Спиноцеребеллярная атаксия 28 типа
Журнал: Журнал неврологии и психиатрии им. С.С. Корсакова. Спецвыпуски. 2025;125(11-2):61-64.
DOI: 10.17116/jnevro202512511261
Прочитано: 2289 раз
Резюме
Описан случай редкой аутосомно-доминантной спиноцеребеллярной атаксии 28 типа, обусловленной гетерозиготной мутацией гена AFG3L2 (СЦА 28, SCA-AFG3L2, OMIM: 610246). Клиническая картина представлена сочетанием патологии зрения, глазодвигательных нарушений, экстрапирамидного синдрома, эпилепсии и мозжечковой атаксии. Пробанд женщина, 21 год, 2 года наблюдения за пациентом. С детства отмечалась миопия тяжелой степени. Дебют заболевания с 14 лет с развития тремора рук, глазодвигательных нарушений. Прогрессирование симптоматики в течение 5 лет с нарастанием глазодвигательных нарушений, тремора, гипокинезии, цервикальной дистонии, дистонии левой руки, элементов мозжечковой атаксии, развития эпилепсии. Родители разведены, данные об отце отсутствовали, наследственный анамнез не подтверждался до момента восстановления отношений. У отца пробанда и сводной сестры подобная симптоматика со слов пробанда (не оценивались авторами клинически). Длительное время наблюдалась с диагнозом функционального расстройства нервной системы. Диагноз «Спиноцеребеллярная атаксия 28 типа» установлен в возрасте 19 лет. Выполнено полное секвенирование генома, выявлена гетерозиготная мутация c.838C>T (p.Arg280Trp) в гене AFG3L2, мутация подтверждена по Сэнгеру. Выполнено прямое секвенирование по Сэнгеру у отца пробанда, подтверждено наличие аналогичной мутации в гетерозиготном состоянии и исключено у ее здоровой матери. Установлена сегрегация данных мутаций в семье по аутосомно-доминантному типу. Пациентка получает препараты леводопы в суточной дозе 1250 мг/сутки, ламотриджин 400 мг/сутки, а также лакосамид 200 мг/сутки, ботулинотерапию мышц шеи и левой руки. Тремор и гипокинезия были чувствительны к препаратам леводопы. Сохраняются единичные эпилептические приступы. Социализирована, обучается в высшем учебном заведении.
Ключевые слова
- спиноцеребеллярная атаксия 28 типа
- ген AFG3L2
- атаксия
- глазодвигательные нарушения
- экстрапирамидный синдром
- эпилепсия
Дата поступления: 02.08.2025
Дата принятия в печать: 15.08.2025
Дата публикации: 20.11.2025
Спиноцеребеллярная атаксия 28 типа (СЦА 28, SCA-AFG3L2) (OMIM: 610246) (МКБ10: G11.1; МКБ11: 8A03.16) — очень редкий подтип аутосомно-доминантной мозжечковой атаксии I типа (АДМА I), обусловленный гетерозиготной мутацией гена AFG3L2.
Ген AFG3L2 был впервые картирован в локусе 18p11 в 1999 году [1]. В 2006 году была идентифицирована мутация 18p11.22-q11.2, являвшаяся причиной развития новой формы АДМА, которая была обозначена как СЦА 28 [2].
Ген AFG3L2 кодирует фермент АТФ-зависимую металлопротеазу, находящуюся во внутренней мембране митохондрий. Этот фермент участвует в процессах протеолиза и организации/деградации белковых комплексов. При СЦА 28 мутантная АТФ-металлопротеаза теряет способность окислительного фосфорилирования своих субстратов, что приводит к нарушению сборки субъединиц комплексов дыхательной цепи митохондрий, а также нарушению расщепления неправильно упакованных белков и к дисфункции нервных клеток. У млекопитающих ген AFG3L2, кодирующий АТФ-металлопротеазу, повсеместно экспрессируется в ЦНС, в том числе и в клетках Пуркинье. Поэтому клиническая картина СЦА 28 представлена не только, и даже не столько мозжечковой атаксией, сколько другими синдромами поражения ЦНС [3].
Эпидемиологическая распространенность СЦА 28 достоверно неизвестна. Предполагается, что на долю СЦА 28 приходится примерно 1,5% всех случаев аутосомно-доминантных мозжечковых атаксий, зарегистрированных в Европе.
Возраст дебюта СЦА 28 — ранний взрослый возраст (26,5±17,2 года), однако описаны случаи дебюта от 3 до 78 лет. Чаще всего заболевание дебютирует с атаксии в нижних конечностях. Более редкий вариант дебюта — с птоза/офтальмоплегии и дизартрии или атаксии в верхних конечностях. При неврологическом осмотре могут выявляться птоз, нистагм, офтальмопарез с ограничением горизонтального и вертикального взора, дисфагия (легкая), дизартрия (степень тяжести сильно варьирует), атаксия, синдром паркинсонизма, дистония (преимущественно фокальная); гиперрефлексия в нижних конечностях, симптом Бабинского, снижение вибрационной чувствительности. Прогрессирование медленное, без нарушения функциональной активности даже спустя десятилетия после дебюта. Пациенты могут ходить без посторонней помощи до седьмого десятилетия жизни. По данным магнитно-резонансной томографии (МРТ) головного мозга может выявляться атрофия мозжечка с преимущественным вовлечением червя, ствол мозга остается интактным [4].
Клиническое наблюдение
Пациентка Э., 21 год, русская. Наблюдается в Центре экстрапирамидных заболеваний ФГБУ «Всероссийский центр экстренной и радиационной медицины им. А.М. Никифорова» МЧС РФ в течение двух лет. С раннего детства наблюдалась с диагнозом «миопия». Заболевание дебютировало с 14 лет, когда стала отмечать тремор правой руки. С 15 лет отмечает тремор левой руки, левой ноги и тремор головы. В дебюте заболевания тремор имел непостоянный характер, значимо усиливался при эмоциональных нагрузках. В связи с нарастанием тремора во время уроков, в 10—11 классах находилась на домашнем обучении. Дважды находилась на стационарном лечении в психиатрических стационарах, состояние расценивалось как «органическое диссоциативное двигательное расстройство», получала нейролептики, антидепрессанты с незначительной положительной динамикой в виде снижения выраженности тремора. Непродолжительно назначались препараты леводопы (до 300 мг/сутки), согласно представленным выпискам — без эффекта. С 16 лет отмечает развитие двустороннего птоза, S>D. При обследовании у нейроофтальмолога диагностирована наружная офтальмоплегия, миопия высокой степени, периферическая витреохориоретинальная дистрофия, концентрическое сужение полей зрения. Выполнено МРТ головного мозга, выявлена венозная ангиома в области моста, не определявшаяся на предыдущих исследованиях. С 17 до 19 лет отмечала нарастание выраженности тремора и глазодвигательных расстройств, появился тортиколлис влево, дистония левой руки. Проводилось углубленное обследование с целью исключения гепатолентикулярной дегенерации, миастении, не подтвердившее наличие вышеуказанных диагнозов. В 19 лет выставлен диагноз: «синдром паркинсонизма», вновь были назначены препараты леводопы с положительным эффектом в виде дозозависимого снижения выраженности тремора, а также снижения выраженности птоза. В течение года проводилось постепенное увеличение суммарной суточной дозы леводопы. К концу года приема препаратов леводопы отмечено развитие моторных флуктуаций, добавлен прамипексол [5].
В возрасте 19 лет обратилась в Центр экстрапирамидных заболеваний.
Наследственный анамнез. На момент обращения данных за отягощенный наследственный анамнез получено не было: родители разведены; проживает с матерью, с отцом контакт не поддерживает; мать и родственники по линии матери здоровы; у матери ребенок от второго брака — здоров.
Анамнез жизни. Родилась от первой беременности в 35 недель, оценка состояния по шкале Апгар 7 баллов, 45 см, 2400 г. Отмечалось обвитие пуповины вокруг шеи, нераскрытие легких, проводилась ИВЛ в течение 13 дней. В выписном эпикризе указан диагноз: «перинатальное гипоксическое поражение головного мозга с синдромом двигательных нарушений, судорожный синдром», без уточнения характера двигательных нарушений и судорожных приступов. Выписана из родильного дома через 1,5 месяца. Начала сидеть в 7 месяцев, пошла и заговорила в 1 год.
Офтальмологический и неврологический статусы на момент обращения в Центр (указана выявленная патология): VisODsph-7,25D=0,3; VisOSsph-8,25D=0,2. Концентрическое сужение полей зрения. Снижение конвергенции, двусторонний птоз, ярче слева (глазная щель справа 7 мм, слева 6 мм). Выраженное ограничение подвижности глаз во всех плоскостях. Значимое ограничение вестибулярного движения глаз, плавного слежения и саккад. Тортиколлис влево. Мышечный тонус в конечностях повышен по пластическому типу, ярче слева. Гипокинезия, ярче слева. Дистоническая установка левой кисти. Постуральный тремор рук. Незначительный тремор покоя, ярче слева. Снижение силы до уступчивости во всех конечностях. Гиперрефлексия. Пальценосовую пробу выполняет с интенционным тремором, ярче слева. Пяточно-коленную пробу выполняет с мимопопаданием, ярче слева. Асинергия Бабинского. В пробе Ромберга пошатывается.
Стимуляционная электромиография: проведение по моторным и сенсорным нервам не изменено. Выполнено МРТ головного мозга 3Тл, диагностически значимых изменений не выявлено (рис. 1).
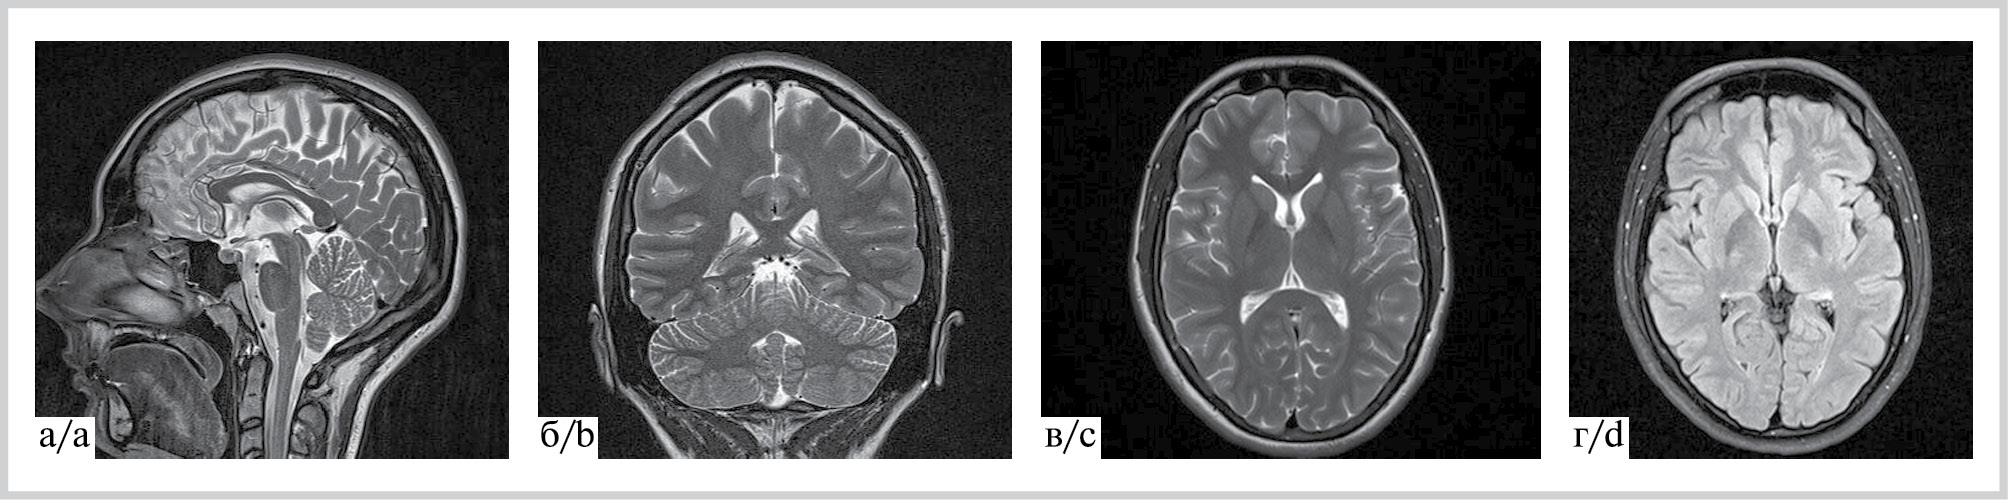
Рис. 1. Магнитно-резонансная томография 3 Тл головного мозга пациентки Э.
а — сагиттальный срез (T2-взвешенное изображение); б — коронарный срез (T2-взвешенное изображение); в — аксиальный срез (T2-взвешенное изображение); г — аксиальный срез (T2-взвешенное изображение).
Выполнено полное геномное секвенирование. Выявлена гетерозиготная мутация c.838C>T (p.Arg280Trp) в гене AFG3L2. Выявленный вариант присутствует в популяционной базе gnomAD. Алгоритмы предсказания патогенности оценивают данную мутацию как патогенную. Наличие мутации у пробанда подтверждено секвенированием по Сэнгеру, выявлена мутация в гетерозиготном состоянии.
Для оценки сегрегации по нашей просьбе пациентка восстановила связь с отцом. Клинический осмотр отца пробанда (на момент обследования возраст 40 лет) не проводился, однако со слов пациентки у отца отмечается подобная клиническая картина, которая, по всей видимости, дебютировала после развода родителей (после 20 лет). Также, со слов пациентки, у отца пробанда имеется дочь от нового брака, с клинической картиной легкой атаксии. Было выполнено прямое секвенирование по Сэнгеру у отца пробанда, подтверждено наличие аналогичной мутации в гетерозиготном состоянии. Установлена сегрегация данных мутаций в семье по аутосомно-доминантному типу (рис. 2).
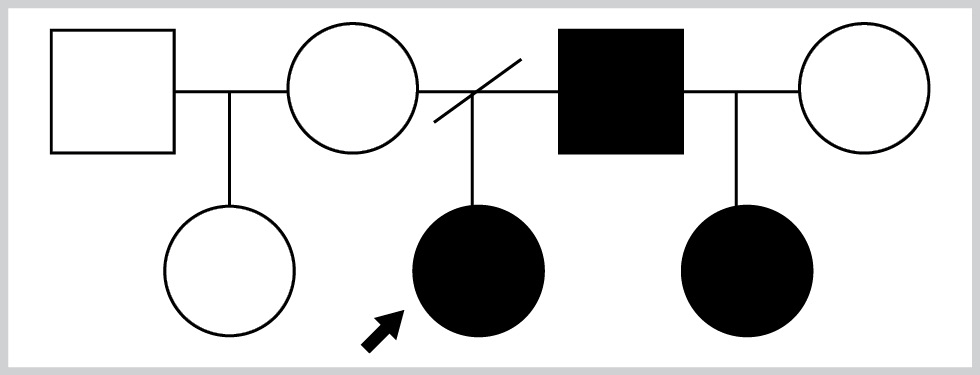
Рис. 2. Родословная.
Заштрихованные символы — больные СЦА 28, незаштрихованные — здоровые лица. Стрелкой указан пробанд.
Таким образом, в результате проведенного обследования пациентки Э. диагностирована спиноцеребеллярная атаксия 28 типа.
Пациентка получала препараты леводопы в суточной дозе 1250 мг/сутки, а также прамипексол 1,5 мг/сутки с умеренным положительным эффектом в виде снижения выраженности тремора, гипокинезии, птоза. Проводилась ботулинотерапия мышц шеи, левой руки. Поступила в высшее учебное заведение, окончила 1 курс. Спустя год наблюдения у пациентки отмечено развитие эпилепсии с серией частых билатеральных тонико-клонических приступов с фокальным началом. При выполнении ЭЭГ выявлена активность в виде комплексов «острая—медленная волна» в теменно-височной области обоих полушарий. Установлен диагноз: «генетическая эпилепсия». За время наблюдения зарегистрировано 11 серий приступов. В настоящее время получает противоэпилептическую терапию: ламотриджин 400 мг/сутки, а также лакосамид 200 мг/сутки с положительным эффектом (снижение частоты до 3 приступов в год). Терапия прамипексолом отменена, терапия препаратами леводопы продолжается. Также отмечено нарастание дистонии левой руки.
Пациентка подписала информированное согласие на публикацию результатов обследования.
Обсуждение
Описанный случай спиноцеребеллярной атаксии 28 типа имеет некоторые отличия от «классического» фенотипа этого заболевания, который обычно ограничен комбинацией глазодвигательных нарушений, экстрапирамидной симптоматики и атаксии. Такое отличие заключается в развитии эпилептического синдрома и значимого нарушения зрения.
Наличие эпилепсии у описанной пациентки приближает ее фенотип заболевания к еще одной форме СЦА, связанной с мутацией гена AFG3L2. Гомозиготная рецессивная миссенс-мутация гена AFG3L2 может приводить к развитию спастической атаксии 5 типа. Этот синдром имеет раннее начало и проявляется комбинацией мозжечковой атаксии, спастичности и эпилепсии.
Матриксная протеаза AAA — АТФ-аза, связанная с разнообразной клеточной активностью в матриксе, которую кодирует ген AFG3L2, расположена на внутренней мембране митохондрий и состоит из гомогексамеров AFG3-подобного белка 2 или его гетерогексамеров и параплегин. Гомозиготная мутация AFG3L2 влияет как на гомо-, так и на гетерогексамеризацию AFG3-подобного белка 2, что проявляется комбинацией клинической картины как СЦА 28, так и дополнительным развитием спастической атаксии нижних конечностей из-за участия параплегина в гетерогексамеризации. Для спастической атаксии 5 типа также характерно развитие эпилептических приступов [6].
Спиноцеребеллярная атаксия 28 типа и спастическая атаксия 5 типа — не единственные представители заболеваний, связанных с мутацией гена AFG3L2. Начиная с 2015 года, стали появляться публикации, описывающие обнаружение гетерозиготной аутосомно-доминантной мутации в AFG3L2 у пациентов с оптической нейропатией без иной неврологической симптоматики [7]. Наследственные оптические невропатии — группа генетически гетерогенных заболеваний, приводящих к поражению ганглиозных клеток сетчатки и их аксонов, составляющих зрительный нерв [8]. Аутосомно-доминантная оптическая нейропатия (АДОН) является одной из наиболее распространенных форм наследственной оптической нейропатии, которая проявляется прогрессирующей двусторонней потерей зрения в течение первого десятилетия жизни в связи с бледностью диска зрительного нерва, дефектами полей зрения и нарушениями цветового зрения. АДОН является генетически гетерогенным заболеванием [9]. Мутации AFG3L2, связанные с АДОН, разнообразны и включают наследственные доминантные, рецессивные и возникающие de novo доминантные мутации. Так, описана форма АДОН 12 типа, вызванная мутацией AFG3L2 в локализации 18p11.21. Нельзя исключать развитие другой неврологической симптоматики, в там числе атаксии и глазодвигательных нарушений у пациентов с изолированной оптической нейропатией, связанной с мутацией гена AFG3L2.
Таким образом, в описанном клиническом случае мутация гена AFG3L2 проявила себя в виде сочетания патологии зрения, глазодвигательных нарушений, экстрапирамидного синдрома, эпилепсии и мозжечковой атаксии. Несмотря на определение этого состояния как спиноцеребеллярной атаксии 28 типа, именно мозжечковые расстройства явились наименее инвалидизирующими у данной пациентки. Наличие вариабельной неврологической симптоматики у пациента с минимальным проявлением мозжечковой симптоматики зачастую не позволяет клиницисту направить свой диагностический поиск в сторону спиноцеребеллярной атаксии. Более того, таким пациентам нередко ошибочно выставляется диагноз функционального двигательного расстройства. Именно в таких случаях важную роль играют методы секвенирования нового поколения.
Авторы заявляют об отсутствии конфликта интересов.
- Banfi S, Bassi MT, Andolfi G, et al. Identification and characterization of AFG3L2, a novel paraplegin-related gene. Genomics. 1999;59(1):51-58. https://doi.org/10.1006/geno.1999.5818
- Cagnoli C, Mariotti C, Taroni F, et al. SCA28, a novel form of autosomal dominant cerebellar ataxia on chromosome 18p11.22-q11.2. Brain. 2006;129(Pt 1):235-242. https://doi.org/10.1093/brain/awh651
- Шуваев А.Н., Гринев И.П., Хираи Х. Статические мутации в патогенезе спиноцеребеллярных атаксий: от частного к общему (сообщение II). Сибирское медицинское обозрение. 2014;3 (87):5-10
- Brussino A, Brusco A, Durr A, et al. Spinocerebellar Ataxia Type 28. GeneReviews [Internet]. Seattle (WA): University of Washington, Seattle; 1993—2025.
- Амосова Н.А., Артемьев Д.В., Богданов Р.Р. и др. Руководство по диагностике и лечению болезни Паркинсона. М. 2017.
- Li H, Ma Q, Xue Y, et al. Compound heterozygous mutation of AFG3L2 causes autosomal recessive spinocerebellar ataxia through mitochondrial impairment and MICU1 mediated Ca2+ overload. Sci China Life Sci. 2025;68(2):484-501. https://doi.org/10.1007/s11427-023-2549-2
- Brodsky MC, Olson RJ, Asumda FZ, et al. Identification of AFG3L2 dominant optic atrophy following reanalysis of clinical exome sequencing. Am J Ophthalmol Case Rep. 2023;30:101825. https://doi.org/10.1016/j.ajoc.2023.101825
- Ханакова Н.А., Шеремет Н.Л., Логинова А.Н. и др. Наследственные оптические невропатии: клинические и молекулярно-генетические характеристики. Вестник офтальмологии. 2013;129(6):82-88. https://doi.org/10.18008/1816-5095-2021-3S-753-757
- Ghosh Dastidar R, Banerjee S, Lal PB, et al. Multifaceted Roles of AFG3L2, a Mitochondrial ATPase in Relation to Neurological Disorders. Mol Neurobiol. 2024;61(7):3788-3808. https://doi.org/10.1007/s12035-023-03768-z
Рекомендуем статьи по данной теме:
Эпилепсия и беременность: факторы риска акушерских и перинатальных осложнений.Российский вестник акушера-гинеколога. 2026;26(5):5-12
Клиническая гетерогенность и сложность прогнозирования при нарушениях нуклеотидной последовательности гена SCN2A.Журнал неврологии и психиатрии им. С.С. Корсакова. Спецвыпуски. 2026;126(9-2):101-115
Влияние противоэпилептической терапии на уровень 25(OH)D и минеральную плотность костной ткани у пациентов с эпилепсией.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(9):139-145
Клинические, молекулярно-генетические и терапевтические характеристики пациентов с синдромом Драве: первые результаты госпитального регистра.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(9):91-99
Механизмы и морфопатофизиологические уровни эпилептогенеза.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):5-12
Итоги научно-практической конференции с международным участием «Неврология XXI века: актуальные вопросы, достижения и инновации». 26—27 марта 2026 года, Санкт-Петербург.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(7):133-137
Родоразрешение женщин с эпилепсией: аспекты анестезиологии.Российский вестник акушера-гинеколога. 2026;26(3):23-30
Синдром обструктивного апноэ сна при эпилепсии: роль коморбидности и возможности единого фармакологического подхода к лечению.Журнал неврологии и психиатрии им. С.С. Корсакова. Спецвыпуски. 2026;126(5-2):29-33
Предиктивная эпилептология: формирование новой парадигмы управления эпилептическими приступами.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(5):14-20
Особенности поражения головного мозга у больных туберозным склерозом из Республики Башкортостан.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(3):81-86