В-линейный острый лимфобластный лейкоз с перестройками CRLF2 у детей. Собственный опыт молекулярно-генетической диагностики и наблюдения за пациентами
Резюме
В-линейный острый лимфобластный лейкоз (ОЛЛ) с перестройками гена CRLF2 характеризуется высокой генетической гетерогенностью и может сочетаться как с мутациями сигнального пути JAK-STAT, так и внутрихромосомной амплификацией хромосомы 21 (iAMP21), образованием dic(9;20), а также делециями IKZF1 и имеет неблагоприятный прогноз.
ЦЕЛЬ
Описание клинических, иммунологических и молекулярно-генетических характеристик детей с В-линейным ОЛЛ и перестройкой CRLF2.
МАТЕРИАЛЫ И МЕТОДЫ
В исследование включено 958 детей в возрасте от 1 года до 18 лет с первично диагностированным В-линейным ОЛЛ. Среди них был проведен поиск перестроек CRLF2 методом флуоресцентной гибридизации in situ, а также проанализирован спектр генетических аберраций с помощью технологий мультиплексной лигазно-зависимой амплификации зондов (MLPA) и высокопроизводительного таргетного секвенирования РНК.
РЕЗУЛЬТАТЫ
Перестройки CRLF2 были выявлены у 58 (6,1%) пациентов исследованной группы, в том числе у 42 — химерный ген P2RY8::CRLF2 (72,4%), у 16 — IGH::CRLF2 (27,6%). Пациенты с наличием IGH::CRLF2 были статистически значимо старше, чаще имели инициальный уровень лейкоцитов в периферической крови более или равный 50×109/л и достоверно чаще относились к группе высокого риска согласно критериям национального института рака США, однако достоверных различий в выживаемости и кумулятивной частоте развития рецидивов между этими группами не выявлено. У 14,0% пациентов с перестройками CRLF2 были обнаружены мутации JAK1/2, у 23,3% — мутации в генах семейства RAS, у 18,6% — изменения (однонуклеотидные варианты и химерные гены) в гене PAX5. Было выявлено 17 случаев (37,7%) с делецией IKZF1, из которых 10 (22,2%) имели профиль IKZF1plus. При медиане наблюдения 5,3 года бессобытийная выживаемость пациентов с ОЛЛ и перестройками CRLF2 составила 0,49 (стандартная ошибка (СО) 0,22), кумулятивная частота рецидива — 0,46 (СО 0,12). Наименее благоприятный прогноз зафиксирован у пациентов с профилем IKZF1plus. Сохранение минимальной остаточной болезни к окончанию индукции ремиссии не оказывало статистически значимого вклада в прогноз пациентов с ОЛЛ и перестройками CRLF2.
ВЫВОДЫ
Среди обследованной нами когорты пациентов детского возраста с В-линейным ОЛЛ встречаемость перестроек CRLF2 составила 6,1%. Эти пациенты показали значительную генетическую гетерогенность и сниженные показатели выживаемости.
Ключевые слова
- острый лимфобластный лейкоз
- дети
- перестройки CRLF2
- IKZF1plus
- мутации JAK
- мутации RAS
Дата поступления: 29.07.2025
Дата принятия в печать: 08.08.2025
Дата публикации: 25.11.2025
Введение
B-линейный острый лимфобластный лейкоз (ОЛЛ) в настоящее время является одной из наиболее хорошо излечиваемых злокачественных новообразований у детей [1-3]. В то же время существуют отдельные генетические подгруппы, в которых результаты лечения намного хуже. Одной из таких подгрупп является ОЛЛ с перестройками гена CRLF2 (cytokine receptor-like factor 2). Ген CRLF2 расположен на половых хромосомах в псевдоаутосомной области 1 (PAR1, Xp22.3 и Yp11.3) и кодирует одноименный белок, который образует гетеродимер с рецептором IL-7α, служащий рецептором для белка TSLP (thymic stromal-derived lymphopoietin) [4].
Образование химерных генов с участием CRLF2 приводит к гиперэкспрессии РНК и одноименного белка [5—11]. Описано несколько причин гиперэкспрессии CRLF2, из которых основными являются перестройки CRLF2 с участием IGH, P2RY8 или CSF2RA, а также наличие дополнительных копий CRLF2 вследствие дупликации хромосомы Х или высокой гипердиплоидии [6,8]. Более редкими причинами гиперэкспрессии CRLF2 являются точечные мутации гена, например, F232C или мутации IL7RA [10, 12]. В случае перестроек с участием P2RY8 или CSF2RA механизмом образования химерного гена является интерстициальная делеция, так как и P2RY8, и CSF2RA находятся в непосредственной близости к CRLF2. Соответственно, потеря участка внутри PAR1, расположенного между указанными генами, ведет к их сближению и образованию химерных генов P2RY8::CRLF2 или CSF2RA::CRLF2 [8]. Химерный ген IGH::CRLF2 образуется вследствие транслокаций t(X;14)(p22; q32) или t(Y;14)(p11; q32) [13].
В зависимости от группы риска по критериям национального института рака США (NCI), гиперэкспрессия CRLF2 обнаруживается от 35 до 50% случаев BCR::ABL1-подобного ОЛЛ и часто сочетается с мутациями в сигнальном пути JAK-STAT [14, 15], внутрихромосомной амплификацией хромосомы 21 (iAMP21) и дицентриком dic(9;20) [16]. Также гиперэкспрессия CRLF2 часто выявляется у пациентов с делециями в гене IKZF1, которые сами по себе ассоциированы с неблагоприятным прогнозом ОЛЛ [17, 18]. Ранее было показано, что комбинация делеции IKZF1 с делециями CDKN2A и/или CDKN2B и/или PAX5 и/или PAR1 при отсутствии делеции ERG (т. н. группа IKZF1plus) и персистенции МОБ связана с более низкой бессобытийной выживаемостью (БСВ) и высокой кумулятивной частотой рецидива (КЧР) [19].
Существуют противоречивые данные в отношении того, что в большей степени связано с неблагоприятным течением заболевания — гиперэкпрессия CRLF2 или перестройки CRLF2 на уровне геномной ДНК [12, 18, 20].
В нашей стране, где используются оригинальные отечественные протоколы лечения детей с ОЛЛ, существуют лишь единичные работы, описывающие ОЛЛ с перестройками гена CRLF2 [21]. В связи с этим, целью настоящего исследования является описание клинических, иммунологических и молекулярно-генетических характеристик детей с В-линейным ОЛЛ и перестройкой CRLF2.
Материалы и методы
В настоящее исследование включено 958 детей в возрасте от 1 года до 18 лет с первично диагностированным В-линейным ОЛЛ, которые проходили обследование в Лаборатории молекулярной биологии, иммунофенотипирования и патоморфологии Областной детской клинической больницы (г. Екатеринбург) в период с марта 2015 по июнь 2023 года. Методами стандартного цитогенетического исследования, флуоресцентной гибридизации in situ (FISH) и обратно-транскриптазной ПЦР для всех пациентов был проведен поиск повторяющихся генетических аберраций, таких как транслокации t(9;22)(q34; q11)/BCR::ABL1, t(12;21)(p13; q22)/ETV6::RUNX1, t(1;19)(q23; p13)/ TCF3::PBX1, t(4;11)(q21; q23)/KMT2A::AFF1, t(11;19)(q23; p13.3)/KMT2A::MLLT1, t(9;11)(p21; q23)/KMT2A::MLLT3, наличие высокой гипердиплоидии (количество хромосом n=51-65), гиподиплоидии (n≤44), перестроек генов TCF3, ZNF384, MEF2D [22]. Пациенты, которые не имели данных аберраций, были обследованы на наличие химерных генов ABL1, ABL2, NTRK3, EPOR, PDGFRB/CSF1R методом FISH, а также на наличие перестроек CRLF2 методами FISH и мультиплексной лигазно-зависимой амплификации зондов (MLPA). Исследование методом FISH проводилось на ранее полученной цитогенетической суспензии ядросодержащих клеток костного мозга по стандартной методике с использованием флуоресцентных зондов CRLF2 dual-color probe (Wuhan Healthcare Biotechnology, КНР) и CRLF2 (Xp22/Yp11) Break / IGH (14q32) Fusion, Triple-Color FISH probe (Leica Biosystems, Нидерланды) согласно инструкции производителей. Для выявления делеции псевдоаутосомного региона (PAR1), тождественной химерному гену P2RY8::CRLF2, а также обнаружения изменения числа копий генов EBF1, JAK2, CDKN2A, CDKN2B, PAX5, ETV6, BTG1, RB1, IKZF1 применялся набор SALSA MLPA Probemix P335-С1 ALL-IKZF1 в соответствии с инструкцией производителя (MRC-Holland, Нидерланды). Набор SALSA MLPA Probemix P327-B2 iAMP21-ERG (MRC-Holland, Нидерланды) использовался для обнаружения делеции ERG и последующего формирования группы IKZF1plus. В 43 случаях было произведено высокопроизводительное таргетное секвенирование РНК с использованием пользовательскойкастомной гибридизационной панели (Nanodigmbio, КНР) позволяющей выявлять однонуклеотидные варианты, инделывставки и делеции, а также химерные гены в 78 генах, ранее описанных при острых лейкозах, на приборе MiSeqDx (Illumina, Сингапур). Наименование всех генов в кастомной РНК-панели приведено в приложении 1. Биоинформационный анализ проводили следующим образом: на первом этапе полученные при высокопроизводительном секвенировании fastq файлы обрабатывались с помощью программного обеспечения (ПО) Fastp 0.23.2 [23]. Далее выравнивание последовательностей осуществляли с помощью алгоритма STAR [24], удаление дупликатов проводили с использованием GATK [25]. Поиск химерных генов проводился с применением программного обеспечения JAFFA-version-2.3 [26] и Arriba v2.4.0 [27]. Достоверными считали только те случаи, когда результаты обеих программ (JAFFA и Arriba) совпадали. Для исключения герминального происхождения выявленных однонуклеотидных вариантов дополнительно тестировали ремиссионные образцы костного мозга, доставленные в лабораторию для оценки минимальной остаточной болезни (МОБ).
Первичное иммунофенотипирование и определение МОБ проводили согласно рекомендациям российско-белорусской кооперативной группы по иммунофенотипированию острых лимфобластных лейкозов у детей [28, 29]. МОБ методом проточной цитометрии оценивали как в качественном формате — выявлена или нет — при анализе не менее 1 миллиона ядросодержащих клеток, так и в количественном — т. н. МОБ-ответ. Под быстрым МОБ-ответом понимали величину МОБ на 36-й день индукции ремиссии менее 0,1% у пациентов стандартной группы риска и менее 0,01% у пациентов промежуточной и высокой групп риска; всех остальных пациентов относили к группе с медленным МОБ ответом [30, 31, 32, 33].
Статистическая обработка данных проведена в свободно распространяемом программном обеспечение Jamovi (версия 2.3.28 solid). При сравнении качественных признаков использовался точный критерий Фишера, при сопоставлении по количественным признакам между двумя группами — критерий Манна–Уитни, между несколькими группами — критерий Краскала—Уоллиса. Оценка выживаемости и КЧР проведена с использованием статистического пакета R, а также программы Xlstat (Lumivero, США). БСВ и общую выживаемость (ОВ) оценивали по методу Каплана—Майера. Под событиями понимали рецидив, смерть вследствие любой причины, выход из-под наблюдения, развитие второй опухоли. Для сравнения кривых выживаемости использовался непараметрический критерий log-rank (логарифмический ранговый тест). Для сравнения кумулятивной частоты рецидива применяли критерий Грея. Все различия считали статистически значимыми при p<0,05. От родителей пациентов или их законных представителей было получено добровольное информированное согласие на проводимые исследования.
Результаты
Среди 958 детей с ОЛЛ из B-линейных предшественников (далее B-линейный ОЛЛ) перестройки гена CRLF2 были обнаружены в 58 случаях (6,1%). Из этого числа 42 пациента имели химерный ген P2RY8::CRLF2 (72,4%), 16 — химерный ген IGH::CRLF2 (27,6%). У 10 пациентов (17,2%) с перестройками гена CRLF2 был диагностирован синдром Дауна. Медиана возраста всех 958 пациентов обследованной группы составила 4,2 года (диапазон 1,02—17,9). Медиана возраста пациентов с перестройками CRLF2 — 5,6 лет (диапазон 1,3—17,6). При этом пациенты с наличием химерного гена IGH::CRLF2 были статистически значимо старше (p=0,001), они чаще имели инициальный уровень лейкоцитов в периферической крови 50×109/л или выше (p<0,001) и достоверно чаще относились к группе высокого риска согласно критериев национального института рака США (NCI) (p<0,001). Более подробные инициальные данные пациентов, а также их ответ на терапию представлен в табл. 1. Интересно отметить, что в исследуемой группе пациентов с перестройками CRLF2 синдром Дауна был выявлен только у пациентов с наличием химерного гена P2RY8::CRLF2. В двух случаях (3,4%) перестройки CRLF2 сочетались с наличием внутрихромосомной амплификации 21 (iAMP21). Ни у одного пациента с перестройками CRLF2 не были выявлены химерные гены с участием ABL1, ABL2, NTRK3, EPOR, PDGFRB/CSF1R.
Исследование методом высокопроизводительного секвенирования позволило оценить генетический ландшафт группы с перестройками CRLF2 у 43 пациентов. Соматические мутации в генах JAK1 (n=1) и JAK2 (n=5) были обнаружены только в группе с химерным геном P2RY8::CRLF2. Суммарно на их долю приходилось 14,0% от числа всех пациентов с перестройками CRLF2 и 21,4% от пациентов с наличием химерного гена P2RY8::CRLF2. Выявлено по два случая клинически значимых вариантов R683G и R683S в гене JAK2. У еще одного пациента выявлено сочетание R683G, R683S и T875N в гене JAK2. У шестого пациента присутствовала мутация L910P в JAK1.
У 10 пациентов (23,3%) обнаружены соматические потенциально клинически значимые мутации в генах семейства RAS (в KRAS — у четырех человек, в NRAS — у пяти, в PTPN11 — у одного), которые были в равной пропорции распределены среди пациентов с P2RY8::CRLF2 (21,4%) и IGH::CRLF2 (26,7%) (табл. 1). Все мутации были расположены в т. н. горячих точках генов семейства RAS (табл. 2). Каждая из мутаций встречалась в исследуемой группе только 1 раз, а у одного пациента выявлено сочетание двух мутаций в гене NRAS (G12D и Q61H).
Таблица 1. Инициальные данные, генетические аберрации и ответ на терапию пациентов с ОЛЛ и перестройками CRLF2
Показатель | Все пациенты с перестройками CRLF2 (n=58) | Химерный ген P2RY8::CRLF2 (n=42) | Химерный ген IGH::CRLF2 (n=16) | p между группами P2RY8::CRLF2 и IGH::CRLF2 |
Мужской пол, n (%) | 24 (41,4) | 17 (40,1) | 7 (43,8) | 0,998 |
Медиана возраста (диапазон), годы | 5,6 (1,3-17,6) | 4,5 (1,3-16,0) | 8,6 (1,4-17,6) | 0,001 |
Синдром Дауна, n (%) | 10 (17,2) | 10 (23,8) | 0 (0) | 0,048 |
Нейролейкоз, n (%) | 8 (13,8) | 5 (11,9) | 3 (18,8) | 0,248 |
Инициальный лейкоцитоз ≥50 | 21 (36,2) | 8 (19,0) | 13 (81,2) | <0,001 |
Группа высокого риска по критериям NCI, n (%) | 23 (39,7) | 9 (21,4) | 14 (87,5) | <0,001 |
≥1000 бластов в периферической крови на 8 день индукции ремиссии, n (%) | 2 (3,4) | 0 (0) | 2 (12,5) | 0,072 |
M2+M3 статус костного мозга на 15 день индукции ремиссии, n (%) | 8 (13,8) | 6 (14,3) | 2 (12,5) | 0,328 |
Любая величина МОБ на 36-й день индукции, n (%) | 20 из 47 (42,6) | 14 из 35 (40,0) | 6 из 12 (50,0) | 0,736 |
Медленный МОБ-ответ на 36-й день индукции ремиссии, n (%) | 14 из 47 (29,8) | 8 из 35 (22,9) | 6 из 12 (50,0) | 0,141 |
Делеция IKZF1, n (%) | 17 из 45 (37,7) | 10 из 32 (31,2) | 7 из 13 (53,8) | 0,188 |
Профиль IKZF1plus, n (%) | 10 из 45 (22,2) | 7 из 32 (21,8) | 3 из 13 (23,1) | 1 |
Мутации JAK1/JAK2, n (%) | 6 из 43 (14,0) | 6 из 28 (21,4) | 0 из 15 (0) | 0,076 |
Мутации RAS, n (%) | 10 из 43 (23,3) | 6 из 28 (21,4) | 4 из 15 (26,7) | 0,268 |
Изменения PAX5, n (%) | 8 из 43 (18,6) | 6 из 28 (21,4) | 2 из 15 (13,3) | 0,272 |
 109/л, n (%)
Примечания: в скобках приведены значения в процентах; жирным шрифтом выделены статистически значимые значения p; NCI — национальный институт рака (США); МОБ — минимальная остаточная болезнь.
Таблица 2. Мутации в генах семейства RAS у детей с ОЛЛ и перестройками CRLF2
Мутация | Абсолютное количество среди пациентов с химерным геном P2RY8::CRLF2 | Абсолютное количество среди пациентов с химерным геном IGH::CRLF2 |
PTPN11 c.215C>T (p.Ala72Val) | 1 | 0 |
KRAS c.35G>A (p.Gly12Asp) | 1 | 0 |
KRAS c.35G>T (p.Gly12Val) | 1 | 0 |
KRAS c.35G>C (p.Gly12Ala) | 1 | 0 |
KRAS c.351A>T (p.Lys117Asn) | 0 | 1 |
NRAS c.35G>A (p.Gly12Asp) | 1 | 0 |
NRAS c.35G>T (p.Gly12Val) | 1 | 0 |
NRAS c.38G>T (p.Gly13Val) | 0 | 1 |
NRAS c.183A>T (p.Gln61His) | 0 | 1 |
NRAS c.35G>A (p.Gly12Asp) | ||
+ c.183A>T (p.Gln61His) | 0 | 1 |
Изменения гена PAX5, включая точечные мутации и химерные гены, были суммарно обнаружены в 18,6% случаев (n=8). Химерные гены с участием PAX5 были выявлены у 4 пациентов (9.3%); в это число входили PAX5::ZCCHC7 (2 случая), PAX5::CBFA2T2 (1 случай) и PAX5::NOL4L9 (1 случай). Схематическое изображение структуры вышеуказанных химерных генов приведено на рис. 1. В отличии от традиционных химерных генов с участием PAX5, при которых начальная часть гена PAX5 соединяется с геном-партнером, у одного из двух пациентов с наличием химерного гена PAX5::ZCCHC7 (точки слияния — экзон 2 гена PAX5 и экзон 3 гена ZCCHC7), была выявлена инверсия гена PAX5. При этом данный химерный ген был экспрессирован на уровне РНК, и, по предиктивным показателям, сохранял доменные части обоих генов. Важно подчеркнуть, что три из четырех случаев выявления химерных генов с участием PAX5 приходилось на группу с наличием перестройки P2RY8::CRLF2. В трех случаях выявлено сочетание химерных генов с участием PAX5 с другими молекулярно-генетическими изменениями: у двух пациентов была обнаружена комбинация с точечными мутациями в KRAS (G12V и G12D), у одного — в гене JAK2 (R683G).
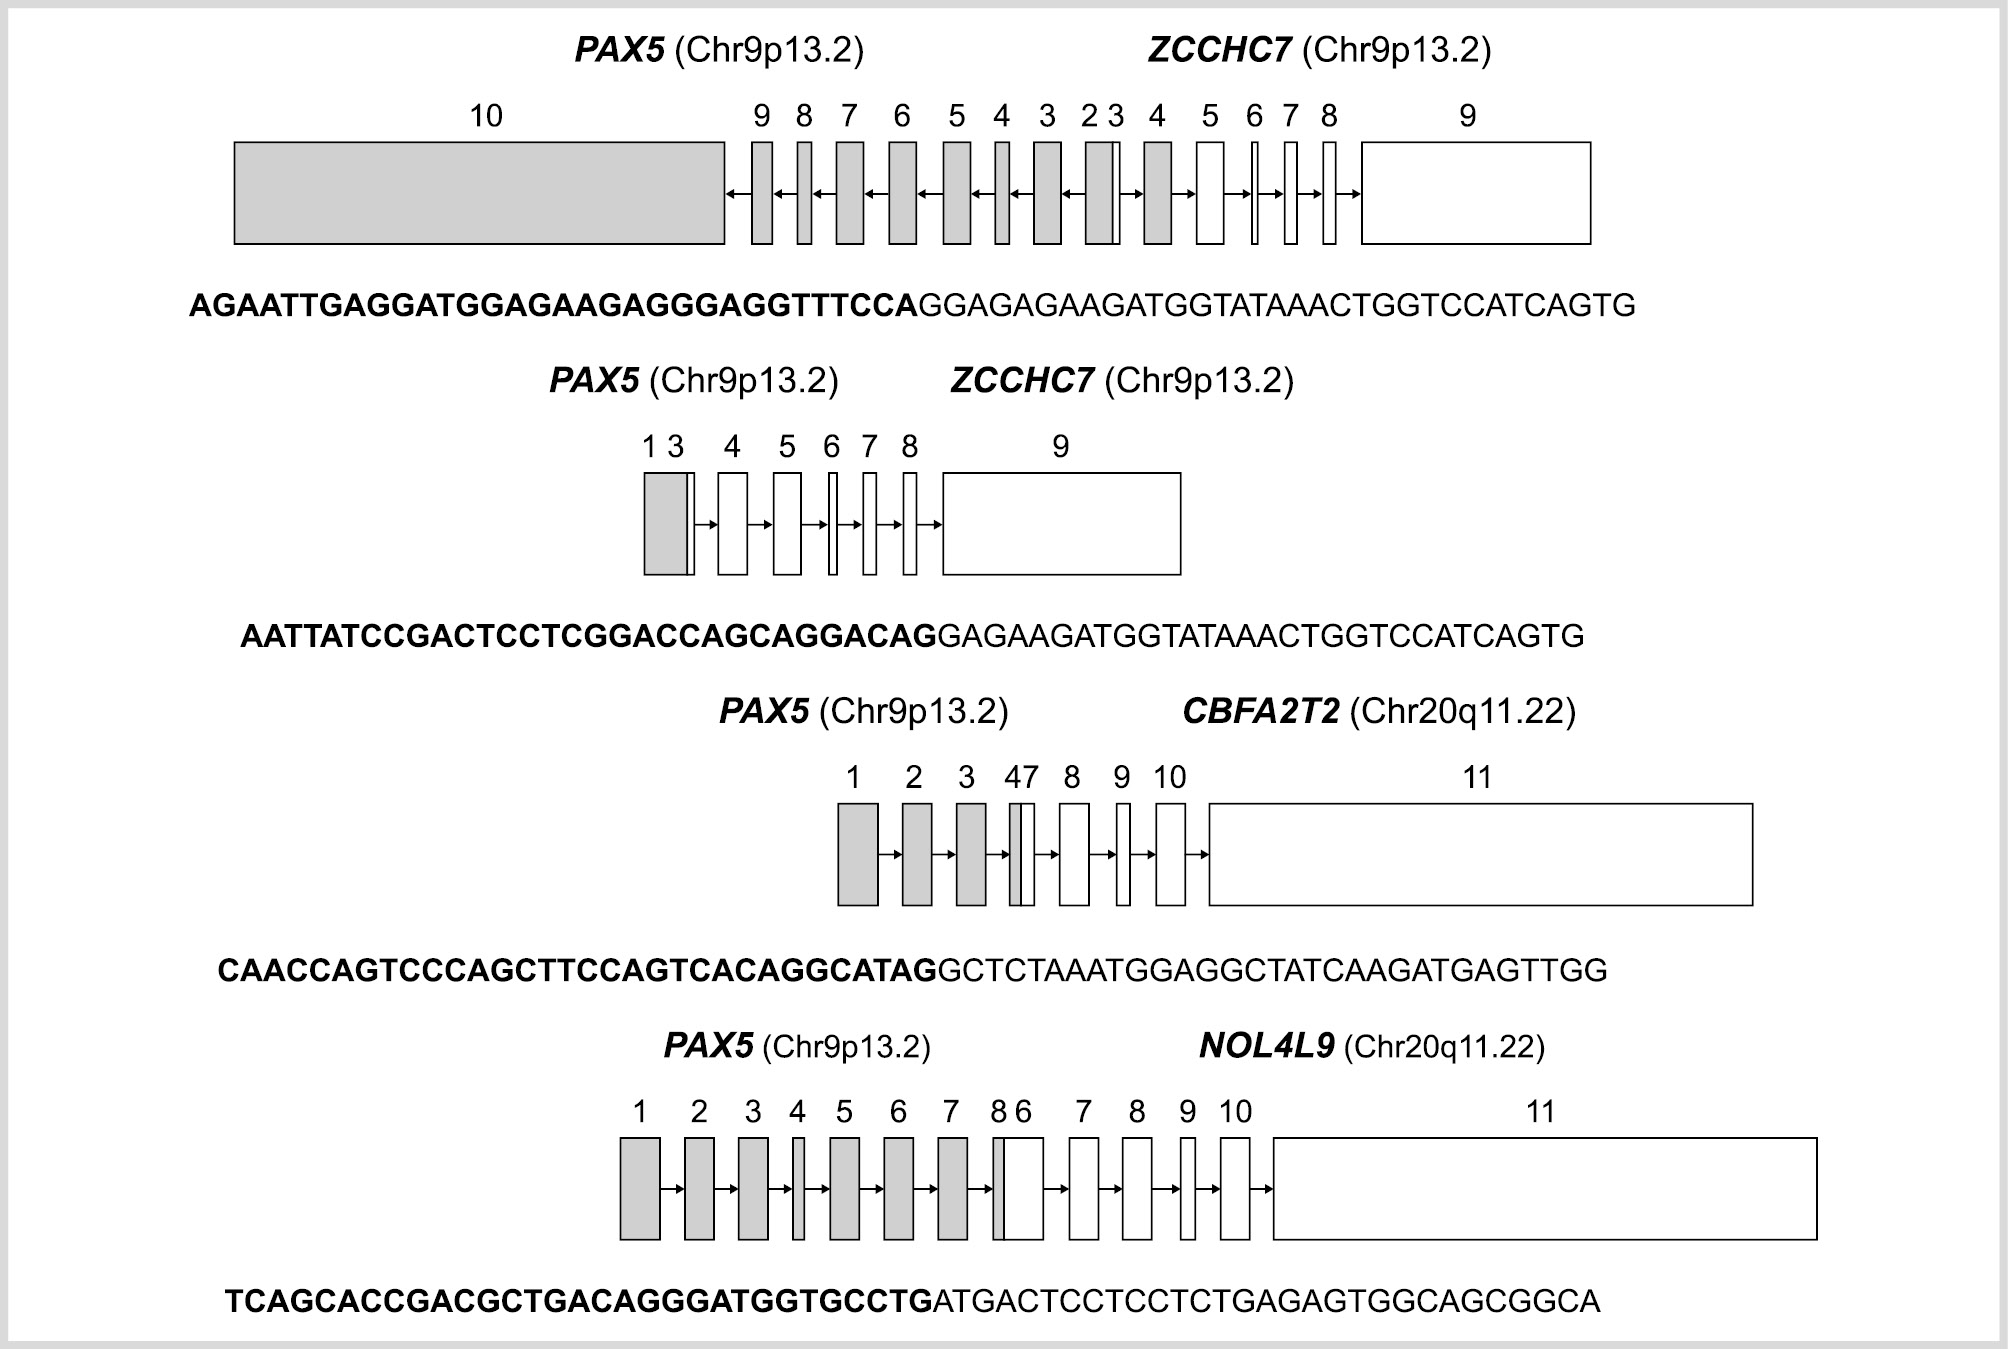
Рис. 1. Структура химерных генов с участием PAX5. Экзоны показаны в виде прямоугольников. Экзоны PAX5 окрашены. Соотношение экзонов и интронов приведено не в масштабе. Нуклеотидные последовательности зон слияния PAX5 выделены жирным шрифтом.
Еще у 4 пациентов были выявлены соматические генетические варианты в гене PAX5, включая 2 варианта в сайтах сплайсинга, 1 миссенс-вариант и 1 вариант со сдвигом рамки считывания (табл. 3). Исходя из классификации соматических генетических вариантов [34], все они были атрибутированы как варианты с неизвестным клиническим значением.
Таблица 3. Выявленные изменения в гене PAX5 у детей с ОЛЛ и перестройками CRLF2
Химерные гены с участием PAX5 | ||||
Химерный ген | Точка слияния в PAX5 | Точка слияния в гене-партнере | Соответствующая цитогенетическая аберрация | Дополнительные мутации |
PAX5::CBFA2T3 | Экзон 5 | Экзон 7 | t(9;16)(p13;q24) | KRAS G12D |
PAX5::NOL4L | Экзон 8 | Экзон 6 | dic(9;20)(p13;q11) | KRAS G12V |
PAX5::ZCCHC7 | Экзон 2 | Экзон 2 | del(9)(p13) | JAK2 R683G |
PAX5::ZCCHC7 | Экзон 2 | Экзон 3 | del(9)(p13) | - |
Выявленные генетические варианты в PAX5 | ||||
Генетический вариант | Экзон PAX5 | Тип варианта | Класс по AMP [34] | Дополнительные мутации |
c.911-2A>G (p.?) | 7-8 | В сайте сплайсинга | III | - |
c.1012+2T>C (p.?) | 8-9 | В сайте сплайсинга | III | - |
c.154T>C p.(Cys52Arg) | 2 | Миссенс в ДНК-связывающем домене | III | NRAS Q61H |
c.833_841delAGGCCAATCinsT (p.Lys278IlefsTer8) | 7 | Сдвиг рамки считывания с возникновением преждевременного стоп-кодона | III | - |
Примечание: AMP — совместные рекомендации по классификации соматических генетических вариантов ассоциации молекулярной патологии, американского общества клинической онкологии и колледжа американских патологов [34].
Методом MLPA было обследовано 46 человек с перестройками CRLF2, включая 33 пациента с химерным геном P2RY8::CRLF2 и 13 с химерным геном IGH::CRLF2. Из этого числа делеция PAR1, тождественная химерному гену P2RY8::CRLF2, выявлена у 27 пациентов (81,8% от P2RY8::CRLF2-позитивных случаев). Тип перестройки CRLF2 был ранее верифицирован другими молекулярно-генетическими методами (FISH или высокопроизводительное таргетное РНК-секвенирование). Однако, в 6 случаях с наличием P2RY8::CRLF2 делеция PAR1 методом MLPA выявлена не была. Таким образом, доля ложно-негативных случаев при использовании технологии MPLA составила в нашем случае 18,2%. Ложно-позитивных результатов выявлено не было.
Также методом MLPA была проведена оценка числа копий генов EBF1, JAK2, CDKN2A, CDKN2B, PAX5, ETV6, BTG1, RB1, IKZF1 и ERG. У подавляющего большинства пациентов с перестройками CRLF2 (93,5%, n=43) были выявлены делеции одного или нескольких исследуемых генов. Делеции указанных генов в равной степени встречались среди пациентов с химерными генами IGH::RLF2 и P2RY8::CRLF2, за исключением EBF1, делеция которого статистически значимо чаще определялась у пациентов с IGH::CRLF2 (p=0,001). 22 пациента (47,8%) имели делецию РАХ5, у 14 (63,6%) из них отсутствовали экзоны, кодирующие ДНК-связывающий домен, у двоих (9,1%) была выявлена полная делеция гена. У двух пациентов обнаружена амплификация отдельных экзонов PAX5, у одного — амплификация всего гена BTG1. Последние три случая относились к группе с наличием химерного гена P2RY8::CRLF2. Результаты сравнения двух групп пациентов по данным MLPA представлены в табл. 4.
Таблица 4. Результаты использования метода MLPA у пациентов с ОЛЛ и перестройками CRLF2
Показатель | Пациенты с перестройками CRLF2 (n=46) | Пациенты с химерным геном P2RY8::CRLF2 (n=33) | Пациенты с химерным геном IGH::CRLF2 (n=13) | р между группами P2RY8::CRLF2 и IGH::CRLF2 |
Делеция ERG, n (%) | 3 (6,5) | 2 (6,0) | 1 (7,7) | 1 |
Делеция EBF1, n (%) | 12 (26,1)* | 4 (12,1) | 8 (61,5) | 0,001 |
Делеция IKZF1, n (%) | 17 (37,7)* | 10 (31,2) | 7 (53,8) | 0,188 |
Делеция JAK2, n (%) | 3 (6,5) | 3 (9,1) | 0 (0,0) | 0,547 |
Делеция CDKN2A, n (%) | 13 (28,2) | 11 (33,3) | 2 (15,4) | 0,293 |
Делеция CDKN2B, n (%) | 13 (28,2) | 10 (30,3) | 3 (23,1) | 0,729 |
Делеция PAX5, n (%) | 22 (47,8) | 16 (48,5) | 6 (46,1) | 1 |
Делеция ETV6, n (%) | 4 (8,7) | 3 (9,1) | 1 (7,7) | 1 |
Делеция BTG1, n (%) | 7 (15,2) | 5 (15,1) | 2 (15,4) | 1 |
Делеция RB1, n (%) | 4 (8,7) | 3 (9,1) | 1 (7,7) | 1 |
Делеция PAR1, n (%) | 27 (58,7) | 27 (81,8) | 0 (0,0) | 0,001 |
Группа IKZF1plus, n (%) | 10 (22,2)* | 7 (21,8) | 3 (23,1) | 1 |
Примечание: жирным шрифтом выделены статистически значимое значение p. * — исследование проведено у 45 пациентов
Всего было обнаружено 17 случаев (37,7%) с делецией IKZF1. Наиболее распространенным вариантом оказалась делеция экзонов 4-7 (n=5, 29,4%), реже встречались делеции экзонов 2-8 (n=4, 23,5%), 4-8 (n=3, 17,6%), 2-3 (n=2, 11,7%), 2-7 (n=1, 5,9%). Делеция всего гена (экзоны 1-8) была выявлена в 2-х случаях (11,7%). Все выявленные делеции были моноаллельными.
Среди случаев с перестройками CRLF2 было выявлено 10 пациентов (22,2%), имеющих профиль IKZF1plus; из этого числа 7 пациентов имели химерный ген P2RY8::CRLF2, а 3 — IGH::CRLF2. Сравнение детей с профилем IKZF1plus и не имеющих такового показало отсутствие различий по возрасту (медиана 7,7 лет (диапазон 2,6-17,5) против 4,7 лет (диапазон 1,3-17,6), p=0,068), полу (p=0,208), инициальному лейкоцитозу (медиана 36,5×10⁹/л (диапазон 4,4-285) против 20,2×10⁹/л (диапазон 2,1-473), p=0,557) и наличию синдрома Дауна (30,0% и 17,1%, соответственно, p=0,393) между сравниваемыми группами. Отчасти, отсутствие статистически значимых различий может быть связано с небольшим размером сравниваемых групп.
Полная характеристика пациентов с ОЛЛ и перестройкой CRLF2 с указанием генетических аберраций, а также инициальных данных приведена на рис. 2.
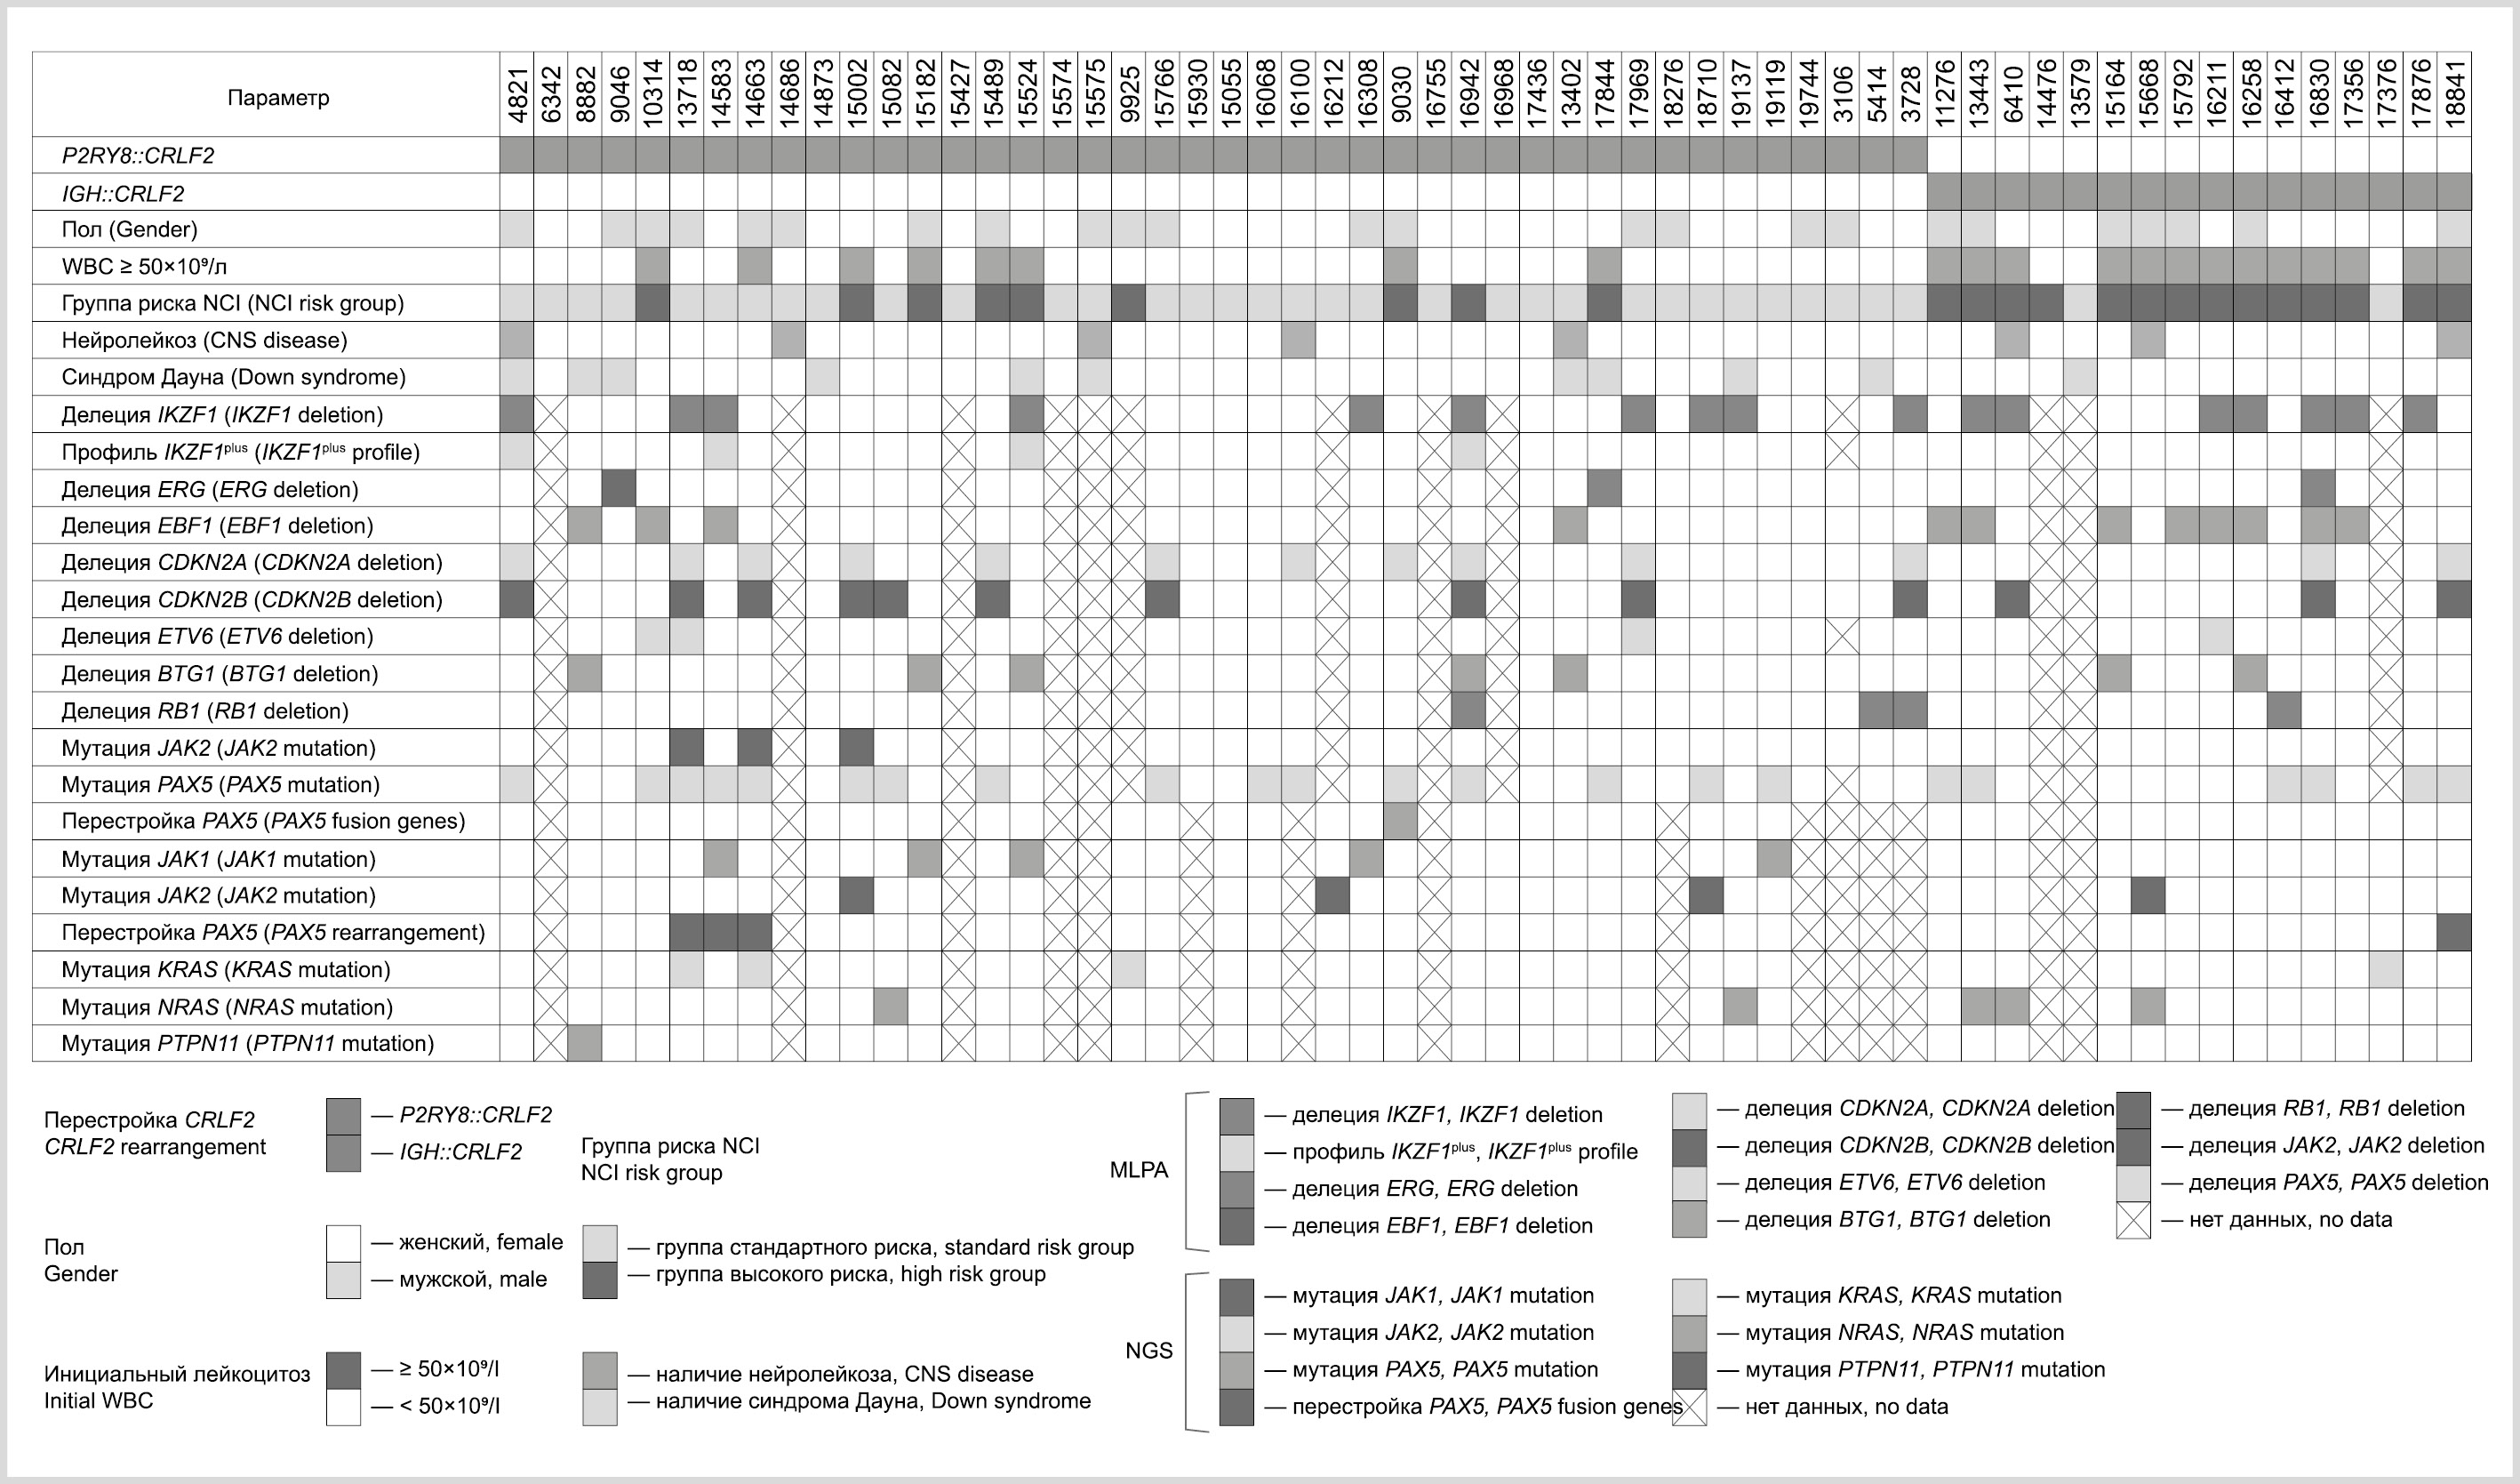
Рис. 2. Генетические аберрации и инициальные данные пациентов с ОЛЛ и перестройками CRLF2. NCI — национальный институт рака (США).
На следующем этапе мы оценили результаты терапии у пациентов с перестройками CRLF2. БСВ, ОВ и КЧР во всей когорте пациентов с перестройками CRLF2 составила 0,49 (стандартная ошибка (СО) 0,22), 0,81 (СО 0,12) и 0,46 (СО 0,12), соответственно, с медианой времени наблюдения 63,6 мес. (5,3 года) (рис. 3). Всего в исследованной группе произошло 15 рецидивов. Медиана времени до развития рецидива составила 39,4 мес. (диапазон 11,8—125,2). До окончания поддерживающей терапии ОЛЛ был зафиксирован только 1 рецидив. Изолированные костномозговые рецидивы выявлены в 9 случаях (60%), по 3 случая (по 20%) пришлось на изолированные экстрамедуллярные и комбинированные (все: костный мозг + ЦНС) рецидивы. В случаях изолированных экстрамедуллярных рецидивов было по 1 случаю с локализацией в яичках, ЦНС и еще в 1 случае выявлено одновременное поражение яичек и ЦНС.
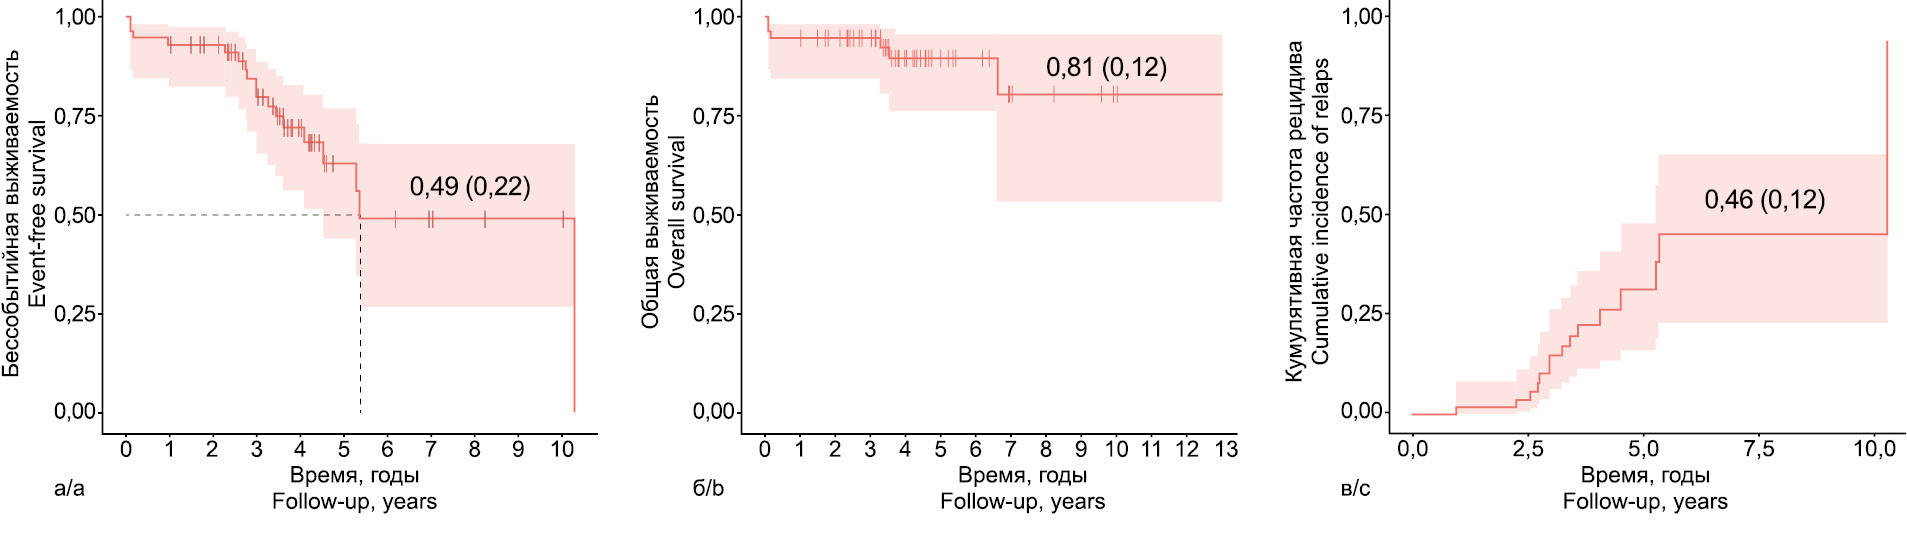
Рис.3. Результаты лечения детей с ОЛЛ и перестройками CRLF2 в общей группе пациентов.
В скобках указано значение стандартной ошибки. а —бессобытийная выживаемость (БСВ); б — Общая выживаемость (ОВ); в — кумулятивная частота рецидива (КЧР).
Трансплантация гемопоэтических стволовых клеток (ТГСК) проведена 9 пациентам (15,5%), одному — в первой ремиссии, 8 — во второй. Из этого числа было 4 гаплоидентичных ТГСК, 2 аллогенных родственных ТГСК, 1 аллогенная неродственная. Еще в двух случаях информация об источнике ГСК отсутствовала. Два пациента погибли после ТГСК от прогрессии заболевания, остальные семь человек находятся в полной продолжающейся ремиссии с медианой времени наблюдения 23 месяца.
На рис. 4 и в табл. 5 приведен подгрупповой анализ результатов лечения детей с ОЛЛ и перестройками CRLF2.
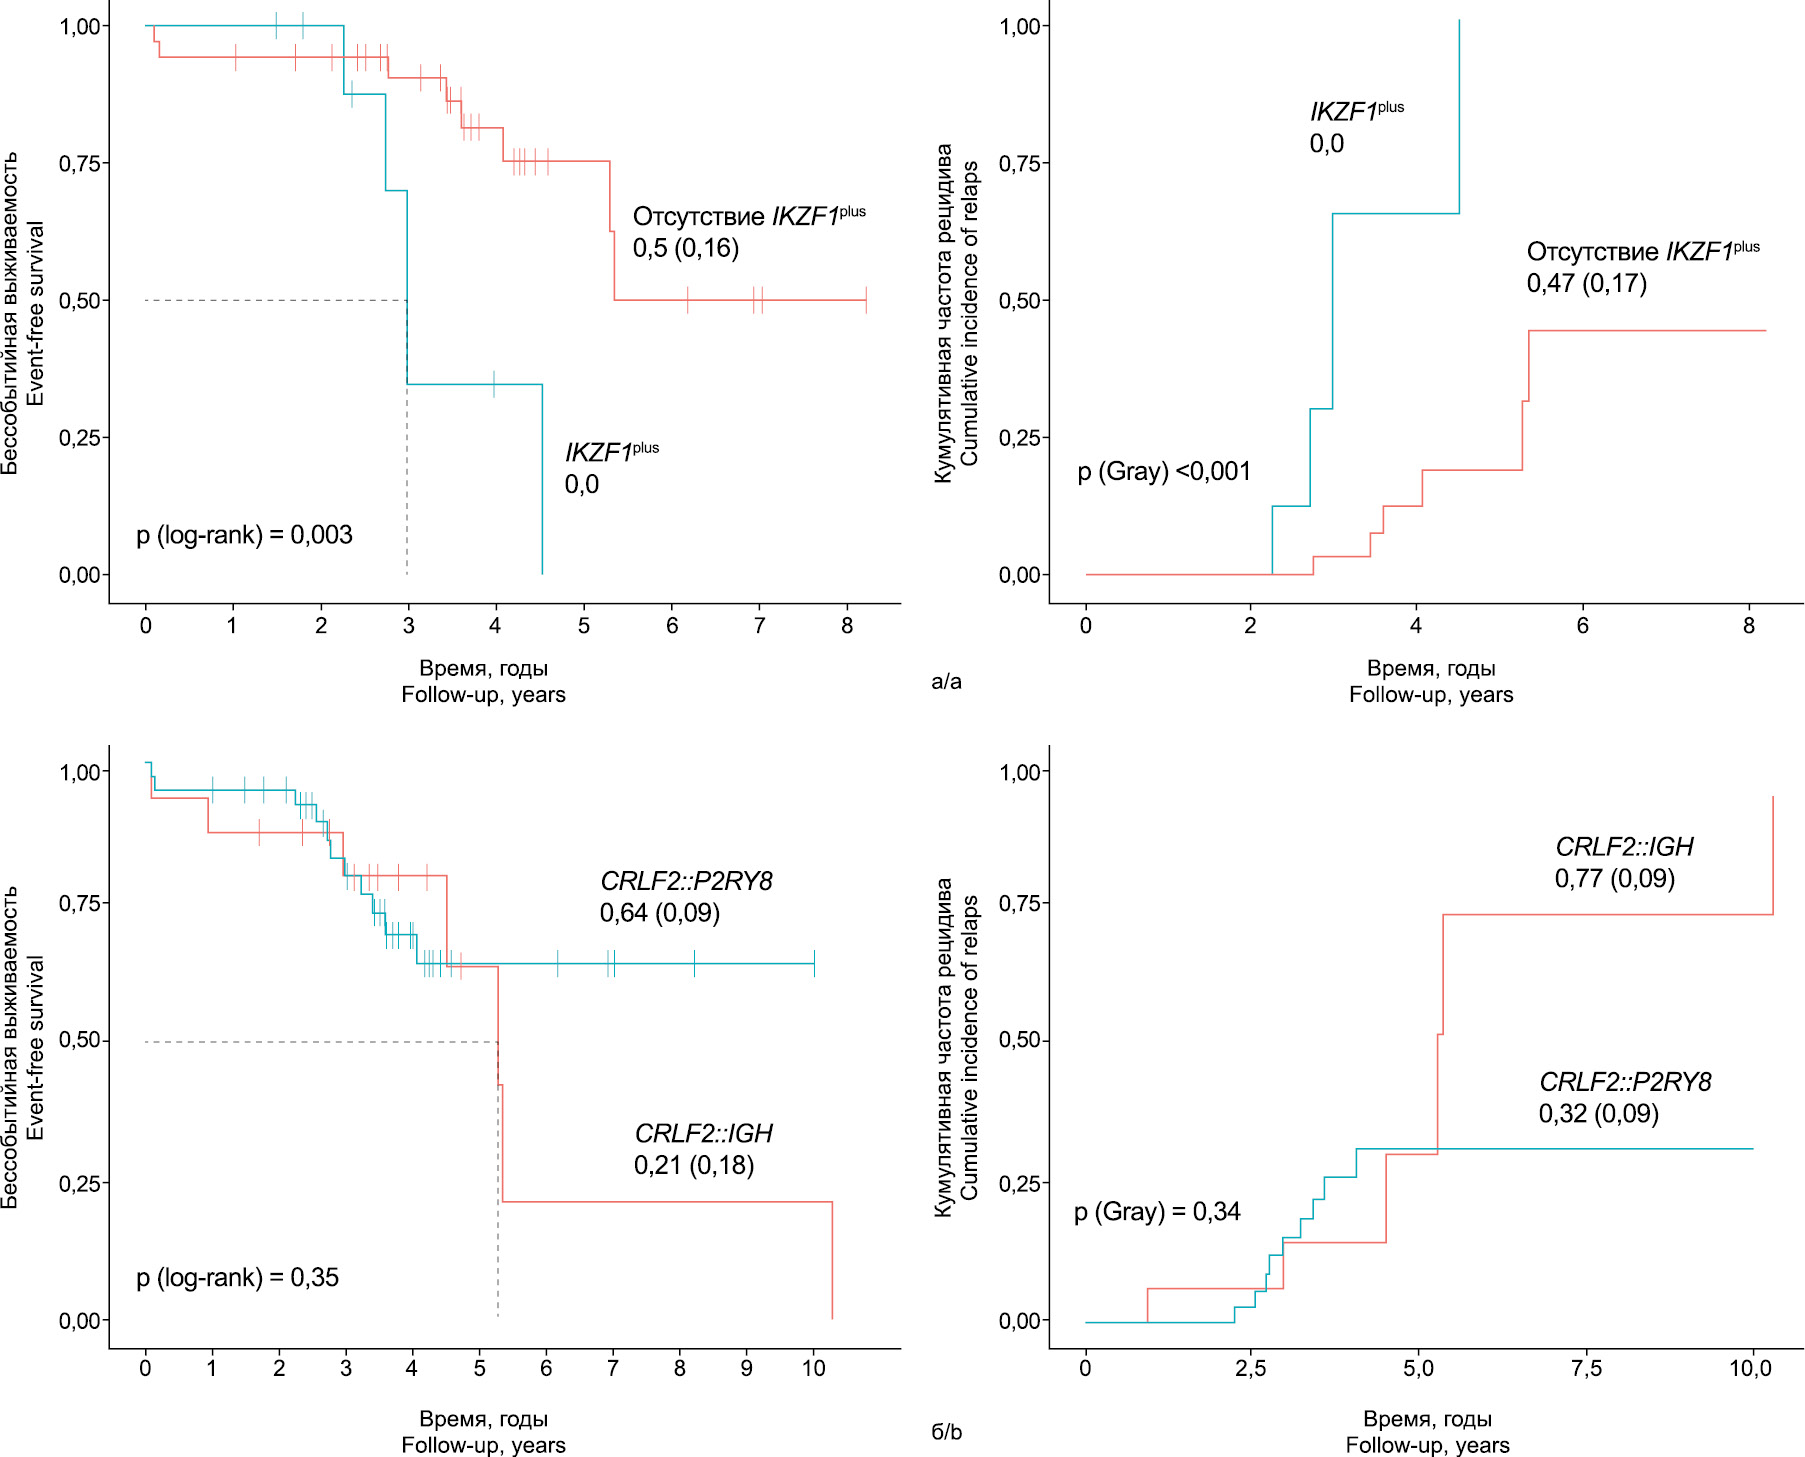
Рис. 4. Бессобытийная выживаемость (БСВ) и кумулятивная частота рецидива (КЧР) детей с ОЛЛ и перестройками CRLF2 в отдельных подгруппах.
В скобках указано значение стандартной ошибки. а — наличие или отсутствие профиля IKZF1plus; б — наличие химерного гена P2RY8::CRLF2 или IGH::CRLF2; в — наличие или отсутствие делеции IKZF1; г — наличие или отсутствие синдрома Дауна; д — БСВ и КЧР в зависимости от наличия различных молекулярно-генетических маркеров.
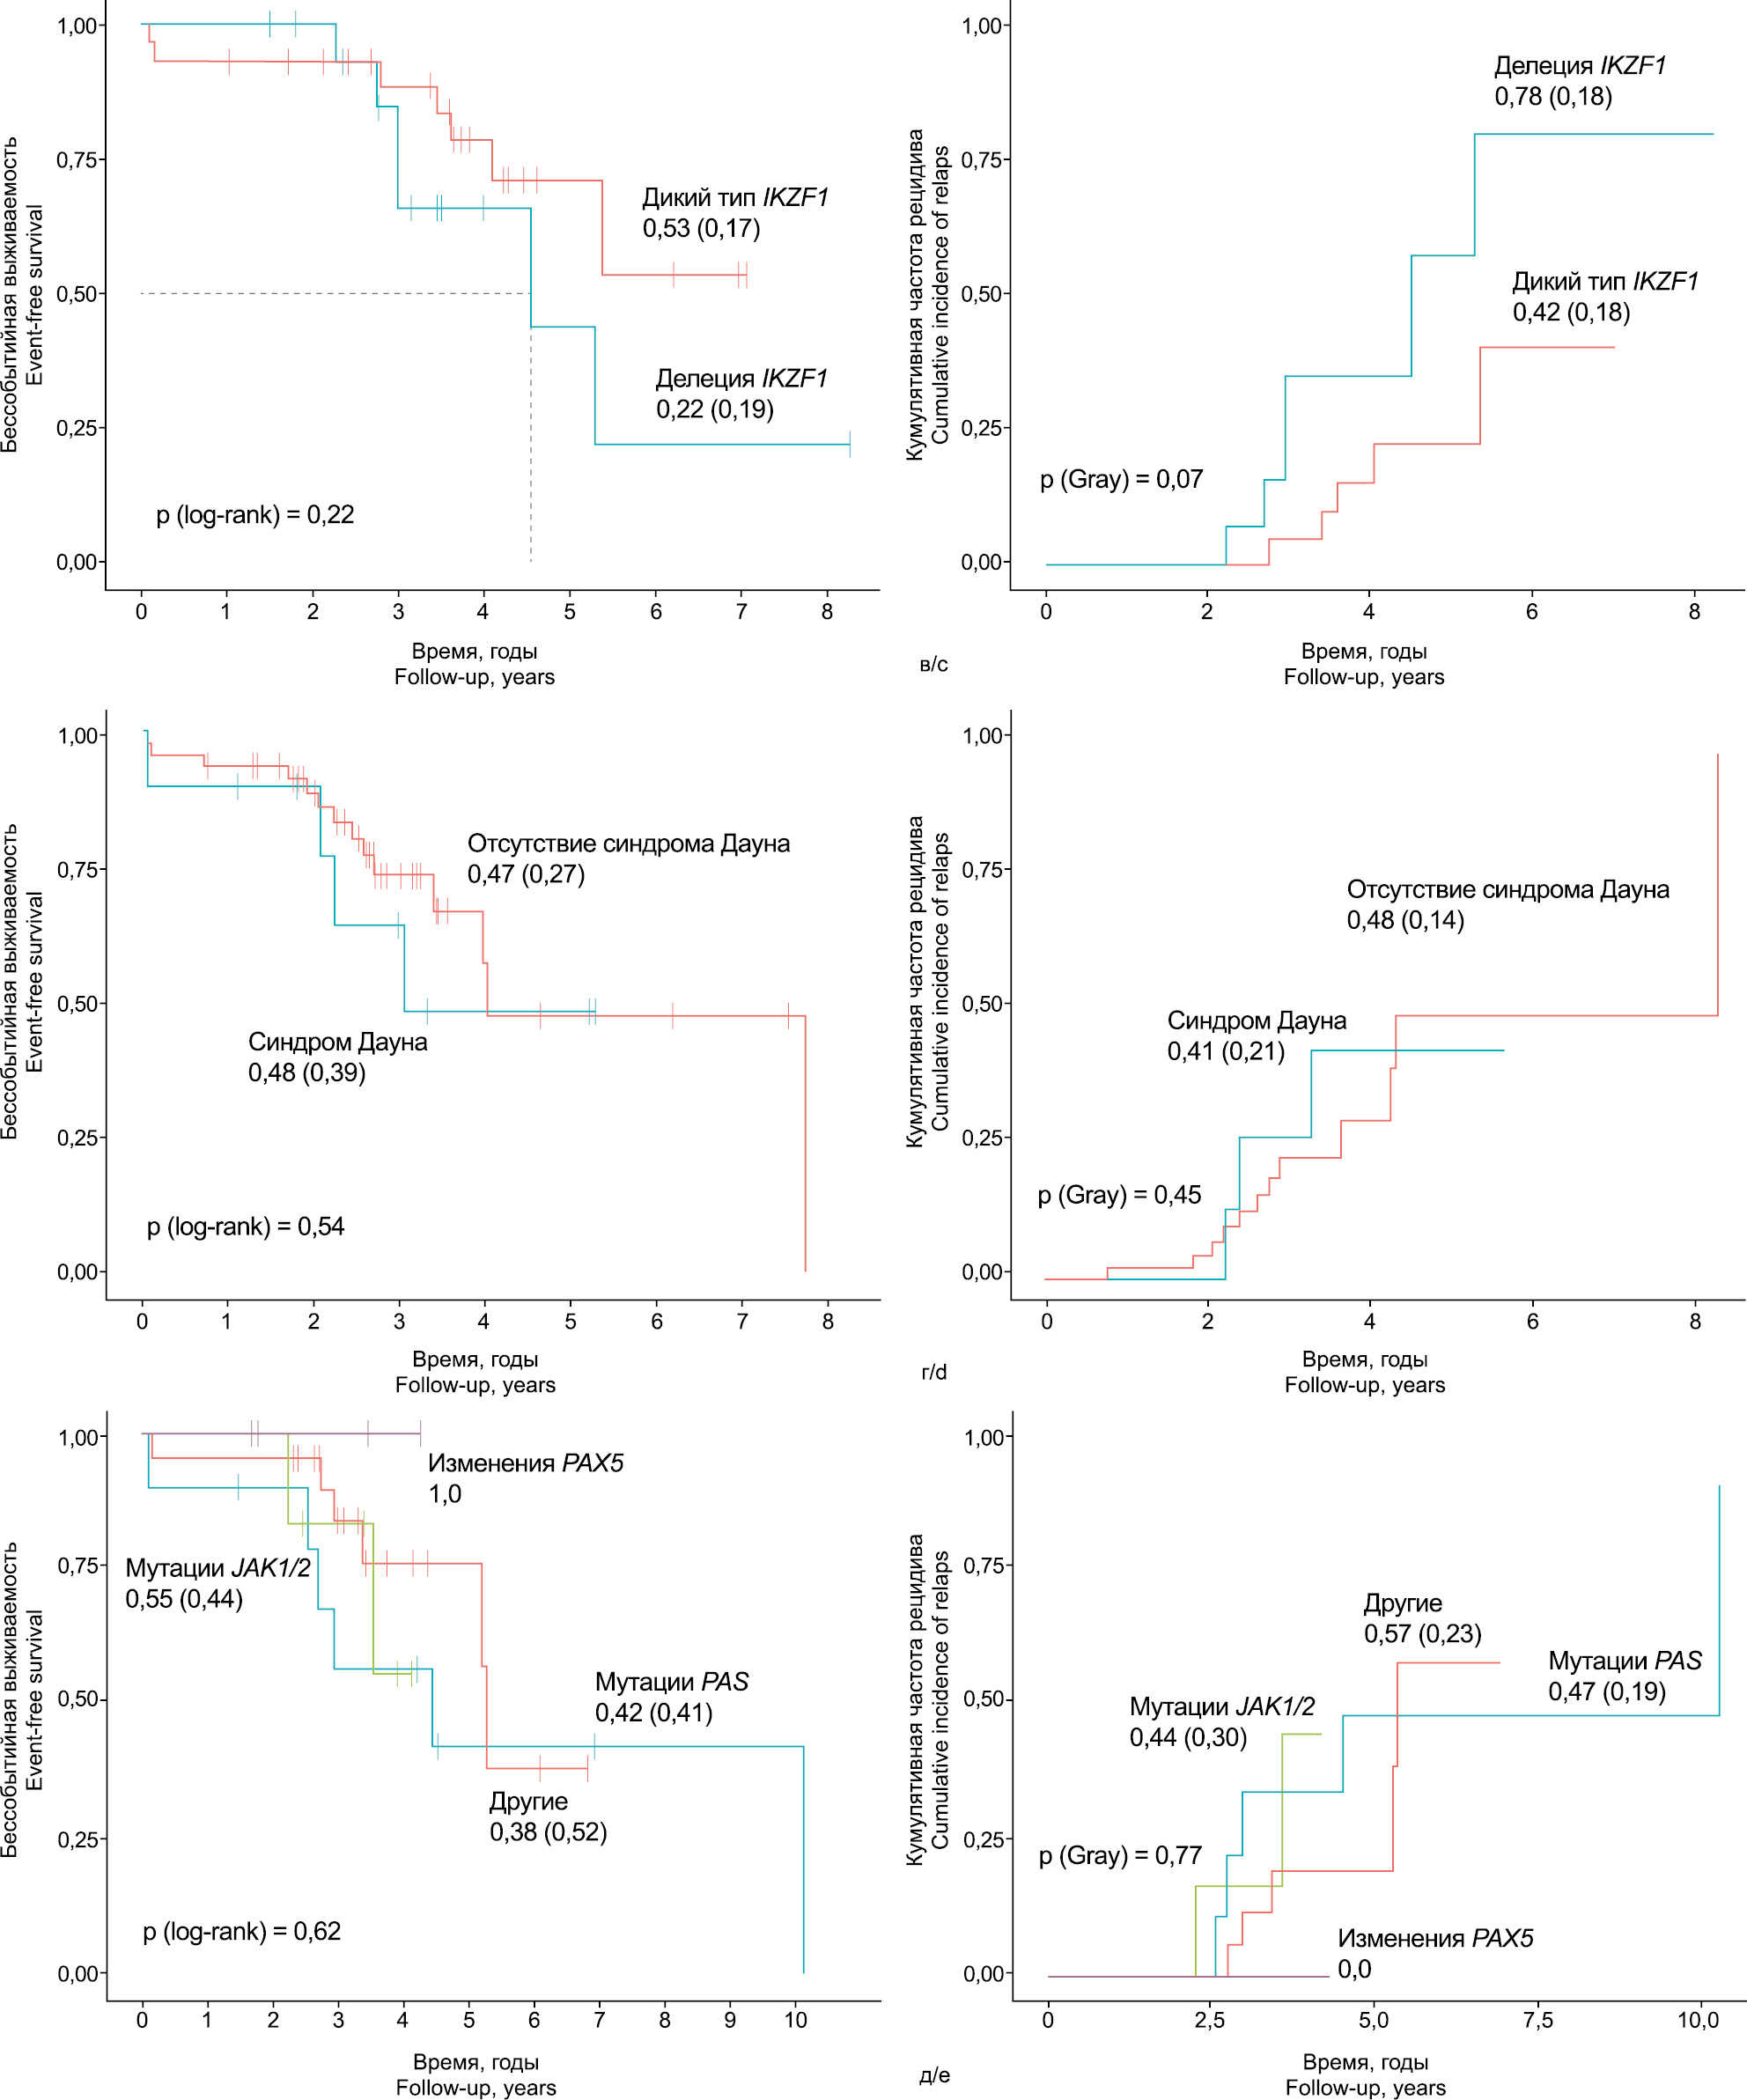
Рис. 4. Бессобытийная выживаемость (БСВ) и кумулятивная частота рецидива (КЧР) детей с ОЛЛ и перестройками CRLF2 в отдельных подгруппах.
В скобках указано значение стандартной ошибки. а — наличие или отсутствие профиля IKZF1plus; б — наличие химерного гена P2RY8::CRLF2 или IGH::CRLF2; в — наличие или отсутствие делеции IKZF1; г — наличие или отсутствие синдрома Дауна; д — БСВ и КЧР в зависимости от наличия различных молекулярно-генетических маркеров.
Таблица 5. Результаты лечения детей с ОЛЛ и перестройками CRLF2 в различных подгруппах пациентов
Показатель | Количество пациентов (%) | БСВ (СО) | p | КЧР | p |
Химерный ген P2RY8::CRLF2 IGH::CRLF2 | 41 (71,9) 16 (28,1) | 0,64 (0,09) 0,21 (0,18) | 0,35 | 0,32 (0,09) 0,77 (0,09) | 0,34 |
Синдром Дауна Да Нет | 10 (17,5) 47 (82,5) | 0,48 (0,39) 0,47 (0,27) | 0,54 | 0,41 (0,21) 0,48 (0,14) | 0,45 |
Инициальный лейкоцитоз ≥50×109/л <50×109/л | 19 (33,3) 38 (66,7) | 0,18 (0,16) 0,44 (0,19) | 0,56 | 0,81 (0,17) 0,53 (0,20) | 0,52 |
Группа риска по критериям NCI Высокая Стандартная | 22 (38,6) 35 (61,4) | 0,19 (0,16) 0,44 (0,19) | 0,50 | 0,80 (0,17) 0,53 (0,20) | 0,41 |
Сохранение МОБ на 36-й день индукции (любое значение) Да Нет | 20 (42,5) 27 (57,5) | 0,56 (0,26) 0,79 (0,12) | 0,64 | 0,43 (0,16) 0,20 (0,09) | 0,63 |
Делеция IKZF1 Есть Нет | 16 (36,3) 28 (63,7) | 0,22 (0,19) 0,53 (0,17) | 0,22 | 0,78 (0,18) 0,42 (0,18) | 0,07 |
Профиль IKZF1plus Есть Нет | 10 (22,7) 34 (77,3) | 0 0,50 (0,16) | 0,003 | 1,0 0,47 (0,17) | <0,001 |
Делеция EBF1 Есть Нет | 12 (26,7) 33 (73,3) | 0,36 (0,19) 0,54 (0,15) | 0,79 | 0,63 (0,19) 0,36 (0,19) | 0,53 |
Мутации JAK1/JAK2 Мутации RAS Изменения PAX5 | 6 (14,3) 10 (23,8) 4 (9,5) | 0,55 (0,44) 0,42 (0,41) 1,0 | 0,62 | 0,44 (0,30) 0,47 (0,19) 0,0 | 0,77 |
Примечания: БСВ — бессобытийная выживаемость; СО — стандартная ошибка, КЧР — кумулятивная частота рецидива. Жирным шрифтом выделены статистически значимые значения p.
Как видно из табл. 5, сохранение МОБ на 36-й день индукционной терапии статистически значимо не влияло на снижение показателей БСВ и КЧР. Ни быстрый МОБ-ответ, ни даже достижение МОБ-негативности не влияло на исходы терапии. Единственным показателем, приводившим к статистически достоверному снижению БСВ и повышению КЧР в исследованной группе пациентов, было наличие профиля IKZF1plus (p=0,003 и p<0,001 соответственно) (рис. 4А). Необходимо отметить, что несмотря на то, что пациенты с химерным геном IGH::CRLF2 имели более низкие показатели выживаемости по сравнению с теми, у кого был выявлен химерный ген P2RY8::CRLF2, статистически значимых различий не обнаружено (рис. 4Б). Аналогичная ситуация выявлена и для пациентов с делециями в гене IKZF1(рис. 4В). Важно также подчеркнуть, что наличие синдрома Дауна не ухудшало прогноз пациентов с перестройками CRLF2(рис. 4Г). Еще одним любопытным наблюдением было то, что у пациентов с изолированными изменениями в PAX5 не было выявлено ни одного неблагоприятного события (рис. 4Д).
Обсуждение
Обнаруженная нами частота выявления перестроек CRLF2 (6,1%), а также преобладание химерного гена P2RY8::CRLF2 (72,4%) хорошо согласуется с ранее опубликованными результатами, в которых доля CRLF2-позитивного ОЛЛ составляет от 5 до 16%, а частота P2RY8::CRLF2 варьирует от 30 до 85% [1, 6, 10, 13, 15, 20, 35]. Мы подтвердили данные о более старшем возрасте дебюта ОЛЛ в случае наличия химерного гена IGH::CRLF2 по сравнению с P2RY8::CRLF2-позитивными случаями, а также взаимосвязь IGH::CRLF2 с более высоким инициальным лейкоцитозом [6, 36, 37]. Последнее частично объясняет описанный в литературе несколько худший прогноз пациентов с ОЛЛ и наличием IGH::CRLF2 [6,38].
Встречаемость мутаций JAK1/2 среди пациентов с перестройками CRLF2 по нашим данным составила 14,0%, в то время как у других исследователей она составляет от 30% до 50% [10, 14, 18, 35, 36]. Технические причины «пропуска» мутаций в генах мы исключили как путем повторного ручного анализа данных высокопроизводительного таргетного РНК-секвенирования, так и включением в анализ только тех случаев, которые прошли по метрикам качества. При этом в использованной нами панели высокопроизводительного секвенирования в генах семейства JAK были покрыты все кодирующие последовательности. Также не должно являться причиной более низкой частоты и использование РНК, а не ДНК в качестве исходного материала для исследования. Являются ли потенциальными причинами этнические факторы еще предстоит выяснить, но это выходит за рамки данного исследования. Тем не менее, доминирующая по частоте при ОЛЛ мутация R683G в JAK2 [36] была самой частой и в нашей когорте CRLF2-позитивных пациентов.
У 23,3% пациентов нами обнаружены мутации в генах KRAS, NRAS и PTPN11. Встречаемость мутаций данных генов может быть значительной среди случаев BCR::ABL1-подобного ОЛЛ с перестройками CRLF2 и составлять от 10% у детей [39] до 37,5% среди взрослых [37]. Описаны этнические различия в частоте встречаемости данных мутаций как при ОЛЛ [40], так и при других злокачественных новообразованиях [41]. Но следует отдельно подчеркнуть, что далеко не все случаи ОЛЛ с перестройками гена CRLF2 относятся к BCR::ABL1-подобному ОЛЛ. Описан CRLF2-позитивный ОЛЛ по профилю экспрессии не связанный с BCR::ABL1-подобным ОЛЛ [42]. Поэтому, вполне возможно, что полученная нами частота выявления мутаций генов семейства RAS отражает реальную долю от ОЛЛ с перестройками CRLF2. Ранее было показано, что мутации компонентов сигнального пути Ras-MAPK могут сочетаться с iAMP21 и гиперэкспрессией CRLF2, но не с химерными генами ABL-класса и семейства JAK [39,43,44]. Интересно, что последние не были обнаружены и среди пациентов с перестройкой CRLF2 в нашей выборке, но это также может быть объяснено и редкостью данных перестроек [39, 44].
У 8 человек (18,6%) были выявлены точечные генетические варианты, вставки и делеции, а также перестройки в PAX5. Химерные гены с участием PAX5 ранее были описаны у пациентов с гиперэкспрессией CRLF2 [16], а также при BCR::ABL1-подобном ОЛЛ и ОЛЛ с наличием химерных генов ETV6::RUNX1, TCF3::PBX1, BCR::ABL1 и ряда других [45]. Выявленные нами генетические варианты с неизвестным клиническим значением в гене PAX5 требуют дальнейшего изучения как с точки зрения оценки прогностической значимости, так и механизмов, связывающих их с BCR::ABL1-подобным ОЛЛ и перестройками CRLF2, в частности.
Метод MLPA, использованный нами для поиска химерного гена P2RY8::CRLF2 по наличию делеции PAR1, показал относительно высокую сходимость результатов определения с данными исследований FISH и высокопроизводительного секвенирования. Однако 6 (18,2%) наших случаев оказались ложноотрицательными. Согласно C. Schwab и соавт. такой результат MLPA может быть связан с двумя основными причинами, а именно с увеличением числа копий половых хромосом, на которых располагается PAR1, и, тем самым, маскировкой делеции, либо с исходно более низкой чувствительностью, которую демонстрирует MLPA по сравнению с другими молекулярно-генетическими методами. Показано, что при размере опухолевого клона менее 20% значительно увеличивается вероятность ложноотрицательного результата на MLPA [46], но в наших случаях подобных ситуаций с низким процентом опухолевых бластов в дискордантных образцах не было (диапазон опухолевых бластов в костном мозге составлял от 74% до 98%).
По нашим данным, среди пациентов с наличием химерного гена IGH::CRLF2 достоверно чаще выявлялась делеция EBF1, по сравнению со случаями с P2RY8::CRLF2-позитивного ОЛЛ. Интересно отметить, что по данным литературы эта аберрация ассоциирована с неблагоприятным прогнозом [47], а также плохим ответом на традиционную химиотерапию и персистенцией МОБ в конце индукции [4] у взрослых пациентов с Ph-негативным ОЛЛ. Однако, в исследованной нами группе детей с ОЛЛ и перестройками CRLF2 делеция EBF1 не ухудшала прогноз пациентов. Стоит также отметить, что делеция EBF1 по данным R. Harvey и соавт. [48] и M. Den Boer и соавт. [49] достоверно чаще встречается среди пациентов с BCR::ABL1-подобным ОЛЛ.
Делеции IKZF1 были обнаружены у 17 из 45 обследованных пациентов (37,7%) с перестройкой CRLF2. Наиболее частым вариантом делеции оказалась потеря экзонов 4-7 (29,4%), что совпадает с ранее опубликованными данными коллег [50, 51], а также хорошо воспроизводит наши собственные результаты, полученные на иной когорте детей с ОЛЛ [52]. Кроме этого, нами были обнаружены 10 пациентов (22,2%), входящих в группу IKZF1plus, которая объединяет случаи с сочетанными делециями IKZF1 и CDKN2A/2B, PAX5 и/или PAR1 при отсутствии делеции ERG [19]. Мы показали, что эти пациенты имеют статистически значимо более низкую БСВ по сравнению с пациентами без данного профиля. Интересно отметить, что в опубликованном в 2025 г. исследовании было показано, что делеции IKZF1, вовлекающие экзоны 4—7, наряду с группой IKZF1plus являлись независимыми неблагоприятными прогностическими факторами у детей с ОЛЛ [53]. В нашем случае, было всего 4 пациента с делецией 4—7 экзонов IKZF1, трое из которых были атрибутированы в группу IKZF1plus. У всех троих пациентов из группы IKZF1plus зафиксирован рецидив. Четвертый пациент с делецией 4—7 экзонов IKZF1, но без IKZF1plus профиля находится в первой продолжающейся ремиссии со сроком наблюдения 3,5 года.
Известно, что и гиперэкспрессия CRLF2, и наличие химерных генов с участием CRLF2 ассоциировано с неблагоприятным прогнозом у детей с В-линейным ОЛЛ [18, 20, 54]. В нашей когорте пациентов мы также наблюдали низкие значения БСВ (0,49), в первую очередь за счет высокой КЧР (0,46). Пациенты с делециями IKZF1, а также с химерным геном IGH::CRLF2 хоть и имели более низкие показатели БСВ, но выявленные различия не достигали порога статистической значимости, что, скорее всего, связано с небольшим размером выборки пациентов с перестройками CRLF2. Важно также подчеркнуть, что исход от терапии В-линейного ОЛЛ с перестройками CRLF2 в нашей выборке значимо не отличался у пациентов с синдромом Дауна и без такового.
Также важным наблюдением, с нашей точки зрения, является высокая эффективность ТГСК у пациентов с ОЛЛ и перестройками CRLF2, трансплантированных во второй ремиссии. Но данный вывод требует более длительного наблюдения на большей когорте пациентов для выбора потенциальной стратегии пострецидивной терапии в будущем. Другим возможным решением, ведущим к повышению выживаемости, может быть иммунотерапия для пациентов, сохраняющих МОБ после индукции.
В заключение необходимо отметить, что среди обследованной нами когорты пациентов детского возраста с В-линейным ОЛЛ встречаемость перестроек CRLF2 составила 6,1%. Эти пациенты показали значительную генетическую гетерогенность и невысокие показатели выживаемости. Наименее благоприятный прогноз отмечен у пациентов с профилем IKZF1plus.
Авторы заявляют об отсутствии конфликта интересов.
- Roberts K, Mullighan C. Genomics in acute lymphoblastic leukaemia: insights and treatment implications. Nat Rev Clin Oncol. 2015;12(6):344-357. https://doi.org/10.1038/nrclinonc.2015.38
- Chiaretti S, Messina M, Foà R. BCR/ABL1-like acute lymphoblastic leukemia: How to diagnose and treat? Cancer. 2019;125(2):194-204. https://doi.org/10.1002/cncr.31848
- Hunger S, Mullighan C. Acute Lymphoblastic Leukemia in Children. N Engl J Med. 2015;373(16):1541-1552. https://doi.org/10.1056/NEJMra1400972
- Mullighan C, Su X, Zhang J, et al. Deletion of IKZF1 and prognosis in acute lymphoblastic leukemia. N Engl J Med. 2009;360(5):470-480. https://doi.org/10.1056/NEJMoa0808253
- Bugarin C, Sarno J, Palmi C, et al. I-BFM study group. Fine tuning of surface CRLF2 expression and its associated signaling profile in childhood B-cell precursor acute lymphoblastic leukemia. Haematologica. 2015;100(6): e229-232. https://doi.org/10.3324/haematol.2014.114447
- Schmäh J, Fedders B, Panzer-Grümayer R, et al. Molecular characterization of acute lymphoblastic leukemia with high CRLF2 gene expression in childhood. Pediatr Blood Cancer. 2017;64(10). https://doi.org/10.1002/pbc.26539
- Chen I, Harvey R, Mullighan C, et al. Outcome modeling with CRLF2, IKZF1, JAK, and minimal residual disease in pediatric acute lymphoblastic leukemia: a Children’s Oncology Group study. Blood. 2012;119(15):3512-3522. https://doi.org/10.1182/blood-2011-11-394221
- Yano M, Imamura T, Asai D, et al. Japan Association of Childhood Leukemia Study. An overall characterization of pediatric acute lymphoblastic leukemia with CRLF2 overexpression. Genes Chromosomes Cancer. 2014;53(10):815-823. https://doi.org/10.1002/gcc.22190
- Singh J, Benjamin M, Pandey A, et al. Prognostic relevance of surface expression of cytokine receptor-like factor 2 in pediatric B-lineage acute lymphoblastic leukemia. Am J Cancer Res. 2023;13(6):2452-2470.
- Yoda A, Yoda Y, Chiaretti S, Bar-Natan M, et al. Functional screening identifies CRLF2 in precursor B-cell acute lymphoblastic leukemia. Proc. Natl. Acad. Sci. USA. 2010;107:252-257. https://doi.org/10.1073/pnas.0911726107
- Konoplev S, Lu X, Konopleva M, et al. CRLF2-positive B-cell acute lymphoblastic leukemia in adult patients: a single-institution experience. Am J Clin Pathol. 2017;147(4):357-363. https://doi.org/10.1093/ajcp/aqx005
- Virk H, Rana S, Sharma P, et al. Hematological characteristics, cytogenetic features, and post-induction measurable residual disease in thymic stromal lymphopoietin receptor (TSLPR) overexpressed B-cell acute lymphoblastic leukemia in an Indian cohort. Ann Hematol. 2021;100(8):2031-2041. https://doi.org/10.1007/s00277-021-04574-0
- Tasian S, Loh M. Understanding the biology of CRLF2-overexpressing acute lymphoblastic leukemia. Crit Rev Oncog. 2011;16:13-24. https://doi.org/10.1615/critrevoncog.v16.i1-2.30
- Roberts K, Reshmi S, Harvey R, et al. Genomic and outcome analyses of Ph-like ALL in NCI standard-risk patients: a report from the Children’s Oncology Group. Blood. 2018;132(8):815-824. https://doi.org/10.1182/blood-2018-04-841676
- Ensor H, Schwab C, Russell L, et al. Demographic, clinical, and outcome features of children with acute lymphoblastic leukemia and CRLF2 deregulation: results from the MRC ALL97 clinical trial. Blood. 2011;117(7):2129-2136. https://doi.org/10.1182/blood-2010-07-297135
- Jain S, Abraham A. BCR-ABL1-like B-Acute Lymphoblastic Leukemia/Lymphoma: A Comprehensive Review. Arch Pathol Lab Med. 2020;144(2):150-155. https://doi.org/10.5858/arpa.2019-0194-RA
- Mullighan C, Miller C, Radtke I, et al. BCR-ABL1 lymphoblastic leukaemia is characterized by the deletion of Ikaros. Nature. 2008;453(7191):110-114. https://doi.org/10.1038/nature06866
- Harvey R, Mullighan C, Chen I, et al. Rearrangement of CRLF2 is associated with mutation of JAK kinases, alteration of IKZF1, Hispanic/Latino ethnicity, and a poor outcome in pediatric B-progenitor acute lymphoblastic leukemia. Blood. 2010;115(26):5312e21. https://doi.org/10.1182/blood-2009-09-245944
- Stanulla M, Dagdan E, Zaliova M, et al. IKZF1plus Defines a New Minimal Residual Disease-Dependent Very-Poor Prognostic Profile in Pediatric B-Cell Precursor Acute Lymphoblastic Leukemia. J Clin Oncol. 2018;36(12):1240-1249. https://doi.org/10.1200/JCO.2017.74.3617
- Cario G, Zimmermann M, Romey R, et al. Presence of the P2RY8-CRLF2 rearrangement is associated with a poor prognosis in non-high-risk precursor B-cell acute lymphoblastic leukemia in children treated according to the ALL-BFM 2000 protocol. Blood. 2010;115(26):5393-5397. https://doi.org/10.1182/blood-2009-11-256131
- Demina I, Zerkalenkova E, Soldatkina O, et al. Correlation of the surface expression of thymic stromal lymphopoietin receptor with the presence of CRLF2 gene rearrangements in children with B-lineage acute lymphoblastic leukemia. Int J Lab Hematol. 2023;45(3):337-343. https://doi.org/10.1111/ijlh.14028
- Цаур Г.А., Ольшанская Ю.В., Обухова Т.Н., и др. Цитогенетическая и молекулярно-генетическая диагностика онкогематологических заболеваний: позиция Организации молекулярных генетиков в онкологии и онкогематологии. Гематология и трансфузиология. 2023;68(1):129-143. https://doi.org/10.35754/0234-5730-2023-68-1-129-143
- Chen S. Ultrafast one-pass FASTQ data preprocessing, quality control, and deduplication using fastp. Imeta. 2023;2(2): e107. https://doi.org/10.1002/imt2.107
- Dobin A, Gingeras T. Optimizing RNA-Seq Mapping with STAR. Methods Mol Biol. 2016;1415:245-262. https://doi.org/10.1007/978-1-4939-3572-7_13
- Van der Auwera G, Carneiro M, Hartl C, et al. From FastQ data to high confidence variant calls: the Genome Analysis Toolkit best practices pipeline. Curr Protoc Bioinformatics. 2013;43(1110):11.10.1-11.10.33. https://doi.org/10.1002/0471250953.bi1110s43
- Davidson N, Majewski I, Oshlack A. JAFFA: High sensitivity transcriptome-focused fusion gene detection. Genome Med. 2015;7:43. https://doi.org/10.1186/s13073-015-0167-x
- Uhrig S, Ellermann J, Walther T, et al. Accurate and efficient detection of gene fusions from RNA sequencing data. Genome Res. 2021;31(3):448-460. https://doi.org/10.1101/gr.257246.119
- Попов А.М., Михайлова Е.В., Вержбицкая Т.Ю., и др. Определение минимальной остаточной болезни при В-линейном остром лимфобластном лейкозе методом проточной цитометрии. Рекомендации российско-белорусской кооперативной группы по диагностике острых лейкозов у детей. Вопросы гематологии/онкологии и иммунопатологии в педиатрии. 2023;22(3):199-209. https://doi.org/10.24287/1726-1708-2023-22-3-199-209
- Попов А.М., Вержбицкая Т.Ю., Мовчан Л.В., и др. Диагностическое иммунофенотипирование острых лейкозов. Рекомендации российско-белорусской кооперативной группы по диагностике острых лейкозов у детей. Вопросы гематологии/онкологии и иммунопатологии в педиатрии. 2023;22(1):165-177. https://doi.org/10.24287/1726-1708-2023-22-1-165-177
- Popov A, Henze G, Roumiantseva J, et al. Flow cytometric MRD at the end of consolidation in childhood B-lineage acute lymphoblastic leukemia has significant prognostic value but limited clinical implications: Results of study ALL-MB 2008. Leuk Res. 2023;125:106998. https://doi.org/10.1016/j.leukres.2022.106998
- Popov A, Henze G, Roumiantseva J, et al. One-point flow cytometric MRD measurement to identify children with excellent outcome after intermediate-risk BCP-ALL: results of the ALL-MB 2008 study. J Cancer Res Clin Oncol. 2023;149(8):4629-4637. https://doi.org/10.1007/s00432-022-04378-3
- Popov A, Henze G, Roumiantseva J, et al. A simple algorithm with one flow cytometric MRD measurement identifies more than 40% of children with ALL who can be cured with low-intensity therapy. The ALL-MB 2008 trial results. Leukemia. 2022;36(5):1382-1385. https://doi.org/10.1038/s41375-022-01542-z
- Popov A, Henze G, Roumiantseva J, et al. Prognostic impact and clinical value of low levels of flow cytometric MRD at the end of induction in childhood B-lineage acute lymphoblastic leukemia: Results of study ALL-MB 2015. Hemasphere. 2025;9(7): e70162. https://doi.org/10.1002/hem3.70162
- Li M, Datto M, Duncavage E, et al. Standards and Guidelines for the Interpretation and Reporting of Sequence Variants in Cancer: A Joint Consensus Recommendation of the Association for Molecular Pathology, American Society of Clinical Oncology, and College of American Pathologists. J Mol Diagn. 2017;19(1):4-23. https://doi.org/10.1016/j.jmoldx.2016.10.002
- Russell L, Capasso M, Vater I, et al. Deregulated expression of cytokine receptor gene, CRLF2, is involved in lymphoid transformation in B-cell precursor acute lymphoblastic leukemia. Blood. 2009;114(13):2688-2698. https://doi.org/10.1182/blood-2009-03-208397
- Tasian S, Loh M, Hunger S. Philadelphia chromosome–like acute lymphoblastic leukemia. Blood, J Am Soc Hematol. 2017;130(19):2064-2072. https://doi.org/10.1182/blood-2017-06-743252
- Jain N, Roberts K, Jabbour E, et al. Ph-like acute lymphoblastic leukemia: a high-risk subtype in adults. Blood. 2017;129:572-581. https://doi.org/10.1182/blood-2016-07-726588
- Frisch A, Ofran Y. How I diagnose and manage Philadelphia chromosome-like acute lymphoblastic leukemia. Haematologica. 2019;104(11):2135-2143. https://doi.org/10.3324/haematol.2018.207506
- Roberts K, Li Y, Payne-Turner D, et al. Targetable kinase-activating lesions in Ph-like acute lymphoblastic leukemia. N Engl J Med. 2014;371(11):1005-1015. https://doi.org/10.1056/NEJMoa1403088
- Lee J, Kim Y, Cho B, et al. High incidence of RAS pathway mutations among sentinel genetic lesions of Korean pediatric BCR-ABL1-like acute lymphoblastic leukemia. Cancer Med. 2020;9(13):4632-4639. https://doi.org/10.1002/cam4.3099
- Laguna J, García-Pardo M, Alessi J, et al. Geographic differences in lung cancer: focus on carcinogens, genetic predisposition, and molecular epidemiology. Ther Adv Med Oncol. 2024;16:17. https://doi.org/10.1177/17588359241231260
- Pieters R, Mullighan C, Hunger S. Advancing Diagnostics and Therapy to Reach Universal Cure in Childhood ALL. J Clin Oncol. 2023;41(36):5579-5591. https://doi.org/10.1200/JCO.23.01286
- Jerchel I, Hoogkamer A, Ariës I, et al. RAS pathway mutations as a predictive biomarker for treatment adaptation in pediatric B-cell precursor acute lymphoblastic leukemia. Leukemia. 2018;32(4):931-940. https://doi.org/10.1038/leu.2017.303
- Reshmi S, Harvey R, Roberts K, et al. Targetable kinase gene fusions in high risk B-ALL: a study from the Children’s Oncology Group. Blood. 2017;129(25):3352-3361. https://doi.org/10.1182/blood-2016-12-758979
- Li Y, Zhang Q, Shao H. Recurrent PAX5::ZCCHC7 rearrangement in B-cell acute lymphoblastic leukemia. Ann Hematol. 2024;103:5599-5605. https://doi.org/10.1007/s00277-024-06114-y
- Schwab C, Jones L, Morrison H, et al. Evaluation of multiplex ligation-dependent probe amplification as a method for the detection of copy number abnormalities in B-cell precursor acute lymphoblastic leukemia. Genes Chromosomes Cancer. 2010;49(12):1104-1113. https://doi.org/10.1002/gcc.20818
- Ribera J, Morgades M, Zamora L, et al. Spanish PETHEMA Group and the Spanish Society of Hematology. Prognostic significance of copy number alterations in adolescent and adult patients with precursor B acute lymphoblastic leukemia enrolled in PETHEMA protocols. Cancer. 2015;121(21):3809-3817. https://doi.org/10.1002/cncr.29579
- Harvey R, Mullighan C, Wang X, et al. Identification of novel cluster groups in pediatric high-risk B-precursor acute lymphoblastic leukemia with gene expression profiling: correlation with genome-wide DNA copy number alterations, clinical characteristics, and outcome. Blood. 2010;116(23):4874-4884. https://doi.org/10.1182/blood-2009-08-239681
- Den Boer M, van Slegtenhorst M, De Menezes R, et al. A subtype of childhood acute lymphoblastic leukaemia with poor treatment outcome: a genome-wide classification study. Lancet Oncol. 2009;10:125-134. https://doi.org/10.1016/S1470-2045(08)70339-5
- Conserva M, Redavid I, Anelli L, et al. IKAROS in Acute Leukemia: A Positive Influencer or a Mean Hater? Int J Mol Sci. 2023;24(4):3282. https://doi.org/10.3390/ijms24043282
- Boer J, van der Veer A, Rizopoulos D, et al. Prognostic value of rare IKZF1 deletion in childhood B-cell precursor acute lymphoblastic leukemia: an international collaborative study. Leukemia. 2016;30(1):32-38. https://doi.org/10.1038/leu.2015.199
- Цаур Г.А., Друй А.Е., Солодовников А.Г., и др. Делеции гена IKZF1 — независимый прогностический фактор у детей с острым лимфобластным лейкозом из B-линейных предшественников. Онкогематология. 2016;11(4):32-48. https://doi.org/10.17650/1818-8346-2016-11-4-32-48
- Wang’ondu R, Ashcraft E, Chang T, et al. Heterogeneity of IKZF1 genomic alterations and risk of relapse in childhood B-cell precursor acute lymphoblastic leukemia. Leukemia. 2025;39(7):1595-1606. https://doi.org/10.21203/rs.3.rs-5292018/v1
- Palmi C, Vendramini E, Silvestri D, et al. Poor prognosis for P2RY8-CRLF2 fusion but not for CRLF2 over-expression in children with intermediate risk B-cell precursor acute lymphoblastic leukemia. Leukemia. 2012;26(10):2245-2253. https://doi.org/10.1038/leu.2012.101


Рекомендуем статьи по данной теме:
Хирургические аспекты лечения менингококковой инфекции у детей.Хирургия. Журнал им. Н.И. Пирогова. 2026;(8):111-120
Особенности зубочелюстной системы у детей с синдромами преждевременного старения.Стоматология. 2026;105(4):63-70
Химические ожоги у детей.Хирургия. Журнал им. Н.И. Пирогова. 2026;(7):104-110
Холестеатома лобной пазухи у ребенка.Вестник оториноларингологии. 2026;91(3):107-110
Оценка уровня боли и качества жизни у детей после отохирургических вмешательств.Вестник оториноларингологии. 2026;91(3):29-33
Влияние различных стратегий контроля симптомов аллергического ринита на течение сопутствующей бронхиальной астмы у детей.Российская ринология. 2026;34(2):40-51
Клинико-психопатологические аспекты аутоиммунных энцефалитов с антителами к NMDA-рецепторам и глутаматдекарбоксилазе в детском возрасте.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(6):7-16
Влияние родителей на пищевое поведение детей с целиакией: мультицентровое поперечное исследование.Доказательная гастроэнтерология. 2026;15(2):13-22
Эндоваскулярное закрытие крупного внутрипеченочного портосистемного шунта у трехмесячного младенца: первый клинический случай в Узбекистане и обзор литературы.Хирургия. Журнал им. Н.И. Пирогова. 2026;(6):121-126
Эпидемиология суицидального поведения у детей и подростков во всем мире.Журнал неврологии и психиатрии им. С.С. Корсакова. Спецвыпуски. 2024;124(11-2):16-26