LCHADD-ассоциированная хориоретинопатия (клиническое наблюдение)
Журнал: Вестник офтальмологии. 2025;141(3):48-53.
DOI: 10.17116/oftalma202514103148
Прочитано: 1239 раз
Резюме
Представлен клинический случай пигментной хориоретинопатии, ассоциированной с недостаточностью длинноцепочечной 3-гидрокси-ацил-КоА-дегидрогеназы жирных кислот (LCHADD-ассоциированной ретинопатии), выявленный у пациентки, 5 лет. Клинически он проявлялся формированием локальной гиперплазии пигментного эпителия в фовеальной зоне, участков локальной хориоретинальной атрофии с гиперплазией пигментного эпителия в заднем полюсе глаз, ретроэкваториально и на экваторе. На левом глазу в фовеальной зоне определялся участок локального субретинального фиброза как последствие перенесенного очагового хориоретинита, что обусловило снижение остроты зрения до 0,03 н/к и снижение электрической активности колбочкового аппарата сетчатки по данным электроретинографии. На правом глазу острота зрения была высокой — 0,8 н/к; исследование зрительно-вызванных потенциалов патологии не выявило, параметры общей и локальной электроретинографии соответствовали нормальным значениям. Представлены данные оптической когерентной томографии сетчатки, характеризующие специфические изменения ретинальных структур на фоне LCHADD-ассоциированной ретинопатии.
Ключевые слова
- недостаточность длинноцепочечной 3-гидроксиацил-КоА-дегидрогеназы жирных кислот (LCHADD)
- LCHADD-ассоциированная пигментная хориоретинопатия
Дата поступления: 12.11.2024
Дата принятия в печать: 12.12.2024
Дата публикации: 01.07.2025
Недостаточность длинноцепочечной 3-гидроксиацил-КоА-дегидрогеназы жирных кислот (long-chain 3-hydroxyacyl-coenzyme A dehydrogenase deficiency — LCHADD) представляет собой редкое обменное аутосомно-рецессивное заболевание, обусловленное специфической мутацией Glu510Gln в гене HADHA, расположенном в коротком плече II хромосомы (2p23) [1]. Распространенность LCHADD составляет примерно 1 случай на 250 000 новорожденных, с более высокой встречаемостью в странах Балтики до 1 случая из 20 000 новорожденных [2, 3]. Заболевание впервые было описано Р. Вандерсом в 1989 [4].
Офтальмологическим проявлением LCHADD является пигментная хориоретинопатия. Она наблюдается у половины пациентов и обычно диагностируется в детском возрасте. Рядом авторов она интерпретируется как пигментный ретинит [1, 3, 5]. T. Tyni и соавторами была предложена классификация хориоретинопатии, ассоциированная с LCHADD, выделяющая 4 стадии заболевания, на основе данных фото глазного дна, исследования остроты зрения и электрофизиологии и флюоресцентной ангиографии [6]. В дальнейшем N. Wongchaisuwat и соавторы предложили дополнить существующую классификацию подстадиями, поскольку не все клинические случаи LCHADD-хориоретинопатии подходили под стандартное описание. Авторы обосновали необходимость стадирования заболевания с использованием данных оптической когерентной томографии (ОКТ), ОКТ-ангиографиии и исследования аутофлюоресценции глазного дна [7].
В целом, в литературе содержится весьма ограниченное количество информации о данной патологии. Так, в зарубежных источниках представлены в основном описания отдельных клинических случаев [1, 5]. Это обусловлено редкой встречаемостью LCHADD.
Цель исследования — демонстрация клинического случая пигментной хориоретинопатии, ассоциированной с LCHADD.
Клинический случай
В клинику обратилась пациентка 5 лет, с жалобами на низкое зрение левого глаза.
Со слов мамы, девочка родилась преждевременно — на 31-й неделе гестации, масса тела при рождении — 1640 гр. После рождения наблюдалась в Хабаровском филиале ФГАУ «НМИЦ «МНТК «Микрохирургия глаза» им. акад. С.Н. Федорова» Минздрава России по поводу активной II стадии ретинопатии недоношенных с самопроизвольным регрессом заболевания.
В январе 2019 г. ребенку в возрасте 9 мес был установлен диагноз: недостаточность длинноцепочечной 3-гидроксиацил-КоА-дегидрогеназы жирных кислот, детская форма, с поражением печени, миопатия, пролапс митрального клапана I степени, НК0. Диагноз был подтвержден молекулярно-генетическими исследованиями: выявлена частая мутация с 1528G>С (p/Glu510Gln) (СМ940884, ранее описана как p.Glu474Gln) в гомозиготном состоянии. Ребенок регулярно проходит лечение в педиатрическом отделении детской краевой клинической больницы г. Хабаровска.
Девочка периодически наблюдалась у офтальмолога по месту жительства. В возрасте 4 лет у нее были выявлены ретинальные изменения, в связи с чем был установлен диагноз: болезнь Штаргардта, подозрение на пигментный ретинит. По данным медицинской документации, годом ранее острота зрения обоих глаз соответствовала 0,8 н/к. Пациентка перенесла ветряную оспу 8 мес тому назад, после чего мама отметила появление у ребенка отклонения левого глаза, проявившегося в течение месяца. К офтальмологу в тот период не обращались.
При осмотре девочка психоэмоционально сохранная, контактная, хорошо выполняет все указания.
Острота зрения правого глаза — 0,8 н/к, левого глаза — 0,03 н/к. Рефрактометрия: OD sph ‒0,25 cyl ‒0,75 ax 146°, OS sph ‒1,50 cyl ‒0,5 ax 105°. Внутриглазное давление, по данным пневмотонометрии, 16 мм рт.ст. на обоих глазах.
При проведении биомикроскопии: передний отрезок обоих глаз спокоен, оптические среды прозрачные. На глазном дне обоих глаз диски зрительного нерва бледно-розовые, контуры четкие, экскавация — 0,1 ДР, ход и калибр ретинальных сосудов не изменен. На правом глазу в фовеальной зоне визуализировалась область выраженной однородной гиперпигментации (рис. 1). На левом глазу в фовеа на фоне гиперпигментации определялся участок грубого субретинального фиброза (рис. 2). В заднем полюсе обоих глаз ретроэкваториально и на экваторе были выявлены множественные зоны диспигментации со скоплением пигмента, пигментные пролифераты, а также отдельные небольшие участки хориоретинальной атрофии с гиперплазией пигментного эпителия (рис. 3).
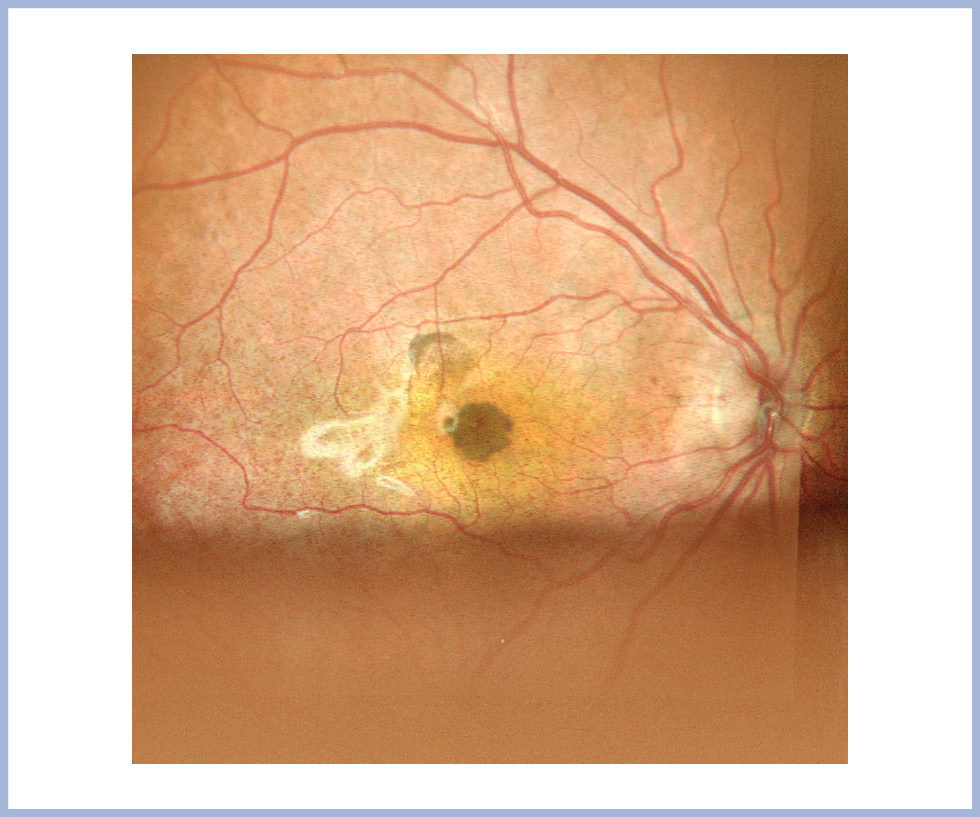
Рис. 1. Картина биомикроскопии глазного дна правого глаза.
Область выраженной однородной гиперпигментации в фовеальной зоне. В заднем полюсе — скопления пигментных пролифератов, участки локальной хориоретинальной атрофии.
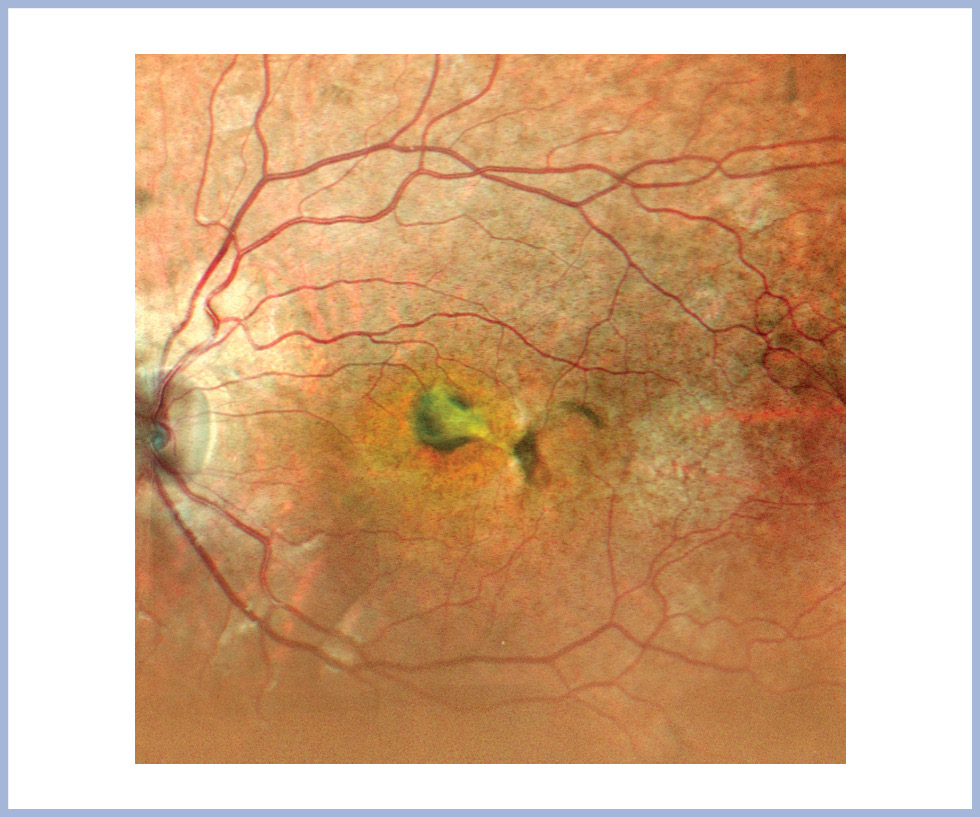
Рис. 2. Картина биомикроскопии глазного дна левого глаза.
Участок грубого субретинального фиброза на фоне гиперпигментации в фовеа. В заднем полюсе и вдоль височных аркад — скопления пигментных пролифератов, участки локальной атрофии фоторецепторов и хориокапилляров.
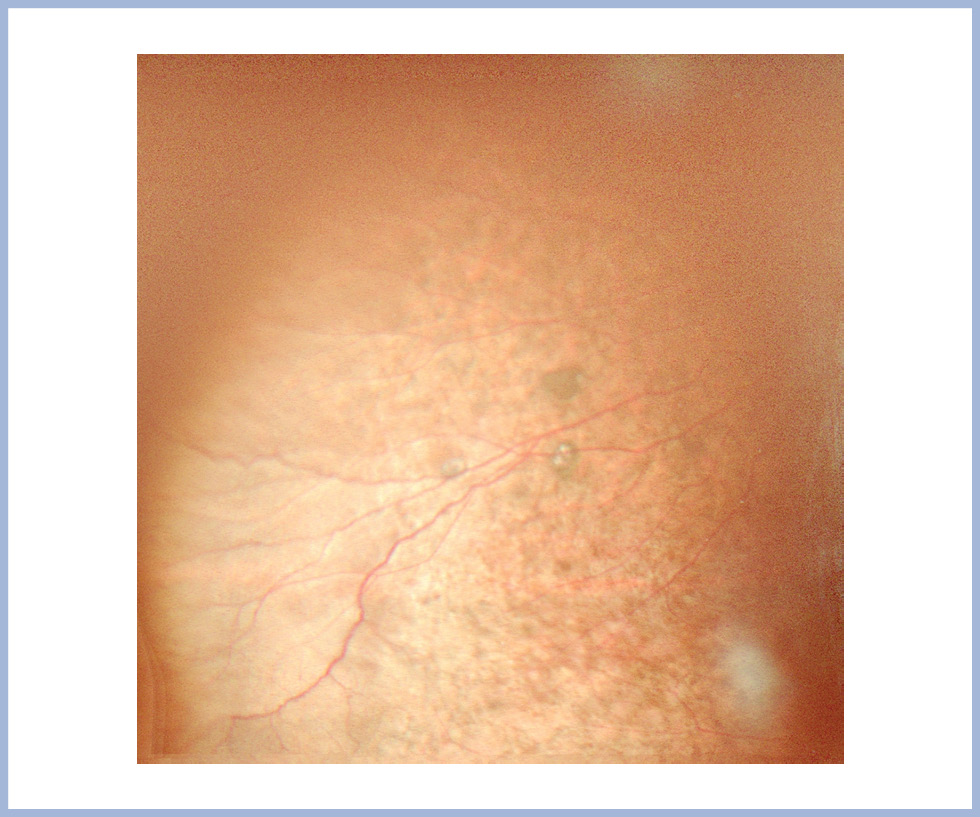
Рис. 3. Картина биомикроскопии глазного дна правого глаза.
Ретроэкваториально — зоны диспигментации со скоплением пигмента, пигментные пролифераты, отдельные участки хориоретинальной атрофии с гиперплазией пигментного эпителия.
Проведенное исследование оптической когерентной томографии (ОКТ) сетчатки при помощи фундус-камеры с ОКТ-функцией Mirante (Nidek, Япония, протоколы сканирования Macula Map и Macula Line) выявило, что в проекции фовеа на правом глазу имелась локальная, линейная гиперплазия пигментного эпителия, с высокой степенью рефлективности и интенсивной оптической тенью. Отмечалось также наличие утолщения и иррегулярности эллипсоидной зоны, очагов атрофии и «зернистости» пигментного эпителия, истончения хориоидеи (рис. 4). На левом глазу в проекции фовеа визуализировалась зона локального субретинального фиброза с частичным сохранением сигнала пигментного эпителия, дезорганизация слоя фоторецепторов, множественные очаги атрофии и «зернистости» пигментного эпителия, истончение хориоидеи с ее локальным утолщением височнее очага фиброза (рис. 5). На обоих глазах, по данным ОКТ, в зонах локальных очагов хориоретинальной атрофии с гиперплазией пигментного эпителия в заднем полюсе, на экваторе и ретроэкваторе определялась атрофия наружной сетчатки с инвагинацией внутренней сетчатки и полной потерей сегментации (рис. 6).
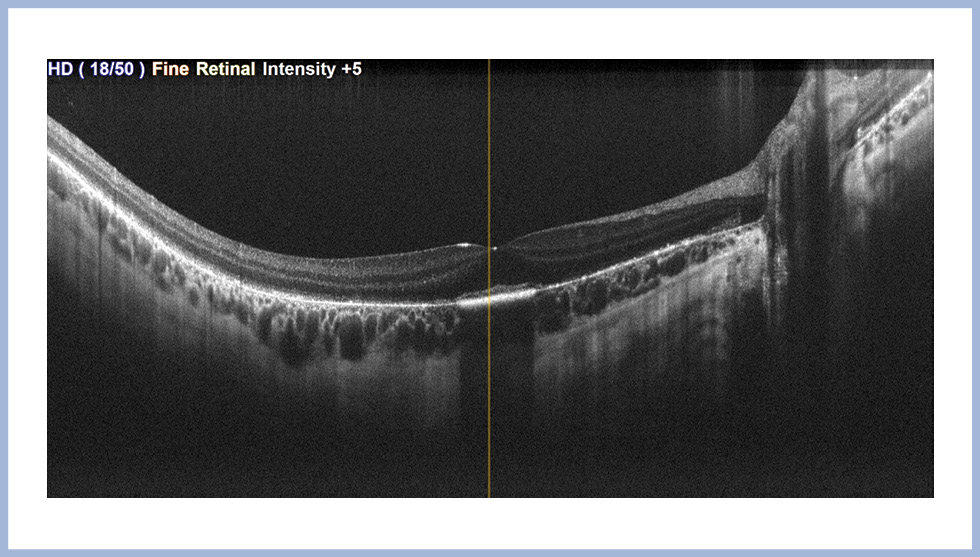
Рис. 4. Оптическая когерентная томограмма макулы правого глаза.
Локальная линейная гиперплазия пигментного эпителия в проекции фовеа с высокой степенью рефлективности и интенсивной оптической тенью, утолщение и иррегулярность эллипсоидной зоны, очаги атрофии и «зернистости» пигментного эпителия, истончение хориоидеи.
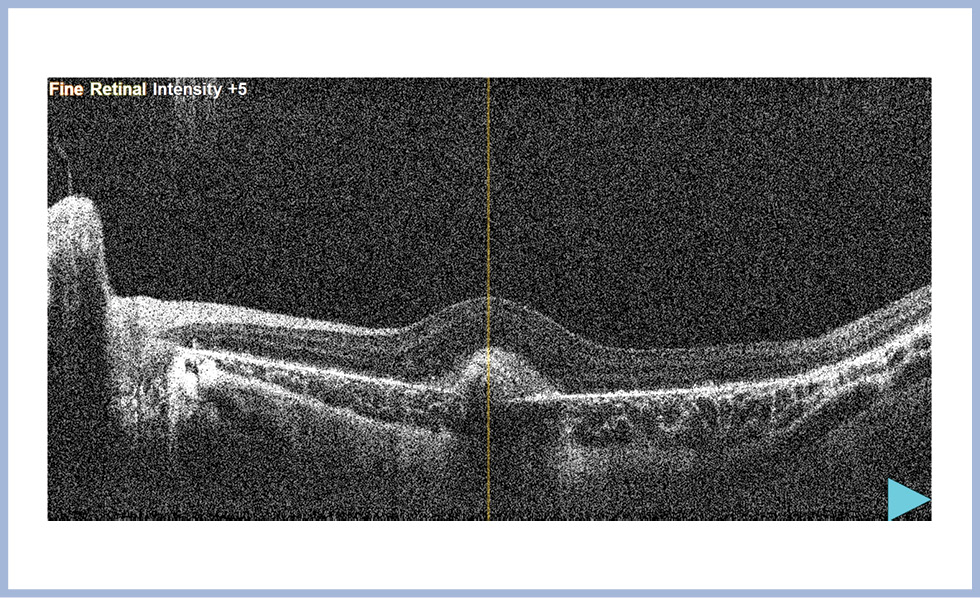
Рис. 5. Оптическая когерентная томограмма макулы левого глаза.
Зона локального субретинального фиброза в фовеа с частичным сохранением сигнала пигментного эпителия, дезорганизация слоя фоторецепторов, очаги атрофии и «зернистости» пигментного эпителия, истончение хориоидеи с ее локальным утолщением височнее очага фиброза.
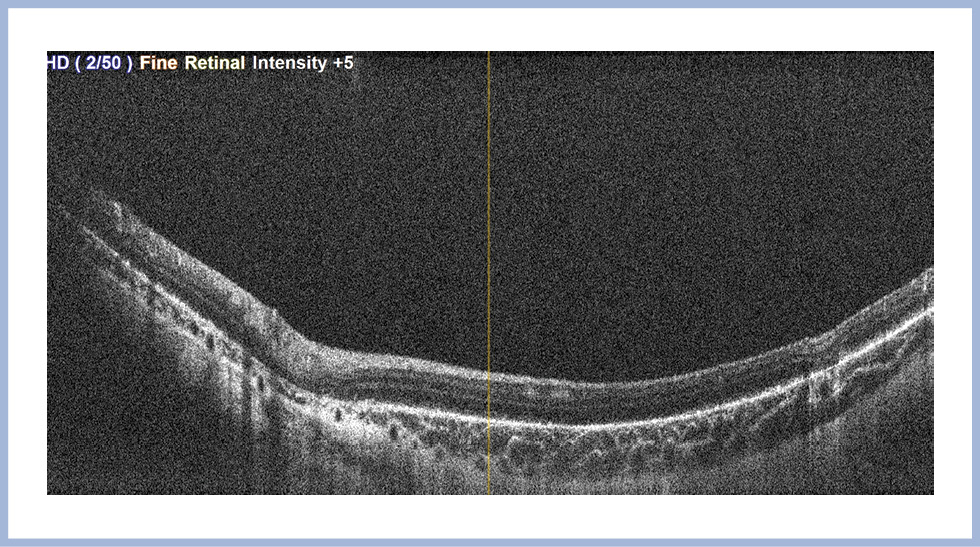
Рис. 6. Оптическая когерентная томограмма сетчатки левого глаза.
Локальная атрофия наружной сетчатки с инвагинацией внутренней сетчатки и полной потерей сегментации.
Провести ОКТ-ангиографическое исследование глазного дна ребенку технически не представлялось возможным из-за затруднений с длительной фиксацией взгляда ввиду маленького возраста пациентки.
Для уточнения диагноза пациентке были проведены электрофизиологические исследования сетчатки. Однако исследование зрительных вызванных потенциалов (ЗВП) патологии не выявило. По данным общей и локальной электроретинографии (ЭРГ), на правом глазу патологических изменений выявлено не было, на левом глазу отмечалось незначительное снижение электрической активности колбочкового аппарата сетчатки.
Обсуждение
В основе патогенеза LCHADD лежит дефект митохондриального β-окисления жирных кислот, играющих важнейшую роль в построении клеточных мембран, образовании ферментов и являющихся энергетическим депо для целого ряда метаболических процессов [1, 8]. Это приводит к значительному снижению кетогенеза, накоплению жирных кислот с длинной цепью, к повышенному образованию дикарбоновых кислот, негативно влияющих на ткани печени, сердца и головного мозга. В организме накапливаются токсичные метаболиты, развивается метаболический ацидоз, гипогликемия и гипераммониемия. Поскольку эндогенный картинин расходуется на связывание токсичных производных жирных кислот, формируется вторичная карнитиновая недостаточность [8—10].
Триггером подобных процессов становятся состояния, при которых в качестве источника энергии в организме основную роль играют липиды: инфекционные заболевания, травмы, прием жирной пищи, голодание [8]. К факторам, способствующим развитию заболевания, относят патологию беременности — в частности, развитие у матери синдрома острого жирового гепатоза, артериальной гипертензии, увеличения активности ферментов печени, неукротимой рвоты, HELLP-синдрома [3].
Первые симптомы заболевания проявляются в младенчестве или в раннем детском возрасте [3]. Существует несколько форм LCHADD. Неонатальная кардиомиопатическая форма, имеющая неблагоприятный прогноз, заключается в развитии тяжелой гипертрофической кардиомиопатии. Неонатальная форма встречается наиболее часто и сопровождается поражением печени, дебютируя в первые сутки или месяцы жизни. Она манифестирует появлением повторных острых приступов в виде рвоты, сопровождающейся вялым сосанием или отказом от пищи, мышечной гипотонии, гепатомегалии, гипо- или арефлексии, тахипноэ. Возможно ухудшение состояния ребенка вплоть до развития летаргии, комы и внезапной смерти. Форма с поздней манифестацией в 10—20 лет протекает с поражением скелетных мышц. У пациентов может отмечаться развитие печеночной энцефалопатии, ментальных нарушений, периферической нейропатии, аритмий [3, 8]. Глазным проявлением LCHADD является пигментная хориоретинопатия, которая может встречаться при любой форме заболевания [1, 3, 5].
Лабораторная диагностика LCHADD с длинной углеродной цепью заключается в определении содержания в крови тетрадеценоилкарнитина и тетрадеканоилкарнитина (C14:1 и C14), свободного карнитина (C0) методом тандемной масс-спектрометрии. Для подтверждения диагноза и медико-генетического консультирования проводится ДНК-диагностика мутации Glu510Gln в гене HADHA в гомозиготном или в компаунд-гетерозиготном состоянии [1, 3, 8, 11]. Скрининговые программы по выявлению LCHADD действуют в ряде европейских стран. В настоящее время в России также обсуждается вопрос пренатальной диагностики данного заболевания [3].
Стратегия лечения пациентов с LCHADD заключается в снижении потребности больного в липидах с обеспечением нормальных процессов роста и нутритивного статуса, в исключении гипогликемических состояний [11—13]. Во время развития кризов для купирования гипогликемии и подавления липолизиса пациентам вводится парентерально глюкоза. Вне кризов им назначается диета, богатая углеводами и бедная жирами, включающая частые кормления — круглосуточно 6—8 раз в сутки, поздние вечерние кормления во избежание расщепления жиров. Рекомендуется применение среднецепочечных триглицеридов в виде масла как единственного источника жиров, с добавками карнитина и рибофлавина [3].
Прогноз соматического состояния и уровня психического развития таких пациентов зависит от тяжести течения заболевания, степени поражения нервной системы и внутренних органов, сроков начала лечения и эффективности компенсации метаболического статуса [8, 13].
У нашей пациентки глазные проявления LCHADD развились на фоне миопатии, поражения печени и сердечно-сосудистой системы. Однако изолированные проявления LCHADD-ассоциированной ретинопатии отмечались у нее только на правом глазу. На левом глазу они сочетались со вторичными изменениями другого генеза.
Снижение зрения на левом глазу у пациентки, по нашему мнению, было связано с наличием локального субретинального фиброза, определившего изменения электрической активности колбочкового аппарата сетчатки. По нашему мнению, формирование субретинального фиброза было обусловлено перенесенным очаговым хориоретинитом, вызванным Varicella Zoster, поскольку острота зрения левого глаза пациентки резко снизилась после перенесенной ветряной оспы 8 мес назад. По данным литературы, герпес-ассоциированный задний увеит, обусловленный вирусом ветряной оспы, может протекать в виде хориоретинита. Развитие данной патологии в большинстве случаев происходит у пациентов с иммунодефицитом различной степени выраженности [14—16]. В то же время, LCHADD характеризуется угнетением иммунной системы, формирующимся вследствие имеющихся у пациента метаболических нарушений. С другой стороны, N. Wongchaisuwat и соавторы сообщают о высокой распространенности субретинальных неоваскулярных мембран у пациентов с LCHADD — до 21%, с исходом в формирование субретинального фиброза [7].
В целом, о течении LCHADD-ассоциированной хориоретинопатии мы можем судить по состоянию правого глаза пациентки. Несмотря на выраженные офтальмоскопические и морфологические изменения, выявленные при проведении ОКТ-исследования, острота зрения правого глаза достаточно высока (0,8 н/к), отсутствуют значимые изменения ЭРГ. Это полностью согласуется с данным литературы о том, что пигментная ретинопатия, развивающаяся на фоне данного синдрома, характеризуется длительным сохранением зрительных функций [1, 7, 17].
Зоны локальной хориоретинальной атрофии с гиперплазией пигментного эпителия, локализующиеся как в заднем полюсе глаз, так и ретроэкваториально, на экваторе, могут быть обусловлены, с одной стороны, перенесенным хориоретинитом с формированием множественных небольших воспалительных фокусов. Но, с другой стороны, с большей степенью вероятности, они могут быть связаны с течением основной патологии — LCHADD-ассоциированной хориоретинопатии. Так, на наличие у таких пациентов периферических пигментных агрегатов, помимо гипопигментации и/или скопления пигмента в макулярной области, указывают L.C. García García и соавт. [1].
Если обратиться к классификации, предложенной N. Wongchaisuwat и соавторами, стадию LCHADD-ассоциированной хориоретинопатии на правом глазу пациентки можно определить как IIA — с нормальными данными ЭРГ и наличием макулярных и периферических изменений, на левом глазу — как IIIA с формированием субретинального фиброза в макуле, периферическими изменениями и умеренным снижением показателей колбочковой активности [7].
Прогноз течения LCHADD-ассоциированной хориоретинопатии не совсем ясен. В литературе представлены результаты клинического наблюдения на протяжении ряда лет лишь за отдельными пациентами. F. Rigaudière и соавторы указывают на постепенное снижение остроты зрения, коррелирующее с прогрессированием ретинопатии и хориоретинопатии вплоть до развития хориоретинальной атрофии. У таких пациентов возможно возникновение фотофобии, предшествующей снижению амплитуды фотопической ЭРГ, при сохранении скотопической ЭРГ и отсутствии изменений электроокулограммы и ЗВП. Данный феномен авторы связывают с первичностью поражения колбочкового аппарата при данном заболевании из-за недостаточности митохондриальной энергии, поскольку колбочки потребляют больше энергии, чем палочки [5]. Возможно также появление никталопии, дефектов полей зрения, развитие миопии [17]. J.A. Knowles и соавторы сообщали о наличии у пациента, 45 лет, с LCHADD-ассоциированной хориоретинопатией двухсторонней диффузной, симметричной хориоретинальной атрофии, макулярного ретиношизиса, субретинального фиброза и макулярного ламеллярного разрыва, но на фоне осевой миопии высокой степени со стафиломой [18].
Поскольку LCHADD относится к обменным заболеваниям, можно предположить, что течение LCHADD-ассоциированной хориоретинопатии должно определяться степенью компенсации метаболических нарушений. Мы планируем продолжать динамическое наблюдение за пациенткой с учетом ее соматического статуса для контроля течения ретинопатии и мониторинга изменения зрительных функций, в том числе электрической активности сетчатки. Помимо этого, пациентка направлена на консультацию к иммунологу и инфекционисту для установления степени активности вирусов герпес-группы и выявления дефектов системы иммунитета с целью их адресной коррекции. Это позволит избежать повторных эпизодов увеита или хориоретинита.
Заключение
В представленном клиническом случае LCHADD-ассоциированная пигментная хориоретинопатия проявлялась формированием очага интенсивной гиперпигментации в зоне фовеа и множественных очагов локальной хориоретинальной атрофии с гиперплазией пигментного эпителия и пигментных пролифератов в заднем полюсе, ретроэкваториальной и экваториальной областях, с сохранением высокой остроты зрения.
Участие авторов:
Концепция и дизайн исследования: Помыткина Н.В., Сорокин Е.Л.
Сбор и обработка материала: Помыткина Н.В., Кашура О.И.
Написание текста: Помыткина Н.В.
Редактирование: Сорокин Е.Л.
Авторы заявляют об отсутствии конфликта интересов.
- García García LC, Zamorano Martín F, Rocha de Lossada C, García Lorente M, Luque Aranda G, Escudero Gómez J. Retinitis pigmentosa as a clinical presentation of LCHAD deficiency: A clinical case and review of the literature. Archivos de la Sociedad Española de Oftalmología. 2021;96(9):496-499. https://doi.org/10.1016/j.oftale.2020.07.013
- Nedoszytko B, Siemińska A, Strapagiel D, Dąbrowski S, Słomka M, Sobalska-Kwapis M, Marciniak B, Wierzba J, Skokowski J, Fijałkowski M, Nowicki R, Kalinowski L. High prevalence of carriers of variant c.1528G>C of HADHA gene causing long-chain 3-hydroxyacyl-CoA dehydrogenase deficiency (LCHADD) in the population of adult Kashubians from North Poland. PLOS One. 2017;12(11):e0187365. https://doi.org/10.1371/journal.pone.0187365
- Печатникова Н.Л., Полякова Н.А., Какаулина В.С., Потехин О.Е., Семенова Л.П., Байдакова Г.В., Буллих А.В., Витковская И.П., Петряйкина Е.Е., Колтунов И.Е. Недостаточность длинноцепочечной 3-гидроксиацил-КоА-дегидрогеназы: важность ранней диагностики. Педиатрия. Журнал им. Г.Н. Сперанского. 2017;96:(4):121-127. https://doi.org/10.24110/0031-403X-2017-96-4-121-127
- Wanders RJ, Duran M, Ijlst L, de Jager JP, van Gennip AH, Jakobs C, Dorland L, van Sprang FJ. Sudden infant death and long-chain 3-hydroxyacyl-CoA dehydrogenase. Lancet. 1989;2(8653):52-53. https://doi.org/10.1016/s0140-6736(89)90300-0
- Rigaudière F, Delouvrier E, Le Gargasson JF, Milani P, Ogier de Baulny H, Schiff M. Long-chain 3-hydroxyacyl-CoA dehydrogenase (LCHAD) deficiency and progressive retinopathy: one case report followed by ERGs, VEPs, EOG over a 17-year period. Documenta Ophthalmologica. 2021;142(3): 371-380. https://doi.org/10.1007/s10633-020-09802-y
- Tyni T, Immonen T, Lindahl P, Majander A, Kivelä T. Refined staging for chorioretinopathy in long-chain 3-hydroxyacyl coenzyme a dehydrogenase deficiency. Ophthalmic Research. 2012;48(2):75-81. https://doi.org/10.1159/000334874.
- Wongchaisuwat N, Gillingham MB, Yang P, Everett L, Gregor A, Harding CO, Sahel JA, Nischal KK, Scanga HL, Black D, Vockley J, Arnold G, Pennesi ME. A proposal for an updated staging system for LCHADD retinopathy. Ophthalmic Genetics. 2024;45(2):140-146. https://doi.org/10.1080/13816810.2024.2303682
- Храмова Е.Б., Хорошева Е.Ю., Перфилова О.В. Недостаточность 3-гидрокси-ацил-КоА-дегидрогеназы длинноцепочечных жирных кислот: клинический случай. Проблемы эндокринологии. 2018; 64(3):160-162. https://doi.org/10.14341/probl8636
- Al-Thihli K, Sinclair G, Sirrs S, Mezei M, Nelson J, Vallance H. Performance of serum and dried blood spot acylcarnitine profiles for detection of fatty acid β-oxidation disorders in adult patients with rhabdomyolysis. Journal of Inherited Metabolic Disease. 2014;37(2):207-213. https://doi.org/10.1007/s10545-012-9578-7
- Oliveira SF, Pinho L, Rocha H, Nogueira C, Vilarinho L, Dinis MJ, Silva C. Rhabdomyolysis as a presenting manifestation of very long-chain acyl-coenzyme a dehydrogenase deficiency. Clinics and Practice. 2013;3(2):e22. https://doi.org/10.4081/cp.2013.e22
- Berardo A, DiMauro S, Hirano M. A diagnostic algorithm for metabolic myopathies. Current Neurology and Neuroscience Reports. 2010;10(2):118-126. https://doi.org/10.1007/s11910-010-0096-4
- Diekman EF, van Weeghel M, Wanders RJ, Visser G, Houten SM. Food withdrawal lowers energy expenditure and induces inactivity in long-chain fatty acid oxidation-deficient mouse models. The FASEB Journal. 2014; 28(7):2891-2900. https://doi.org/10.1096/fj.14-250241
- Tenopoulou M, Chen J, Bastin J, Bennett MJ, Ischiropoulos H, Doulias PT. Strategies for correcting very long chain acyl-CoA dehydrogenase deficiency. Journal of Biological Chemistry. 2015;290(16):10486-10494. https://doi.org/10.1074/jbc.M114.635102
- Сдобникова С.В., Троицкая Н.А., Сурнина З.В., Патеюк Л.С. Общие и офтальмологические проявления герпесвирусных инфекций. Офтальмология. 2016;13(4):228-234. https://doi.org/10.18008/1816-5095-2016-4-228-234
- Liesegang TJ. Herpes zoster ophthalmicus natural history, risk factors, clinical presentation, and morbidity. Ophthalmology. 2008;115(2):S3-12. https://doi.org/10.1016/j.ophtha.2007.10.009
- Wickremasinghe SS, Stawell R, Lim L, Pakrou N, Zamir E. Non-necrotizing herpetic vasculitis. Ophthalmology. 2009;116(2):361. https://doi.org/10.1016/j.ophtha.2008.09.043
- Dulz S, Atiskova Y, Engel P, Wildner J, Tsiakas K, Santer R. Retained visual function in a subset of patients with long-chain 3-hydroxyacyl-CoA dehydrogenase deficiency (LCHADD). Ophthalmic Genetics. 2021;42(1):23-27. https://doi.org/10.1080/13816810.2020.1836658
- Knowles JA, Dimopoulos IS, MacDonald IM. Retinal phenotype in a case of LCHAD/TFP deficiency with late-stage diagnosis. Retinal Cases and Brief Reports. 2019;13(3):279-282. https://doi.org/10.1097/ICB.0000000000000579


Рекомендуем статьи по данной теме:
Острое отравление метадоном и α-пирролидиновалерофеноном тяжелой степени, осложненное остановкой кровообращения.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):110-119
Влияние социальных сетей на формирование дисморфофобий и риск развития расстройств пищевого поведения у студентов.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):104-109
Здоровые молодые взрослые с семейной отягощенностью по алкогольной зависимости: суицидальные мысли, тревога и «поиск новизны».Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):96-103
Кетогенная диета в лечении фармакорезистентной эпилепсии у детей: оценка клинической эффективности, потребления ресурсов здравоохранения и прямых медицинских затрат.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):86-95
Клинико-функциональные особенности болезни Паркинсона при хронической болезни почек.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):79-85
Факторы, ассоциированные с прогрессированием умеренных когнитивных нарушений у пациентов с фибрилляцией предсердий.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):71-78
Распространенность рассеянного склероза в Республике Дагестан.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):66-70
Современный взгляд на немедикаментозную коррекцию когнитивных нарушений.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):59-65
Двигательные дисфункции как промежуточный фенотип шизофрении: систематизированный обзор.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):51-58
Молекулярные и системные механизмы когнитивных нарушений, ассоциированных с коронавирусной инфекцией.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):40-50