Современные подходы к диагностике и лечению синдрома Драве в Российской Федерации. (Обзор литературы и резолюция Экспертного совета)
Журнал: Журнал неврологии и психиатрии им. С.С. Корсакова. 2025;125(9):103-116.
DOI: 10.17116/jnevro2025125091103
Прочитано: 2362 раза
Резюме
Синдром Драве (СД) — редкое генетическое заболевание с дебютом на первом году жизни, одна из самых тяжелых форм эпилепсии, которая характеризуется высокой частотой и тяжестью приступов, нарушением психоневрологического развития, инвалидизацией и высоким уровнем смертности. Своевременная диагностика и лечение позволят добиться существенного облегчения течения СД и способствуют повышению качества жизни пациентов и их семей. В настоящее время существует потребность в улучшении информированности детских неврологов и врачей первичного звена о критериях диагностики для своевременного выявления пациентов с СД, направления к эпилептологу для подтверждения диагноза и назначения необходимой терапии. Представлены положения резолюции Экспертного совета, который состоялся 14 марта 2025 г.
Ключевые слова
- эпилептические синдромы
- синдром Драве
- ген SCN1A
- стирипентол
Дата поступления: 27.08.2025
Дата принятия в печать: 09.09.2025
Дата публикации: 06.10.2025
В Москве 14.03.2025 под председательством академика РАН Куцева С.И. и д.м.н. проф. Гузевой В.И. состоялось заседание Экспертного совета (ЭС), в котором приняли участие ведущие детские неврологи и генетики. Целью ЭС являлась актуализация вопросов диагностики и лечения пациентов с синдромом Драве (СД), разработка практического алгоритма установления диагноза, применимого в повседневной практике врача, обсуждение критериев, позволяющих заподозрить СД и направить пациента на генетическое исследование. Были представлены доклады по эпидемиологии и бремени болезни, диагностике и лечению СД в России и в мире. Обсуждались вопросы оказания специализированной помощи пациентам с СД, а также место стирипентола в его терапии, согласно международным рекомендациям.
Введение
Синдром Драве — редкая генетически обусловленная тяжелая форма эпилепсии с нарушением развития ребенка, с дебютом на первом году жизни, существенно снижающая качество жизни пациента и его семьи. СД характеризуется частыми и длительными приступами, склонностью к развитию эпилептических статусов (ЭС), что является причиной повторных госпитализаций в отделения реанимации и приводит к значительным расходам системы здравоохранения. СД — одна из самых тяжелых форм эпилепсии не только из-за высокой частоты и тяжести приступов, но и из-за высокого уровня смертности [1].
СД описан французским неврологом Шарлоттой Драве в 1978 г. [2], многие годы находится в фокусе внимания эпилептологов, изучался во многих исследованиях и представлен во всех основных клинических руководствах по эпилепсии [1, 3]. Согласно классификации эпилептических синдромов, СД относится к энцефалопатиям развития и эпилептическим (ЭРЭ) с дебютом в младенческом возрасте [3]. Историческое название СД — тяжелая миоклоническая эпилепсия младенчества [4]. В международной классификации болезней (МКБ-10), действующей в РФ в настоящее время, СД не указан. Соответственно, учет пациентов с СД, по данным МКБ-10, ограничен. Его можно отнести к коду G 40.5 «Особые эпилептические синдромы» или G 40.4 «Другие виды генерализованной эпилепсии и генетических синдромов». В МКБ-11 имеется соответствующая кодировка СД [5, 6].
По мнению большинства экспертов, основными проблемами, не позволяющими улучшить прогноз пациентов с СД, являются его несвоевременная диагностика и позднее назначение противоэпилептической терапии. Неправильная диагностика СД приводит к применению препаратов, аггравирующих приступы, и существенно ухудшает течение заболевания, формируя фармакорезистентность.
Эпидемиология
Синдром Драве считается орфанной патологией. Распространенность СД составляет 1,2—6,5 случаев на 100 тыс. населения [1, 2], заболеваемость — 1 случай на 15 400 человек [7]. С учетом этих показателей число пациентов с СД в Российской Федерации в возрастной группе от 0 до 25 лет должно быть не менее 1 754 человек, а если рассчитывать на популяцию в целом, количество таких пациентов может составить ~9 500 [8]. В настоящее время нет точных данных по количеству пациентов с СД в РФ. Во многих регионах учет таких пациентов ведется детскими неврологами-эпилептологами по собственной инициативе, и пока эти данные не объединяются.
Существенно изменить ситуацию может создание единого общероссийского регистра пациентов с СД. Значимым шагом в решении этой задачи может стать проект НИКИ педиатрии и детской хирургии им. акад. Ю.Е. Вельтищева ФГБОУ ВО «РНИМУ им. Н.И. Пирогова» «Регистр пациентов с СД» под руководством проф. Е.Д. Белоусовой. В рамках проекта планируется проводить всестороннее изучение фенотипа СД. Метод заключается в применении стандартизованной оценки клинических характеристик заболевания: симптомы оцениваются в баллах по их тяжести, составляется цифровой фенотип пациента с СД, помогающий оценить клинико-генетические корреляции и определить факторы прогноза заболевания. Создатели регистра заинтересованы в объединении данных пациентов с СД всех регионов РФ.
Как и во всем мире, в нашей стране имеется поздняя выявляемость СД из-за низкой осведомленности врачей первичного звена, в результате чего от первого приступа до постановки диагноза часто проходит от 1,6 до 9,2 года [3]. Похожие показатели были получены и в Российском мультицентровом исследовании, проведенном в период 2018—2023 гг. в 4-х городах: Тюмени, Новосибирске, Екатеринбурге, Омске. Исследование было направленно на изучение распространенности ЭРЭ в целом и в том числе СД. В 2020—2023 гг. обследованы 205 пациентов: у 29 выявлена мутация гена SCN1A, из них только 17 пациентам (59%) был поставлен диагноз СД [9], при этом дебют заболевания произошел за 2—3 года до постановки диагноза СД [10]. Остается открытым вопрос: насколько адекватную терапию могли получать пациенты с невыявленным вовремя СД при том, что уровень фармакорезистентности в данном наблюдении достигал 70%, несмотря на тенденцию роста эффективности терапии за 3 года наблюдения [9].
От понимания распространенности СД на уровне страны зависит организация маршрутизации пациентов для получения специализированной помощи, преемственности при переходе во взрослую сеть и своевременного лекарственного обеспечения. Для таких пациентов важно соблюдать преемственность терапии, чтобы сохранить достигнутое снижение частоты приступов и, самое главное, избежать развития ЭС. В Москве, например, подтверждение диагноза и назначение необходимого лечения осуществляется в городском эпилептологическом кабинете. Решение о назначении незарегистрированного лекарственного препарата принимается врачебной комиссией (ВК) орфанного центра, а также врачебным консилиумом федерального медицинского учреждения. После подтверждения ВК необходимости применения того или иного препарата соответствующий пакет документов передается в региональный департамент здравоохранения для закупки и обеспечения пациента необходимым препаратом.
Бремя болезни и качество жизни
Бремя болезни для пациентов с СД, их семей, системы здравоохранения и общества в целом огромно, что отражает серьезность и сложность заболевания. Качество жизни (КЖ) пациентов с СД определяется тяжестью эпилептических приступов, развитием ЭС, выраженностью поведенческих, двигательных и речевых расстройств, выраженностью побочных эффектов терапии. По результатам 23 публикаций КЖ пациентов с СД, оцененное лицами, осуществляющими уход, было ниже, чем у пациентов с эпилепсией без СД [11]. К аналогичным выводам пришли и авторы других исследований [12—14].
СД серьезно влияет на КЖ всей семьи, поскольку пациентам требуется постоянный круглосуточный уход, что создает значительную нагрузку в сочетании с неопределенностью летального исхода: страдают личная, семейная, социальная и профессиональная жизнь лиц, осуществляющих уход, особенно страдают матери. Симптомы депрессии были отмечены у 47—70% лиц, осуществляющих уход [11]. Снижение КЖ окружающих лиц сопоставимо с наличием у них серьезных заболеваний (болезни сердца, онкология) [15].
Наличие СД несет серьезное материальное бремя и для семьи, и для общества, связанное с потерей производительности труда, временными и финансовыми затратами. Общие расходы в год на одного пациента, включая потерю производительности труда, дохода и свободного времени составляли 106 378 долл США [16]. СД приводит к значительным расходам на здравоохранение, основная часть которых связана с частым обращением за неотложной медицинской помощью и необходимостью постоянного 24-часового ухода за пациентом. Ключевым фактором затрат является госпитализация (18—47% общих прямых затрат) [11]. Объем медицинских расходов на пациентов с СД примерно в 12 раз больше, чем в общей популяции того же возраста [11].
Одна из самых тяжелых проблем, связанных с СД, это высокий уровень смертности пациентов всех возрастных групп и особенно в детском возрасте [1]. Среди пациентов с СД смертность примерно в 10 раз выше, чем в популяции [17], при этом 15—20% пациентов с СД погибает в детском возрасте [18, 19]. Средний возраст умерших составляет от 4,7—7,0 лет, повышенный риск смерти сохраняется на протяжении всей жизни [1]. Почти в половине случаев (49%) причиной смерти является внезапная неожиданная смерть при эпилепсии (от англ.: Sudden Unexpected Death in Epilepsy, SUDEP), вторым по частоте — ЭС (32%), утопление или случайная смерть (8%), инфекции (5%), другие и неустановленные причины (по 3%). Среди факторов риска — наличие у пациентов генерализованных тонико-клонических приступов (ГТКП), многократно повышающих риск SUDEP. В случае перенесенного ГТКП в течение предыдущего года риск SUDEP увеличивается в 27 раз [20].
Клиническая диагностика
Синдром Драве характеризуется определенным возрастом дебюта, что по классификации эпилептических синдромов ILAE-2022 позволяет относить его к эпилепсиям с дебютом в младенческом возрасте. Дебют СД происходит на первом году жизни здорового младенца в возрасте от 3 до 9 мес., средний возраст дебюта — 6 мес. [3, 7]. Значительно реже возможен более ранний (в возрасте 1 мес.) или более поздний (в возрасте 20 мес.) дебют, хотя ранний и поздний дебюты приступов должны стать настораживающими факторами не в пользу диагноза СД [3]. В дебюте заболевания характерны длительные, повторяющиеся гемиклонические (клонические подергивания одной половины тела) приступы, которые часто носят альтернирующий характер, с эволюцией в билатеральные тонико-клонические приступы [3, 7, 21].
Более чем в половине случаев первый приступ развивается на фоне лихорадки, а также может быть спровоцирован вакцинацией или повышенной температурой окружающей среды [1—3]. При этом магнитно-резонансная томография (МРТ) не выявляет никаких изменений в структуре вещества головного мозга, и электроэнцефалограмма (ЭЭГ) в межприступном периоде не регистрирует эпилептиформную активность [3, 21]. На МРТ со временем может наблюдаться диффузная атрофия коры полушарий большого мозга, а в редких случаях вторичный склероз гиппокампа [3].
Приступы при СД характеризуются высокой частотой, длительностью, склонностью к развитию ЭС [22]. У 43% пациентов с СД наблюдается более 80 приступов в год [23]. Длительные приступы (не менее 5 мин) впервые появляются у детей в возрасте 5—8,5 мес. В возрасте до 1 года подавляющее большинство детей (80%) имеют один или несколько длительных приступов и в дальнейшем до возраста среднего детства уже у всех пациентов наблюдаются длительные приступы. В большинстве исследований сообщалось, что с годами частота и тяжесть приступов уменьшаются, особенно к взрослому возрасту.
На фоне приступов высока вероятность развития ЭС, который чаще встречается в младенчестве, с возрастом его частота постепенно уменьшается. Средний возраст дебюта ЭС составляет от 5 до 11 мес., 77% детей переносят один или несколько эпизодов ЭС к полутора годам [22]. В возрасте от 1 года до 5 лет приступы становятся чаще, короче, добавляются новые типы приступов. Кроме клонических и гемиклонических появляются миоклонические приступы, атипичные абсансы, фокальные приступы, появляются изменения на ЭЭГ в межприступный период, который характеризуется генерализованными спайками или полиспайк-волновыми разрядами [3, 21].
Психомоторное развитие детей с СД до начала приступов и в начале заболевания, как правило, соответствует календарному возрасту, и в неврологическом статусе не выявляется патологических симптомов. Такие дети позже начинают ходить (в среднем в 16—18 мес.) [1, 3, 6]. Со временем у большинства пациентов развиваются едва заметные пирамидные симптомы и нарушение походки, переходящее в так называемую «скрученную» походку (пациент ходит, согнувшись со сведенными вместе коленями), как правило, к концу детства или подростковому возрасту [1, 3, 6]. Со 2-го года жизни у детей появляются когнитивные и поведенческие нарушения, преобладает задержка речи. У большинства пациентов наблюдается умственная отсталость разной степени — от легкой до тяжелой [1]. Нарушения интеллекта, речи, двигательные нарушения, расстройства сна, поведения, психические нарушения сопровождают таких пациентов на протяжении всей жизни.
Отдельным фактором, свидетельствующим в пользу СД на любом этапе заболевания, является быстрое формирование фармакорезистентного течения эпилепсии и аггравация приступов при назначении противоэпилептических препаратов (ПЭП) из группы блокаторов натриевых каналов (БНК) [3]. Для установления диагноза СД на ранних этапах заболевания эксперты ILAE рекомендуют выделять обязательные критерии, предупреждающие и критерии исключения [3]. Обязательными являются критерии, которые должны присутствовать для диагностики синдрома. При их отсутствии синдром не может быть диагностирован. К обязательным критериям СД относят: возраст дебюта приступов от 1 до 20 мес., типы приступов — рецидивирующие гемиклонические (часто альтернирующие), фокальные с эволюцией в билатеральные тонико-клонические и/или ГТКС, длительные, часто переходящие в ЭС; развитие ребенка и неврологический статус на момент дебюта приступов соответствуют возрастной норме; приступы, как правило, фармакорезистентны [3]. Предупреждающие критерии (критерии, вызывающие сомнение в диагнозе), отсутствуют в подавляющем большинстве случаев, но иногда встречаются. Они не исключают СД, но должны побудить врача провести дополнительные обследования для исключения других состояний. Чем больше предупреждающих критериев, тем меньше уверенности в диагностике конкретного синдрома. Предупреждающие критерии: отсутствие длительных судорог >10 мин. в анамнезе, отсутствие лихорадки как провоцирующего фактора, задержка развития к моменту начала приступов, очаговые неврологические симптомы, за исключением пареза Тодда, отсутствие патогенных мутаций в гене SCN1A и других генах, а также хорошая эффективность БНК [3]. Критерии исключения диагноза СД — картина эпилептических спазмов или ранней инфантильной SCN1A-ЭРЭ, наличие структурных аномалий как причина эпилепсии [3]. Нейровизуализация для диагностики обычно не требуется, но настоятельно рекомендуется для исключения других причин. Приведенные критерии были неоднократно изложены ведущими эпилептологами и внесены в современные международные клинические рекомендации. По мнению российских экспертов, совпадающему с мнением экспертов ILAE [3], этих данных достаточно для своевременной постановки диагноза СД и назначения соответствующей терапии.
Таким образом, если у ранее здорового ребенка в возрасте от 1 до 20 мес. развивается гемиклонический приступ, сопровождающийся лихорадкой, при этом отсутствуют воспалительные заболевания центральной нервной системы или структурные поражения головного мозга (нет гипоксической/ишемической энцефалопатии, нейроинфекции и травмы), то необходимо заподозрить СД и направить его на генетическое исследование [3, 6, 21]. Международный консенсус экспертов, опубликованный в 2022 г., определил также клинические ситуации, когда надо заподозрить СД и направить пациента на генетическое исследование [21]. Выделены обязательные и желательные критерии для направления к генетику, которые представлены в табл. 1.
Таблица 1. Критерии для направления на генетическое исследование (адаптировано из E.C. Wirrell и соавт., 2022) [21]
Обязательно направить на генетическое исследование | Желательно направить на генетическое исследование |
Если у ребенка 2—15 мес. с нормальным развитием на фоне лихорадки или вакцинации развивается: — единичный длительный (5—29 мин) гемиклоническией приступ ИЛИ — единичный фокальный или генерализованный ЭС ИЛИ — повторяющиеся длительные (5—29 мин) фокальные ИЛИ — генерализованные приступы и повторяющиеся фокальные или генерализованные ЭС, независимо от температуры или вакцинации | Если у ребенка с нормальным развитием отмечен: — единичный длительный (5—29 мин) ГТКП в возрасте 2—5 мес., связанные с лихорадкой или вакцинацией; — единичный длительный ГТКП (5—29 мин) в возрасте 6—15 мес. после вакцинации; — единичный фокальный или генерализованный афебрильный судорожный ЭС в возрасте 2—15 мес.; — единичный продолжительный (5—29 мин) афебрильный гемиклонический приступ у ребенка в возрасте 2—15 мес.; — повторяющиеся короткие гемиклонические приступы с лихорадкой или без нее в возрасте 2—15 мес. |
Примечание. ГТКП — генерализованный тонико-клонический приступ; ЭС — эпилептический статус.
По рекомендации ILAE, в регионах с ограниченными ресурсами возможно диагностировать СД без проведения ЭЭГ, МРТ или генетического исследования, при наличии всех обязательных критериев и отсутствии критериев исключения или предупреждения. Это важно, поскольку ранняя диагностика СД может предотвратить назначение неадекватной терапии. Без диагноза СД врач может расценить наличие гемиклонических (односторонних) и фокальных приступов как повод для назначения препаратов из группы БНК.
Дифференциальная диагностика СД должна начинаться с исключения неэпилептических состояний: нейроинфекции (менингита или энцефалита), а также структурных причин [3]. Необходимо исключить другие эпилептические синдромы, прежде всего — фебрильные судороги плюс (FS+) и в целом генетические эпилепсии с фебрильными судорогами плюс (GEFS+). Данные эпилепсии тоже могут проявляться фебрильными приступами различной продолжительности в раннем детском возрасте, а потом к ним могут добавляться афебрильные судороги, но при этом развитие ребенка не страдает [2]. Следует уточнить роль повышения температуры, чтобы понимать, кого следует направлять на генетическое тестирование из общей массы пациентов с фебрильными судорогами, которые на практике составляют около 5% детей с судорожными приступами. Ключевыми факторами являются повышение температуры тела ребенка, связанное с острой респираторной вирусной инфекцией и любое перегревание, связанное с температурой окружающей среды, купанием в горячей воде, в бане и т.п., физические нагрузки и даже прорезывание зубов. В пользу СД будет свидетельствовать наличие таких провоцирующих факторов, как повышение температуры или вакцинация, повторяющиеся продолжительные гемиклонические (фокальные) приступы.
Также следует проводить дифференциальный диагноз с синдромом Леннокса—Гасто (СЛГ), эпилепсией с миоклонически-атоническими приступами, SCN1A-ЭРЭ, структурной фокальной эпилепсией, митохондриальными заболеваниями. Основные признаки описаны в классификации эпилептических синдромов ILAE –2022 [24].
СЛГ можно легко отличить от СД, поскольку тонические приступы, которые являются критерием исключения СД, появляются на ранней стадии заболевания; на ЭЭГ — замедление основной активности с регистрацией медленных спайк-волновых комплексов (<2,5 Гц) преимущественно в лобных отделах в сочетании с генерализованной пароксизмальной быстро-волновой активностью во сне. Эпилепсия с миоклонически-атоническими приступами имеет более поздний дебют (в дошкольном возрасте): миоклонико-атонические приступы; бессудорожный миоклонический статус. PCDH19-ЭРЭ, обычно проявляется кластерными приступами, в отличие от длительных гемиконвульсивных приступов при СД. Как и при СД, приступы провоцируются лихорадкой; встречается преимущественно у девочек, Х-сцепленный тип наследования. SCN1A-ЭРЭ отличается от СД более ранним дебютом (до 3 мес.), предшествующей задержкой психомоторного развития и выраженными двигательными нарушениями. Структурная фокальная эпилепсия дебютирует с длительных фокальных приступов, вызванных лихорадкой, однако последующие приступы всегда вовлекают одну и ту же сторону. Редко бывают миоклонические и приступы атипичных абсансов. На МРТ часто выявляются эпилептогенные нарушения, являющиеся причиной заболевания. Митохондриальные заболевания: полиморфные приступы в раннем возрасте, наряду с которыми существуют и другие признаки митохондриального заболевания, такие как дисфункция других органов и систем, повышенный уровень лактата, характерные изменения на МРТ.
Молекулярно-генетическое исследование
В соответствии с современными международными и российскими рекомендациями при наличии соответствующей клинической картины следует отправить пациента на генетическое обследование, которое рекомендуется в любом возрасте, в том числе у взрослых. По решению Международного консенсуса СД является клиническим диагнозом и подразумевается его генетическая гетерогенность [21]. Согласно российским клиническим рекомендациям: «Эпилепсия и эпилептический статус у взрослых и детей» для подтверждения ЭРЭ следует провести исследование панели генов, полноэкзомного или полногеномного секвенирования, пациенту с эпилепсией с подозрением на моногенную ее природу для установления причин генетически гетерогенной группы моногенных идиопатических эпилепсий. Выраженная генетическая гетерогенность моногенных заболеваний и синдромов, сопровождающихся судорогами, а также значительный размер генов, ответственных за их возникновение, обусловливает необходимость использование секвенирования нового поколения для диагностики отдельного генетического варианта этой группы заболеваний [4].
Поскольку у большинства врачей по-прежнему остается целый ряд вопросов, связанных с тем, как на практике учитывать генетические особенности СД, мы постарались прояснить основные моменты. В природе СД и, следовательно, в необходимости проведения генетического исследования с интерпретацией результатов есть общепринятые понятия и есть ряд вопросов, на которые нет однозначного ответа. Следует отметить, что в данной статье вместо более привычного для врачей и довольно общего понятия «мутация» используется термин «патогенный вариант» как более точно характеризующий конкретный вид мутации, приводящей к нарушению функции гена и развитию заболевания.
Не вызывает сомнений, что этиология СД связана с патогенными вариантами гена SCN1A, кодирующего альфа-субъединицу потенциал-зависимого натриевого канала Nav1.1 [25—27]. Патогенные варианты гена SCN1A нарушают функционирование Nav1.1, что приводит к дисбалансу возбуждения и торможения в нейронных сетях и развитию судорожных приступов [28—30]. Имеется информация о возможности изучения степени нарушения функции ионного канала (метод локальной фиксации потенциала). Поскольку патогенный вариант может приводить как к потере, так и к усилению функции натриевых ионных каналов, то на практике получается неоднородная реакция на назначение препаратов из группы БНК — аггравация развивается не всегда и в редких случаях возможна эффективность БНК при патогенных вариантах с приобретением функции в гене SCN1A [30]. Исследовать функцию ионного канала при наличии выявленного генетического варианта позволяет метод функционального анализа [31].
Разнообразие клинических проявлений, связанных с патогенными вариантами в гене SCN1A, зависит от разнообразия повреждений этого гена, определяющих степень потери функции Nav1.1. Поэтому патогенные варианты в гене SCN1A связаны не только с развитием СД, но и других эпилептических синдромов (например, SCN1A-ЭРЭ, неонатальной эпилепсии с артрогрипозом и двигательным расстройством) [32]. Патогенные варианты в гене SCN1A выявляют у 80% пациентов с СД [28], при этом, как правило, это мутация de novo, которая впервые возникает у ребенка и отсутствует у обоих родителей. До 10% пациентов, у которых, как полагают, есть мутация de novo, у одного из родителей выявляется тот же генетический вариант в результате соматического мозаицизма, который может быть связан с более легкой клинической картиной [33].
В ряде случаев у пациентов с клинической картиной СД выявляются патогенные варианты в других генах: PCDH19, GABRG2, GABRA1, STXBP1, SCN1B [22, 34] CHD2, HCN1A SCN2A, SCN8A, KCNA2, GABRB3, CPLX1 [35]. Распределение генов по долям (рисунок) было представлено на основании анализа публикаций на тему патогенных генов при СД, отличных от SCN1A (за период 2009—2021 гг. на PubMed). В результате из 5076 находок были отобраны 29 исследований, включавших 851 пациента, из которых у 101 имелся Драве-подобный синдром [35].
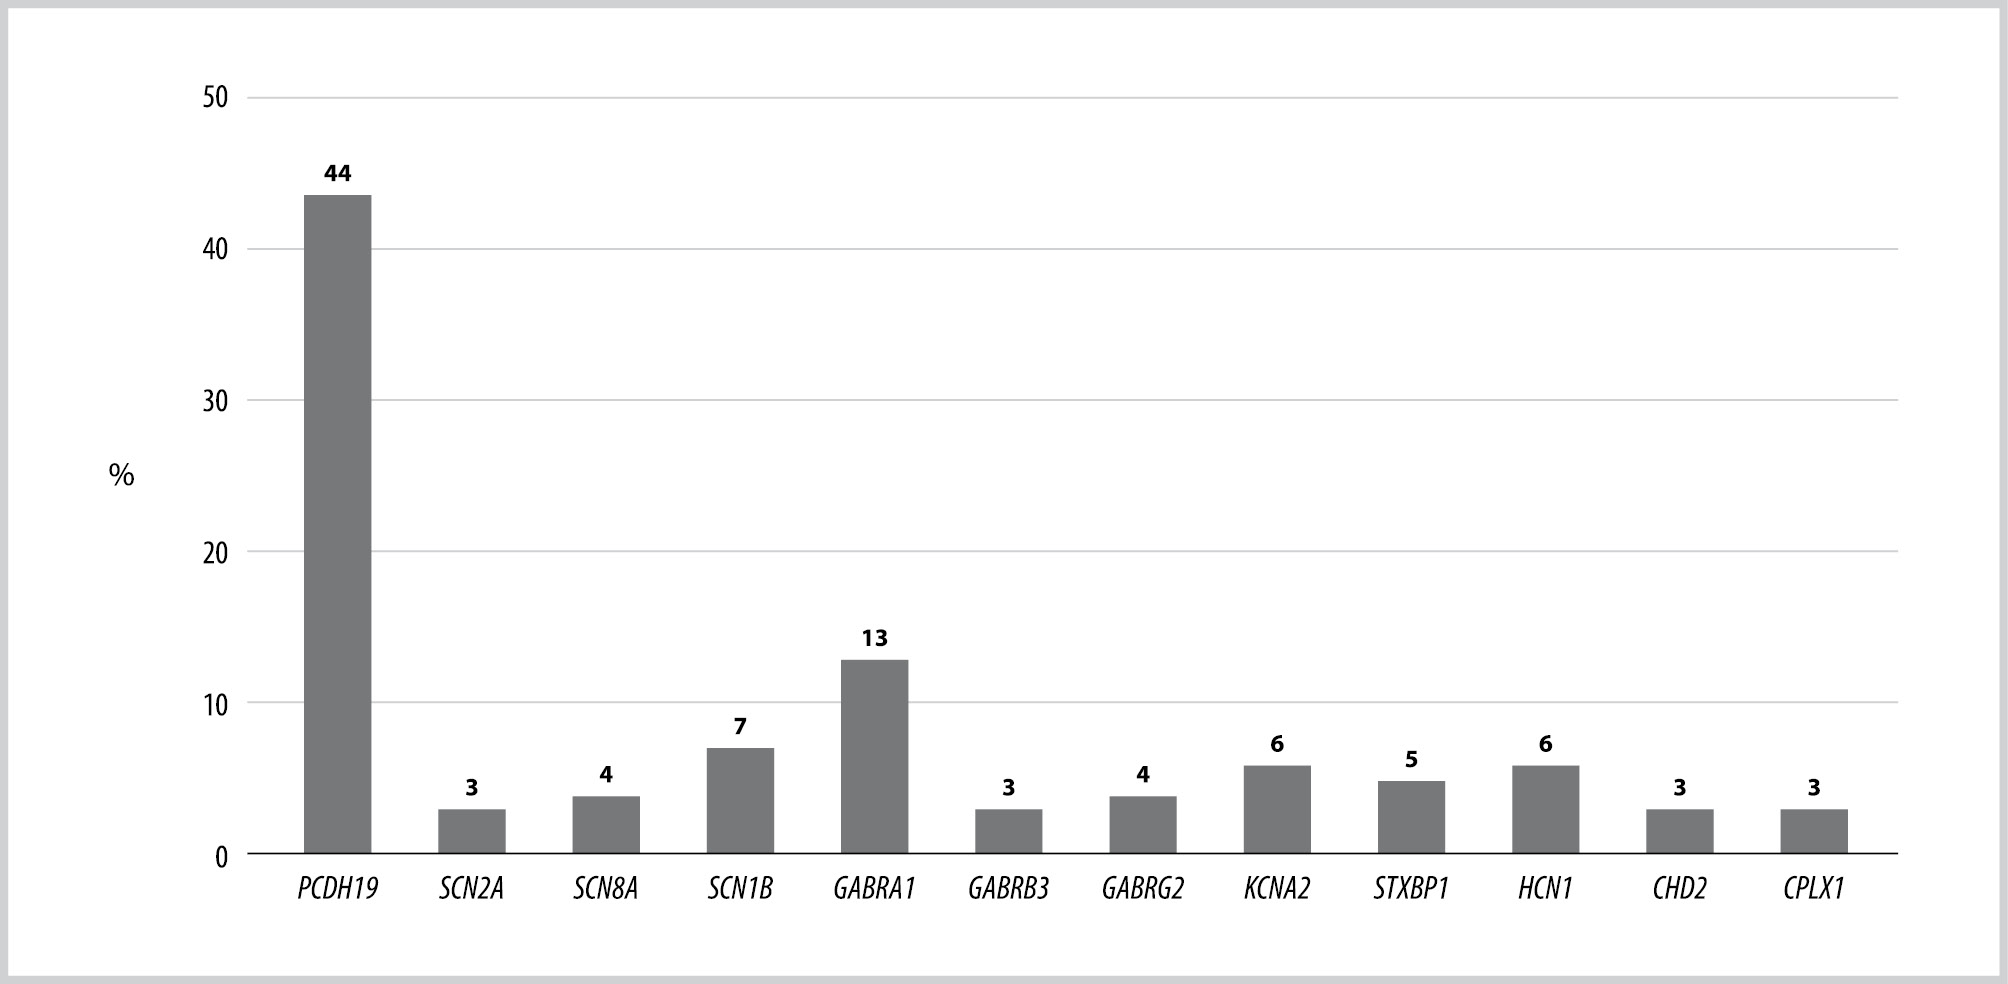
Гены, в которых выявляются патогенные варианты при синдроме Драве.
По материалам Ding J, Wang L, [35].
С клинической точки зрения, наиболее важным является понимание, как будут влиять патогенные варианты в других генах на фенотипические характеристики пациентов с СД, такие как возраст дебюта, семиология приступов, задержка в развитии и ответ на ПЭП. Ответ на этот вопрос требует большого практического опыта в эпилептологии для проведения дифференциальной диагностики СД и других форм ЭРЭ, включая младенческую энцефалопатию, связанную с мутациями в гене PCDH19 и SCN1A-ЭРЭ.
Согласно базе онлайн-каталога генов человека и генетических заболеваний (OMIM), в настоящее время насчитывается 118 генов, патогенные варианты в которых приводят к развитию ЭРЭ (https://www.omim.org) [36]. Патогенные варианты в отдельных генах способны вызывать широкий спектр фенотипов, неоцененных ранее, и, наоборот, несколько разных генов могут вызывать один и тот же эпилептический синдром. Поскольку открытия исследователей должны помогать врачам в практике, за выявлением новых ассоциаций генов с эпилептическими фенотипами должно следовать тщательное рассмотрение возможного фенотипического спектра [37].
При трактовке результатов тестирования, обнаруженных у пациента с подозрением или с уже установленным диагнозом СД, на наш взгляд, нужно пользоваться однозначными критериями оценки, приемлемыми для практической медицины. Если у подавляющего большинства пациентов наличие патогенного варианта с потерей функции в гене SCN1A приводит к отчетливым фенотипическим проявлениям СД, то патогенные варианты в других генах зачастую приводят к фенотипу, отличному от СД. Считается, что выявление патогенных вариантов с потерей функции в гене SCN1A — это точно диагноз СД, а патогенные варианты в других генах, выявляемые у пациентов со схожим фенотипом, приводят к формированию Драве-подобного фенотипа. Поскольку дебют заболевания может быть схожим с СД, будет схожесть семиотики приступов, но в дальнейшем, как правило, появляются отличительные особенности.
Диагноз СД прежде всего ставится клинически. Однозначно в пользу диагноза СД говорит клиническая картина и наличие гетерозиготного патогенного варианта в гене SCN1A. Существует точка зрения, что, возможно, в пользу диагноза СД также говорит обнаружение мутаций в генах GABRA1, GABRG2, SCN1B. В отношении остальных вариантов патогенных генов или даже отрицательных результатах теста в первую очередь нужно ориентироваться на клинические проявления. Если клинические проявления отчетливы, то устанавливается диагноз СД даже при отрицательном тесте. Если симптомы неоднозначны, мутация гена из группы «20%» или отрицательный тест, то скорее можно думать о Драве-подобном синдроме из группы ЭРЭ. Возможно, в этом случае диагноз может быть сформулирован, например, так: «GABRA1-ассоциированная эпилептическая энцефалопатия».
В отношении выбора метода генетического исследования мнение участников Экспертного совета совпадает с российскими клиническими рекомендациями, представленными выше. В случае подозрения на СД или ЭРЭ более предпочтительно проведение секвенирования полного экзома или генома по сравнению с исследованием панели генов, спектр которой ограничен.
На практике в условиях медико-генетических центров проводится секвенирование полного генома, секвенирования полного экзома, а также секвенирование панели генов. В 10% случаев делеции хромосом с включением гена SCN1A также приводят к формированию фенотипа СД, в этом случае используется хромосомный микроматричный анализ. Полногеномное секвенирование также выявит этот вариант, однако полноэкзомное исследование и исследование панели даст отрицательный результат. В итоге применяемые в широкой практике генетические методы и недавние генетические открытия помогают изучать фенотипическую гетерогенность конкретных вариантов и устанавливать корреляции фенотипа и генотипа при различных генетических заболеваниях. Внедрение алгоритмов диагностики, основанных на установленных корреляциях фенотип-генотип должно стать инструментом в повседневной клинической работе.
Лечение пациентов с СД
Целями лечения приступов при СД, согласно Американскому [38], Европейскому [39] и Международному [21] консенсусам, является снижение частоты судорожных приступов и минимизация побочных эффектов терапии для максимального повышения качества жизни пациента и его семьи. Приоритетным является устранение или значимое сокращение длительных судорожных приступов с учетом их высокой связи с SUDEP и риском развития ЭС.
При выборе лечения важно учитывать следующие моменты:
— приступы при СД, как правило, фармакорезистентны, и для контроля над приступами может понадобиться несколько ПЭП. Некоторым пациентам при подборе терапии приходится использовать от 3 до 12 ПЭП [14]. Большинству пациентов требуется в среднем 3 схемы противоэпилептической терапии, применяемых последовательно для достижения оптимального контроля над приступами [38];
— подбор ПЭП должен осуществляться с учетом механизмов действия и фармакокинетического взаимодействия препаратов;
— полный контроль над приступами может быть достигнут не у всех пациентов с СД, в связи с этим подбор терапии индивидуален;
— учитывая возможное лекарственное взаимодействие, целесообразно проводить лекарственный мониторинг и снижать дозы ПЭП с сохранением эффекта и нивелированием нежелательных реакций;
— важно купировать длительные приступы и ЭС, для этого в каждой семье должен быть индивидуальный протокол оказания экстренной помощи с указанием препаратов, их доз, последовательности и времени их введения, а также дома должен быть препарат для ургентной терапии, в частности, ректальный диазепам либо буккальный мидазолам;
— некоторые ПЭП могут ухудшать течение приступов при СД (табл. 2);
Таблица 2. Алгоритм подбора терапии для лечения приступов при СД [адаптировано из 38, 39, 21]
Направления терапии | Американский консенсус, 2017 [38] | Европейский консенсус, 2022 [39] | Международный консенсус, 2022 [21] |
Препараты 1-й линии | ВК и КЛБ: Лечение следует начинать с одного из этих препаратов, а другой добавлять, если контроль остается неоптимальным | ВК | ВК |
Препараты 2-й линии | СТП и ТПМ: Один из них следует использовать, если контроль над приступами остается слабым после использования обеих терапий первой линии. СТП следует использовать в сочетании с ВК и КЛБ | Если приступы не купируются препаратами ВК, необходимо использовать комбинацию: — ВК+СТП+КЛБ; — ТПМ; — для пациентов с 2 лет можно применять в качестве альтернативы ФФА или КБД; при недостаточной эффективности+КД | КЛБ можно рассматривать как начальное или второе противосудорожное средство; ФФА и СТП также отнесены к 1-й или 2-й линии терапии |
Более поздние терапевтические опции | — КНЗ, ЛЕВ и ЗНС умеренно эффективны. — ЭТС (при атипичных абсансах) и ФНБ могут быть эффективны. — Нет единого мнения по эффективности руфинамида, ацетазоламида или бромидов | — КНЗ, ЛЕВ, ЗНС, ЭТС, ФНБ. — Рассмотреть применение VNS | КБД фармацевтического уровня отнесен к 3-й линии терапии при неэффективности КЛБ, ФФА, СТП. В отношении ТПМ — «отсутствие консенсуса», ТПМ отнесен к 4-й линии терапии. Другие опции: ЛЕВ, ЗНС, КНЗ, бромиды, ЭТС (при абсансах) |
Диета | КД умеренно эффективна для контроля приступов и может рассматриваться как вторая линия у пациентов с неоптимальным ответом на КЛБ и ВК | — КД рассматривается как 2-я линия терапии; в каждом конкретном случае специалисты должны оценивать возможность и польза-риск проведения КД | КД отнесена к 4-й линии терапии |
VNS | — VNS можно рассматривать только после неэффективности 1-й линии (ВК и КЛБ) и 2-й линии лечения (СТП, ТПМ и КД). — VNS оказывает минимальное или умеренное влияние на снижение приступов; как правило, менее эффективна, чем КД | — VNS для фармакорезистентных приступов нуждается в дополнительном исследовании | VNS рассматривается только после применения: — ВК, КЛБ, СТП и КД (полный консенсус); — ФФА, КБД, ТПМ (частичный консенсус) |
Стратегия лечения взрослых | — | Такая же, как у детей. БНК следует избегать у взрослых. Однако необходимы дальнейшие исследования, чтобы убедиться, что эти препараты вызывают по мере развития заболевания те же негативные эффекты, что и в детстве. Если они уже введены без явного негативного эффекта, БНК можно рассматривать как терапию 2-й линии. На данный момент имеются ограниченные доказательства использования КБД и ФФА у взрослых | — |
Препараты, противопоказанные при СД | Карбамазепин, окскарбазепин, ламотриджин, фенитоин и вигабатрин часто усиливают судороги, поэтому их следует избегать | Карбамазепин, окскарбазепин, ламотриджин, фенитоин. Фенитоин может быть полезен при ЭС | |
Примечание. Здесь и в табл. 3: ВК — вальпроевая кислота; КЛБ — клобазам; СТП — стирипентол; ТПМ — топирамат; ЗНС — зонисамид; КБД — каннабидиол; КНЗ — клоназепам; ЛЕВ — леветирацетам; ФФА — фенфлурамин; ФНБ — фенобарбитал; ЭТС — этосуксимид; ЭС — эпилептический статус; КД — кетогенная диета; VNS — стимуляция блуждающего нерва; БНК — блокаторы натриевых каналов. Критериями оценки Международного консенсуса являлась степень достижения соглашения между участниками — полный или частичный консенсус или отсутствие консенсуса [9].
— есть препараты с доказанной эффективностью и имеющие показания при СД, их необходимо вводить в терапию как можно раньше;
— приступы при СД начинаются в первый год жизни, поэтому необходимо применять ПЭП, подходящие для младенческого возраста;
— контроль противосудорожной терапии необходимо оценивать в начале лечения каждые 3 мес., при достижении контроля — каждые 6 мес.;
— критериями оценки эффективности терапии является снижение частоты приступов не менее, чем в 2 раза и до полного контроля;
— возможными причинами смены терапии являются некупируемые судорожные приступы, частые бессудорожные приступы, появление нового типа приступов, ЭС и длительные приступы независимо от их частоты.
Алгоритм подбора терапии приступов у пациентов с СД, принятый различными медицинскими сообществами, представлен в табл. 2 [3, 8, 9].
В РФ на сегодняшний день не зарегистрированы специфические ПЭП, имеющие доказанную эффективность и показания в лечении приступов при СД — стирипентол (СТП), фенфлурамин (ФФА), каннабидиол (КБД). Препаратами выбора являются препараты вальпроевой кислоты (ВК), особенно эффективные при атипичных абсансах и эпилептическом миоклонусе [40]. Отмечается эффективность топирамата (ТПМ) при генерализованных судорожных приступах и гемиконвульсиях с альтернирующей локализацией [40]. При неэффективности монотерапии применяются комбинации ПЭП, из которых наиболее предпочтительным является сочетание ВК+ТПМ и ВК+клобазам (КЛБ). Другой эффективной комбинацией, на взгляд экспертов, является ВК+сукцинимиды и ТПМ+леветирацетам (ЛЕВ). Имеется опыт применения перампанела при СД [41]. Применение других методов лечения (глюкокортикостероиды, иммуноглобулины, КД, стимуляция блуждающего нерва) показало низкую эффективность. В настоящее время КД вводится детям в клиниках Москвы, Санкт-Петербурга, Екатеринбурга, Омска, Тольятти, Новосибирска.
Несмотря на то что в РФ не зарегистрированы СТП, ФФА и КБД, ряду пациентов по решению врачебной комиссии и/или консилиума федерального учреждения назначается, в частности, СТП, и за счет региональных бюджетов такие пациенты обеспечиваются препаратом. Как правило, вопрос о необходимости введения в схему лечения такой группы препаратов принимается после применения ВК, КЛБ и ТПМ и их недостаточной эффективности.
Ключевым компонентом фенотипа СД является тенденция к длительным судорожным приступам и ЭС. Лечение таких состояний важно начинать как можно раньше и соблюдать последовательность применения ургентных препаратов в соответствии с протоколом. Протоколы ведения длительных приступов и ЭС представлены в табл. 3.
Таблица 3. Протокол оказания экстренной помощи при СД [38, 39, 21]
Тип вмешательства | Американский консенсус [38] | Европейский консенсус [39] | Международный консенсус [21] |
Лечение длительных судорожных приступов | Всем пациентам необходимы как препараты для экстренной помощи на дому, так и протокол купирования приступов, который может быть реализован в местной больнице. Для детей моложе 6 лет: — ректальный диазепам; — буккальный/назальный (не зарегистрирован в РФ) мидазолам. Для детей 7—12 лет, подростков и взрослых: — буккальный или назальный мидазолам* (не зарегистрирован в РФ). Параметры для введения ургентных препаратов: — ургентные препараты следует вводить в течение 3—5 мин с момента начала судорожного приступа во всех возрастных группах; — пациентам с недавним анамнезом длительных судорожных приступов ургентные препараты следует вводить в момент начала судорожного приступа; — вторую полную дозу ургентных препаратов следует вводить через 5—10 мин после первой дозы у пациентов всех возрастов, у которых продолжаются судороги; — при кратковременных кластерных судорожных приступах следует вводить ургентные препараты | Родителям рекомендовано иметь персонализированный протокол с указанием того, какие препараты использовать и в какой момент времени в случае судорожного приступа, сколько доз препаратов первой линии можно давать и когда, в какой момент следует обратиться за медицинской помощью. Если приступ длится дольше 5 мин, применяется терапия 1-й линии на догоспитальном этапе: — ректальный диазепам 5—10 мг; — буккальный или интраназальный мидазолам 2,5,; 5; 7,5; 10 мг. Не следует вводить более двух доз БДЗ, соответствующих возрасту, в общей сложности ввиду риска последующего угнетения дыхания. Рекомендовано вводить одну адекватную дозу БДЗ до госпитализации, а вторую дозу принимать под наблюдением врача. У некоторых детей оправдано немедленное лечение, а не ожидание в течение 5 мин. Противопоказанные препараты: ламотриджин, лакосамид, карбамазепин, руфинамид, эсликарбазепин, окскарбазепин, тиагабин, фенитоин, фосфенитоин, вигабатрин. Если приступ не прекращается, показана госпитализация в отделение неотложной помощи | Всем пациентам с СД необходимо иметь дома препараты для ургентных состояний: — при длительных судорожных приступах, которые не купируются БДЗ, следующим терапевтическим выбором должно быть ВК или ЛЕВ в/в; — если приступы не купируются на фоне комбинации БДЗ+ВК+ЛЕВ, следует рассмотреть в/в введение фенитоина или фосфенитоина. |
Лечение ЭС | — Если на догоспитальном этапе пациенту введена только одна доза БДЗ, препараты первого выбора — БДЗ в/в. — Если у пациента продолжаются судороги, несмотря на внутривенное введение БДЗ, возможно введение ВК | 1. Стабилизация гемодинамики: — Дыхательные пути, кислородотерапия, АД, ЭКГ. 2. Если не была введена 2-я доза БДЗ, показано: — в/в введение (катетеризация вены), — диазепам — 0,2 мг/кг — максимально до 10 мг, капельно в течение 10 мин ИЛИ — лоразепам 0,1 мг/кг ИЛИ — мидазолам 5 или 10 мг, болюсно ИЛИ — КНЗ 0,05 мг/кг, медленная инфузия. 3. Если невозможна катетеризация вены: — Мидазолам — в/м или интраназально, — 5 мг, если вес пациента 13—40 кг, — 10 мг, если вес >40 кг 4. Терапия для снижения температуры, лечения инфекции: — парацетамол 10—15 мг/кг, макс 60 мг/кг, — если пациент принимает СТП, дозы БДЗ должны быть ниже. Если после введения БДЗ судороги продолжаются: — поддерживать инфузию КНЗ, — +ВК 40 мг/кг, максимально 3000 мг ИЛИ — ЛЕВ 60 мг/кг, максимально 4500 мг | — |
Примечание. АД — артериальное давление; ЭКГ — электрокардиограмма.
Российские специалисты полностью разделяют такой подход к ведению длительных судорожных приступов и ЭС, однако в России доступны не все препараты, указанные выше. Из ургентных препаратов, доступных к применению в домашних условиях, есть диазепам ректальный раствор и мидазолам защечный раствор (ООО «Московский эндокринный завод»). Из госпитальных препаратов нет внутривенной формы КНЗ, лоразепама и ФНБ (последний обладает нейропротективным эффектом, который так важен при ЭС, когда развивается отек мозга). Поэтому специалистам зачастую приходится прибегать к введению пропофола или вводить пациента в наркоз.
Степень повреждения нейронов и губительные последствия для пациента зависят от продолжительности приступа. Российские эксперты считают чрезвычайно важным знание детскими неврологами протокола ведения пациентов с длительными приступами и ЭС, а также знание и понимание всех шагов, которые необходимо предпринять для купирования длительных приступов дома до приезда скорой помощи; распространение знаний по оказанию первой помощи среди родителей и членов семей пациентов с СД является важной составляющей работы мультидисциплинарной медицинской бригады с семьей пациента с СД.
Не менее важным, с точки зрения экспертов, является обучение детских неврологов алгоритмам ведения пациентов с СД, умение выбирать стратегию лечения, вовремя менять терапию и работать с ПЭП в контексте их механизмов действия, переносимости, фармакологических взаимодействий. Данные темы должны быть озвучены не только на конференциях и конгрессах, но и в рамках обучающих программ постдипломного образования.
Стирипентол в лечении СД
Одним из препаратов, имеющих доказанную эффективность и показания для лечения приступов при СД, является СТП. Его клиническая разработка началась в середине 1970-х, а в 1980-х годах проведены первые исследования на животных и затем клинические исследования, которые позволили в 2007 году зарегистрировать СТП в странах Европы. СТП был первым препаратом, получившим регистрацию для лечения фармакорезистентной эпилепсии при СД. СТП относится к препаратам со множественным механизмом действия и широкой противосудорожной активностью.
СТП является положительным аллостерическим модулятором лиганд-зависимых рецепторов γ-аминомасляной кислоты (ГАМК) типа A. Положительная модуляция СТП ГАМКА-рецепторов наиболее эффективна в рецепторах, содержащих субъединицы α3 или δ. Известно, что субъединица α3 больше представлена в незрелом мозге, что объясняет высокую эффективность СТП в лечении эпилепсии, начинающейся в младенчестве, включая СД. Взаимодействие с дельта-субъединицей, которая расположена в экстра-синаптических ГАМК-рецепторах, объясняет активность СТП при супер-рефрактерном ЭС, который не купируется БДЗ. СТП связывается также с γ-субъединицей, но на сайте, отличным от того, где взаимодействуют с рецептором БДЗ, результатом этого является доказанный аддитивный эффект STP и БДЗ [42].
Еще одним механизмом действия, повышающим ГАМК-эргическую нейротрансмиссию, является повышение уровня ГАМК в мозге за счет ингибирования обратного захвата ГАМК путем взаимодействия СТП с ГАМК-аминотрансферазой — транспортером ГАМК и блокады ГАМК-трансаминазы, основного фермента деградации ГАМК [42]. Наряду с усилением ГАМК-эргической нейротрансмиссии известно, что СТП ингибирует потенциал-зависимые кальциевые каналы T-типа (Cav3.1, Cav3.2, Cav3.3), а этот тип каналов активно участвует в таламокортикальных колебаниях, которые лежат в основе проявления спайк-волновых разрядов при абсансах. Именно этим объясняется эффективность СТП при абсансах при СД, что было доказано как на животных моделях, так и в клинических наблюдениях [43—45]. Известно, что кальциевые каналы Cav3.2 и Cav3.3 активируются во время длительного ЭС, ингибирование СТП этих каналов также может способствовать его эффективности при ЭС.
СТП также модулирует энергетический метаболизм мозга и лактатдегидрогеназу (ЛДГ). Доказано, что СТП снижает активность ферментов 6-фосфат дегидрогеназы и ЛДГ, что влияет на метаболизм глюкозы в мозге, приводит к гиперполяризации глутаматэргических нейронов и снижает их возбудимость. Ингибирование ЛДГ является одним из потенциальных механизмов эффективности кетогенной диеты. Стирипентол является единственным в настоящее время доступным ПЭП, который обладает механизмом ингибирования ЛДГ [42].
Еще одним важным свойством СТП в лечении приступов при СД является нейропротективный эффект, который изучен для этого препарата и на животных моделях, и на культуре клеток [46, 47]. Показано, что в присутствии СТП снижалась гибель нейронов.
СТП также ингибирует различные ферменты цитохрома P450, в результате чего увеличиваются плазменные концентрации многих ПЭП. Это относится к таким ПЭП, как карбамазепин, фенитоин, ФНБ, КЛБ, диазепам, перампанел, ФФА, ЭТС. Это может привести к синергетическим комбинациям препаратов, что еще больше повысит эффективность терапии. Например, совместное введение СТП с КЛБ приводит к повышению концентрации КЛБ и его активного метаболита N-десметилклобазама (норклобазама [N-CLB]) в сыворотке крови. Но при этом не только повышается эффективность лечения, но и растет вероятность побочных эффектов, опосредованных КЛБ, таких как сонливость, анорексия и астения. Эти моменты должны быть обязательно учтены при комбинации ПЭП у пациентов с СД.
Эффективность СТП в лечении приступов при СД доказана в многочисленных клинических исследованиях (КИ), в том числе рандомизированных КИ (РКИ). По данным РКИ STICLO, проведенных во Франции и Италии на группе детей 3—18 лет с наличием не менее 4-х ГТКП/месяц (медиана количества приступов в месяц — 23), 38% пациентов достигли полного контроля над приступами к концу 2-го месяца слепого периода на фоне комбинации СТП с ВК и КЛБ, 75 и 50% уровень ответа был достигнут у 56 и 72% пациентов соответственно. Не менее значимым был показатель снижения частоты ГТКП от исходного уровня: –85% и –62% к концу 1-го и 2-го месяца лечения соответственно. Была отмечена быстрота наступления эффекта — уже к 4 дню лечения была видна достоверная разница между СТП и плацебо [48].
Эффективность и переносимость СТП была изучена также в ряде долгосрочных наблюдений реальной практики [49—52]. Большинство исследователей отмечают устойчивый эффект СТП на фоне благоприятной переносимости, практически все акцентируют необходимость более раннего начала терапии СТП с целью снижения риска развития ЭС и SUDEP. Так, в ретроспективном исследовании у детей с началом приема СТП в возрасте до 2-х лет было показано, что раннее введение в схему терапии СТП значительно снижает частоту длительных ГТКП и ЭС. Среди 131 пациента с СД, находившихся под наблюдением и начавших прием СТП, в возрасте в среднем 13 месяцев (4—24 мес.), свободы от длительных ГТКП к 4 месяцу терапии/(краткосрочный период (средний показатель) достигли 39% пациентов, а в долгосрочном периоде (24 мес. терапии СТП) — 62%. Аналогичные показатели в отношении ЭС составили 55 и 67%. На фоне терапии СТП драматически уменьшилось количество госпитализаций в отделения неотложной помощи с 92% в начале наблюдения до 12% в конце наблюдения. По мнению исследователей, начало приема СТП сразу после подтверждения диагноза СД в младенчестве хорошо переносится и является полезным, позволяя избежать рецидивов ЭС и длительных приступов [53].
Важный момент, отмеченный исследователями — это влияние СТП на долгосрочный исход заболевания. Так, в ретроспективном исследовании Chiron C., в котором медиана применения СТП составила 18 лет, у 33 пациентов, получавших препарат с младенчества/детства (до 15 лет), как правило, наблюдался лучший исход в отношении приступов в середине взрослой жизни, чем у 7 пациентов, получавших СТП с подросткового (после 15 лет) или взрослого возраста [52]. Стирипентол на сегодняшний день единственный препарат, имеющий показания для лечения приступов при СД у детей первого года жизни и, согласно Международному консенсусу по диагностике и лечению СД, рекомендован как препарат первого выбора в дополнительной терапии к ВК и КБЗ.
Подводя итоги заседания ЭС, академик РАН С.И. Куцев и проф. В.И. Гузева подчеркнули важность, актуальность и практическую значимость всех представленных по СД данных, отметили вовлеченность всех участников ЭС и плодотворный характер дискуссии. По результатам проведенных в ходе Экспертного совета научных докладов и дискуссий единогласно была принята резолюция.
Резолюция Экспертного совета
— Синдром Драве — редкая форма эпилепсии с нарушением развития, с дебютом на первом году жизни, оказывающая серьезное влияние на пациента и его семью, существенно снижая качество жизни; характеризуется частыми, длительными приступами, склонностью к развитию ЭС, что является причиной частых госпитализаций и приводит к значительным расходам на здравоохранение.
— В настоящее время в РФ нет данных по количеству пациентов с СД, отмечается поздняя постановка диагноза. Для улучшения выявляемости пациентов с СД необходимо повысить осведомленность о заболевании врачей первичного звена — педиатров, детских неврологов, внедрить в практику применение диагностических критериев, рекомендуемых Международной противоэпилептической лигой.
— При выявлении указанных критериев существует необходимость направлять пациента на генетическое исследование, которое рекомендуется в любом возрасте, в том числе у взрослых.
— Рекомендуемым методом генетического исследования является полноэкзомное и полногеномное секвенирование.
— СД является, прежде всего, клиническим диагнозом, который подтверждается молекулярно-генетическим исследованием, и подразумевается его генетическая гетерогенность. Клинический диагноз синдрома Драве подтверждают мутации в гене SCN1A. Патогенные варианты в других генах, выявляемые у пациентов со схожим фенотипом, приводят к формированию Драве-подобного фенотипа.
— Для оптимизации выявляемости пациентов с СД и улучшения качества их жизни необходимо создание федерального регистра при тесном взаимодействии детских неврологов и клинических генетиков.
— Для повышения уровня выявляемости и диагностики СД целесообразно определить этапы маршрутизации пациентов, наполнение каждого этапа и сроки оказания помощи детям и взрослым пациентам с СД.
— В лечении СД необходимо внедрение алгоритма, рекомендованного Международным консенсусом, с фокусом на раннее применение специфических для СД (имеющих показания и доказанную эффективность) противоэпилептических препаратов; противопоказано назначение БНК.
— Для повышения качества оказания медицинской помощи пациентам с СД необходимо обозначить критерии и сроки оценки эффективности и коррекции противоэпилептической терапии: эффективность терапии приступов необходимо оценивать каждые 3 месяца в начале лечения, при достижении контроля — каждые 6 месяцев; критериями эффективности терапии является снижение частоты приступов не менее, чем в 2 раза.
— СТП — единственный препарат, имеющий показания для лечения СД у детей первого года жизни и, согласно Международному консенсусу по диагностике и лечению СД, рекомендован как препарат первого выбора в дополнительной терапии к ВК и КБЗ.
— СТП имеет множественный механизм действия, что обеспечивает высокую эффективность в лечении эпилепсии у пациентов с СД. На основании длительного опыта применения и убедительной доказательной базы СТП следует вводить как можно раньше, т.к. его применение заметно снижает частоту длительных приступов и ЭС и положительно влияет на поздний прогноз эпилепсии.
— В данный момент СТП не зарегистрирован в России. Экспертами рекомендована его регистрация с учетом актуальности применения у пациентов с СД. После получения регистрационного удостоверения рекомендовано рассмотреть вопрос о включении препарата в клинические рекомендации по лечению судорожных приступов при СД. На данном этапе актуально подготовить методические рекомендации по лечению СД с включением в них алгоритма лечения согласно международным консенсусным данным.
Экспертный совет состоялся при организационной поддержке фармацевтической компании ООО «Биокодекс».
The Expert Council was held with the organizational support of the pharmaceutical company «Biocodex».
Авторы заявляют об отсутствии конфликта интересов.
The authors declare that there is no conflict of interest.
- Sullivan J, Benítez A, Roth J, et al. A systematic literature review on the global epidemiology of Dravet syndrome and Lennox-Gastaut syndrome: Prevalence, incidence, diagnosis, and mortality. Epilepsia. 2024;65:1240-1263. https://doi.org/10.1111/epi.17866
- Charlotte Dravet, Dravet syndrome history. Dev Med Child Neurol. 2011;Suppl 2:1-6. https://doi.org/10.1111/j.1469-8749.2011.03964.x
- Zuberi SM, Wirrell E, Yozawitz E, et al. ILAE classification and definition of epilepsy syndromes with onset in neonates and infants: Position statement by the ILAE Task Force on Nosology and Definitions. Epilepsia. 2022;63:1349-1397. https://doi.org/10.1111/epi.17239
- Клинические рекомендации МЗ РФ. Эпилепсия и эпилептический статус у взрослых и детей. ID:741. 2022:277 с. Ссылка активна на 26.06.2025. https://ruans.org/Text/Guidelines/epilepsy-2022.pdf
- Международная классификация болезней 10-го пересмотра (МКБ-10). Ссылка активна на 26.06.2025. https://icd.who.int/browse10/2019/en
- Международная классификация болезней 11-го пересмотра (МКБ-11). Ссылка активна на 26.06.2025. https://icd.who.int/browse/2025-01/mms/en#1255654700
- Wu YW, Sullivan J, McDaniel SS, et al. Incidence of Dravet Syndrome in a US Population. Pediatrics. 2015;136(5):e1310-5. https://doi.org/10.1542/peds.2015-1807
- Российский статистический ежегодник 2024. Под редакцией Горобцова А.В. Стат.сб./Росстат-Р76. М., 2024:630 с. Ссылка активна на 26.06.2025. https://ssl.rosstat.gov.ru/storage/mediabank/Ejegodnik_2024.pdf
- Рахманина О.А., Волков И.В., Томенко Т.Р. и др. Динамика ведения моногенных эпилепсий и энцефалопатий развития и эпилептических в реальной клинической практике. Русский журнал детской неврологии. 2024;19(4):10-19. https://doi.org/10.17650/2073-8803-2024-19-4-10-19
- Рахманина О.А., Волков И.В., Шестакова О.И., и др. Опыт ведения пациентов с генетическими эпилепсиями и эпилептическими энцефалопатиями в амбулаторной практике. Журнал неврологии и психиатрии им. С.С. Корсакова. 2021;121(2):99-105. https://doi.org/10.17116/jnevro202112102199
- Strzelczyk A, Lagae L, Wilmshurst JM, Brunklaus A, et al. Dravet syndrome: A systematic literature review of the illness burden. Epilepsia Open. 2023;8:1256-1270. https://doi.org/10.1002/epi4.12832
- Sinoo C, de Langea I M-L, Westersb P, et al. Behavior problems and health-related quality of life in Dravet syndrome. Epilepsy Behav. 2019;90:217-227. https://doi.org/10.1016/j.yebeh.2018.11.029
- Brunklaus A, Dorris L, Zuberi SM, et al. Comorbidities and predictors of health-related quality of life in Dravet syndrome. Epilepsia. 2011;52(8):1476-1482. https://doi.org/10.1111/j.1528-1167.2011.03129.x
- Lagae L, Brambilla I, Mingorance A, et al. Quality of life and comorbidities associated with Dravet syndrome severity: a multinational cohort survey. Dev Med Child Neurol. 2018;60:63-72. https://doi.org/10.1111/dmcn.13591
- Campbell JD, Whittington MD, Kim C, et al. Assessing the impact of caring for a child with Dravet syndrome: Results of a caregiver survey. Epilepsy Behav. 2018;80:152-156. https://doi.org/10.1016/j.yebeh.2018.01.003
- Whittington MD, Knuppb KG, Vanderveenb G, et al. The direct and indirect costs of Dravet Syndrome. Epilepsy Behav. 2018;80:109-113. https://doi.org/10.1016/j.yebeh.2017.12.034
- Schubert-Bast S, Kay L, Simon A, et al. Epidemiology, healthcare resource use, and mortality in patients with probable Dravet syndrome: A population-based study on German health insurance data. Epilepsy Behav. 2022;126:108442. https://doi.org/10.1016/j.yebeh.2021.108442
- Cooper MS, Mcintosh A, Crompton DE, et al. Mortality in Dravet syndrome. Epilepsy Res. 2016;128:43-47. https://doi.org/10.1016/j.eplepsyres.2016.10.006
- Shmuely S, Sisodiya SM, Gunning WB, et al. Mortality in Dravet syndrome: A review. Epilepsy Behav. 2016 Nov;64(Pt A):69-74. https://doi.org/10.1016/j.yebeh.2016.09.007
- Sveinsson O, Andersson T, Mattsson P, et al. Clinical risk factors in SUDEP: A nationwide population-based case-control study. Neurology. 2020;94:e419-e429. https://doi.org/10.1212/wnl.0000000000008741
- Wirrell EC, Hood V, Knupp K.G, et al. International consensus on diagnosis and management of Dravet syndrome. Epilepsia. 2022;63:1761-1777. https://doi.org/10.1111/epi.17274
- J. Sullivan, A. M. Deighton, M. C. Vila, et al. The clinical, economic, and humanistic burden of Dravet syndrome — A systematic literature review. Epilepsy Behav. 2022;130:108661. https://doi.org/10.1016/j.yebeh.2022.108661
- Gil-Nagel A, Sánchez-Carpintero R, Villanueva V. Patient profile, management, and quality of life associated with Dravet syndrome: a cross-sectional, multicentre study of 80 patients in Spain. Sci Re. 2023;13:3355. https://doi.org/10.1038/s41598-023-30273-z
- Мухин К.Ю., Пылаева О.А., Какаулина В.С., Бобылова М.Ю. Определение и классификация эпилепсии. Проект Международной противоэпилептической лиги по классификации и дефиниции эпилептических синдромов от 2021 г. Русский журнал детской неврологии. 2022;17(1):6-95. https://doi.org/10.17650/2073-8803-2022-17-1-6-95
- Beltrán-Corbellini Á, Aledo-Serrano Á, Møller RS, et al. Epilepsy genetics and precision medicine in adults: A new landscape for developmental and epileptic encephalopathies. Front Neurol. 2022;(17)13:777115. https://doi.org/10.3389/fneur.2022.777115
- Meisler MH, O’Brien JE, Sharkey LM. Sodium channel gene family: epilepsy mutations, gene interactions and modifier effects. J Physiol. 2010;588:1841-1848. https://doi.org/10.1113/jphysiol.2010.188482
- Hirose S, Scheffer IE, Marini C, et al. SCN1A testing for epilepsy: Application in clinical practice. Epilepsia. 2013;54:946-952. https://doi.org/10.1111/epi.12168
- Cetica V, Chiari S, Mei D, et al. Clinical and genetic factors predicting Dravet syndrome in infants with SCN1A mutations. Neurology. 2017;88:1037-1044. https://doi.org/10.1212/WNL.0000000000003716
- Escayg A, Goldin AL. Sodium channel SCN1A and epilepsy: mutations and mechanisms. Epilepsia. 2010;51(9):1650-1658. https://doi.org/10.1111/j.1528-1167.2010.02640.x
- Sparber P, Sharova M, Davydenko K, et al. Deciphering the impact of coding and non-coding SCN1A gene variants on RNA splicing. Brain. 2024;147(4):1278-1293. https://doi.org/10.1093/brain/awad383
- Пресс-центр МГНЦ. Новости. В МГНЦ создали систему, позволяющую установить молекулярный механизм патогенеза самой частой генетически обусловленной эпилепсии. Ссылка активна на 26.06.2025. https://med-gen.ru/press-tcentr/novosti/v-mgntc-sozdali-sistemu-pozvoliaiushchuiu-ustanovit-molekuliarnyi-mekhanizm-patogeneza-samoi-chastoi-geneticheski-obuslovlennoi/
- Brunklaus A, Brünger T, Feng T, et al. The gain of function SCN1A disorder spectrum: novel epilepsy phenotypes and therapeutic implications. Brain. 2022;145(11):3816-3831. https://doi.org/10.1093/brain/awac210
- Myers CT, Hollingsworth G, Muir AM, et al. Parental mosaicism in «de novo» epileptic encephalopathies. N Engl J Med. 2018;378:1646-1648. https://doi.org/10.1056/nejmc1714579
- Steel D, Symonds JD, Zuberi SM, Brunklaus A. Dravet syndrome and its mimics: beyond SCN1A. Epilepsia. 2017;58:1807-1816. https://doi.org/10.1111/epi.13889
- Ding J, Wang L, Jin Z, et al. Do all roads lead to Rome? Genes causing Dravet syndrome and Dravet syndrome-like phenotypes. Front Neurol. 2022;13:832380. https://doi.org/10.3389/fneur.2022.832380
- OMIM® — Online Mendelian Inheritance in Man®. An Online Catalog of Human Genes and Genetic Disorders. The link is active on: 26.06.2025. https://www.omim.org/
- Nieh SE, Sherr EH. Epileptic encephalopathies: new genes and new pathways. Neurotherapeutics. 2014;11(4):796-806. https://doi.org/10.1007/s13311-014-0301-2
- Wirrell EC, Laux L, Donner E, et al. Optimizing the diagnosis and management of Dravet syndrome: Recommendations from a North American consensus panel. Pediatr Neurol. 2017;68:18-34.e3. https://doi.org/10.1016/j.pediatrneurol.2017.01.025
- Cardenal-Muñoz E, Auvin S, Villanueva V, et al. Guidance on Dravet syndrome from infant to adult care: Road map for treatment planning in Europe. Epilepsia Open. 2022;7(1):11-26. https://doi.org/10.1002/epi4.12569
- Мухин К.Ю., Бобылова М.Ю., Чадаев В.А., Петрухин А.С. Эпилептические синдромы. Диагностика и терапия. 4-e изд. М.: Бином;2018:608 с.
- Бобылова М.Ю. Опыт применения перампанела при синдроме Драве на примере двух случаев. Вестник эпилептологии. 2020;1:20-25.
- Bacq A, Depaulis A, Castagné V, et al. An update on stiripentol mechanisms of action: A narrative review. Adv Ther. 2024;41:1351-1371. https://doi.org/10.1007/s12325-024-02813-0
- Farwell JR, Anderson GD, Kerr BM, et al. Stiripentol in atypical absence seizures in children: an open trial. Epilepsia. 1993;34(2):305-311. https://doi.org/10.1111/j.1528-1157.1993.tb02416.x
- Yamada M, Suzuki K, Matsui D, et al. Long-term safety and effectiveness of stiripentol in patients with Dravet syndrome: Interim report of a post-marketing surveillance study in Japan. Epilepsy Res. 2021;170:106535. https://doi.org/10.1016/j.eplepsyres.2020.106535
- Balestrini S, Doccini V, Boncristiano A, et al. Efficacy and safety of long-term treatment with stiripentol in children and adults with drug-resistant epilepsies: A retrospective cohort study of 196 patients. Drugs Real World Outcomes. 2022;9(3):451-461. https://doi.org/10.1007/s40801-022-00305-7
- Verleye M, Buttigieg D, Steinschneider R. Neuroprotective activity of stiripentol with a possible involvement of voltage-dependent calcium and sodium channels. J Neurosci Res. 2016;94:179-189. https://doi.org/10.1002/jnr.23688
- Auvin S, Lecointe C, Dupuis N, et al. Stiripentol exhibits higher anticonvulsant properties in the immature than in the mature rat brain. Epilepsia. 2013;54:2082-2090. https://doi.org/10.1111/epi.12401
- Guerrini R, Chancharme L, Serraz B et al. Additional results from two randomized, placebo-controlled trials of stiripentol in Dravet syndrome highlight a rapid antiseizure efficacy with longer seizure-free periods. Neurol Ther. 2024;13:869-884. https://doi.org/10.1007/s40120-024-00623-8
- Inoue YY, Ohtsuka Y, et al. Effectiveness of add-on stiripentol to clobazam and valproate in Japanese patients with Dravet syndrome: additional supportive evidence. Epilepsy Res. 2014;108(4):725-731. https://doi.org/10.1016/j.eplepsyres.2014.02.008
- Wirrell EC, Laux L, Franz DN, et al. Stiripentol in Dravet syndrome: results of a retrospective U.S. Study. Epilepsia. 2013;54(9):1595-1604. https://doi.org/10.1111/epi.12303
- Myers KA, Lightfoot P, Patil SG, et al. Stiripentol efficacy and safety in Dravet syndrome: a 12-year observational study. Dev Med Child Neurol. 2018;60(6):574-578. https://doi.org/10.1111/dmcn.13704
- Chiron C, Helias M, Kaminska A, et al. Do children with Dravet syndrome continue to benefit from stiripentol for long through adulthood? Epilepsia. 2018;59(9):1705-1717. https://doi.org/10.1111/epi.14536
- Chiron C, Chemaly N, Chancharme L, et al. Initiating stiripentol before 2 years of age in patients with Dravet syndrome is safe and beneficial against status epilepticus. Dev Med Child Neurol. 2023;65:1607-1616. https://doi.org/10.1111/dmcn.15638


Рекомендуем статьи по данной теме:
Новости молекулярной биологии: дайджест научных публикаций. Выпуск 4.Лабораторная служба. 2026;15(2):5-7