Фенотипическая гетерогенность болезни Шарко–Мари–Тута 2А-типа, ассоциированной с миссенс-мутацией c.1091G>C (p.Arg364Pro) в гене MFN2
Журнал: Журнал неврологии и психиатрии им. С.С. Корсакова. 2025;125(5):125-130.
DOI: 10.17116/jnevro2025125051125
Прочитано: 1172 раза
Резюме
Болезнь Шарко–Мари–Тута относится к группе генетически и фенотипически гетерогенных сенсорно-моторных полинейропатий. 2А-тип полинейропатии Шарко–Мари–Тута (ШМТ2А) — наиболее распространенная аксональная форма болезни, причиной возникновения которой являются мутации в гене митофузина 2 (MFN2), на сегодняшний день зарегистрировано более 100 миссенс-мутаций в этом гене. В большом количестве исследований была продемонстрирована вариабельность клинической симптоматики в зависимости от конкретной локализации замены. В данном клиническом наблюдении показаны особенности фенотипа пациентки с болезнью ШМТ2А, ассоциированной с миссенс-мутацией c.1091G>C (p.Arg364Pro) в гене MFN2.
Ключевые слова
- Шарко–Мари–Тута 2А
- ШМТ2А
- сенсорно-моторная полинейропатия
- митофузин 2
- MFN2
Дата поступления: 19.11.2024
Дата публикации: 03.06.2025
Болезнь Шарко–Мари–Тута (ШМТ) относится к группе наследственных сенсорно-моторных полинейропатий и характеризуется прогрессирующей мышечной слабостью, развитием мышечных атрофий и сенсорных нарушений преимущественно в дистальных отделах конечностей [1]. Отличительной особенностью заболевания является весьма широкая генетическая и фенотипическая гетерогенность, что приводит в ряде случаев к ошибочной и поздней диагностике. ШМТ ассоциирована с более чем 80 различными генами, наиболее распространенными из которых являются гены PMP22 (50% случаев), MPZ (10% случаев), GJB1 (10% случаев) и MFN2 (3,3% случаев) [2—4]. Мутации в гене MFN2 связаны с аксональной формой заболевания (ШМТ2А). Выделяют 2 характерных отличия данной формы от других форм: тяжелые клинические проявления с дебютом в раннем возрасте и широкое фенотипическое разнообразие. Неблагоприятное течение ШМТ2А обусловлено специфической функцией белка метофузина-2 (MFN2), кодируемого геном MFN2. MFN2 относится к большому семейству митохондриальных трансмембранных ГТФаз. Данному белку принадлежит фундаментальная роль в процессах митохондриальной динамики (слияние и деление митохондрий), необходимых для защиты митохондрий от воздействий оксидативного стресса [5]. Кроме того, MFN2 участвует в процессе митофагии и в осуществлении контакта эндоплазматического ретикулума с митохондриями для поддержания гомеостаза кальция [5].
Среди различных типов клеток именно нейроны особенно чувствительны к дефектам MFN2. Это обосновано необходимостью поддержания адекватного производства энергии АТФ и буферизации кальция в структурах нервных клеток — дендритах и синаптических окончаниях [6]. Однако до сих пор нет ответа на вопрос, почему при аберрантной функции MFN2 задействованы только длинные нервные волокна и почему отсутствует повреждение других тканей с высокой плотностью митохондрий и метаболическими потребностями.
Клинически ШМТ2А характеризуется не только признаками сенсорно-моторной полинейропатии, но и различными вариантами поражения ЦНС. Несмотря на то что убедительные доказательства о факте четкой корреляции генотип-фенотип отсутствуют, единственным существующим обоснованием широкого фенотипического разнообразия является наличие более 100 доминантных миссенс-мутаций гена MFN2 [7].
В современной медицинской литературе описаны следующие дополнительные симптомы болезни ШМТ2А: оптическая нейропатия, нарушение слуха, паралич голосовых связок, поражение верхних мотонейронов и другие изменения подкорковых и корковых структур [8, 9].
О повреждении зрительного нерва при болезни ШМТ впервые сообщил американский нейроофтальмолог W. Hoyt в 1960 году [10]. На сегодняшний день оптическая нейропатия встречается в 38% случаев ШМТ (по данным исследования Abati E. и соавт.) [9]. К наиболее типичным проявлениям оптической нейропатии у пациентов с ШМТ2А относятся снижение остроты зрения или атрофия зрительного нерва [9, 11]. Оптическая нейропатия ассоциирована с конкретными точковыми мутациями гена MFN2. Повреждение зрительного нерва при тяжелых формах ШМТ2A с ранним началом возникает при точковых мутациях p.Met21Val, p.Arg94Trp, p.Arg94Gln, p.Arg104Trp, p.His361Tyr, p.His361Tyr, p. Arg364Trp, p.Arg364Pro и p.Glu418ter. Для клинически менее тяжелых форм ШМТ2А с более поздним началом заболевания характерны мутации p.Thr206Ile, p.Asp210Val, p.Arg250Cys, p.Asn276Arg и p.Thr206Ile [11].
Нарушение слуховой функции у пациентов с болезнью ШМТ впервые было замечено в 70-х годах XX столетия [12]. Частота встречаемости потери слуха у пациентов с ШМТ2А составляет 7% [13]. По данным исследования Rance G. и соавт., основная проблема пациентов, имеющих повреждение кохлеарного нерва, заключается в наличии дефицита временной обработки акустического сигнала. Поэтому нарушение восприятия речи особенно выражено при предъявлении речевых сигналов на фоне шума [14]. Choi J. и соавт. смогли обосновать дефицит временной обработки звука снижением скорости срабатывания усредненной нервной реакции с течением времени [15]. Важно отметить, что нарушение слуха у пациентов с ШМТ может выявляться при отсутствии изменений на аудиограмме [14].
Паралич голосовых связок не является строго специфичным для ШМТ2А. Этот симптом чаще описывается для пациентов с GDAP1-ассоциированной ШМТ4А [16], TRPV4-ассоциированной ШМТ2С [17] и MTMR2-ассоциированной ШМТ4B1 [18]. Тем не менее в исследовании Bombelli F. и соавт., проведенном на популяции французских пациентов с ШМТ2А, частота встречаемости паралича голосовых связок достигла 15% [19].
Важным дополнительным симптомом ШМТ2А является повреждение верхнего мотонейрона. Проявления пирамидного синдрома могут быть различными и варьируют от гиперрефлексии до повышения мышечного тонуса и развития патологических стопных знаков [9, 20, 21]. По данным крупного когортного исследования, проведенного Y. Ma и соавт., пирамидная симптоматика наблюдается в 31,6% случаев ШМТ2А [20]. Признаки центрального мотонейронального поражения были зарегистрированы у пациентов, имеющих миссенс-мутации p.Arg94Trp, p.Arg259Cys, p.Pro251Ser, p.Tyr752*, p.Gln367Pro и c.475-2A>G [20].
Среди других клинических проявлений, связанных с поражением подкорковых и корковых структур головного мозга, встречаются атактическая походка, миоклонус нижних конечностей, а также умственная отсталость и задержка психомоторного развития [9].
Целью данной работы является представление фенотипических особенностей пациентки с ШМТ2А и мутацией c.1091G>C (p.Arg364Pro) в гене MFN2.
Для уточнения диагноза нами были проведены клинико-неврологическое и нейрофизиологическое обследование, молекулярно-генетический анализ. Нейрофизиологическое исследование включало стимуляционную и игольчатую электромиографию с использованием аппарата Natus Nicolet EDX. Молекулярно-генетический анализ выполнялся на приборе Illumina NextSeq с последующей верификацией результата методом секвенирования по Сэнгеру.
Клиническое наблюдение
Пациентка С., 61 год (1962 г.р.), проходила лечение на ревматологическом отделении с диагнозом «системная склеродермия, хронического, медленно прогрессирующего течения, лимитированная форма, с поражением кожи (дигитальные язвы, склеродактилия), сосудов (синдром Рейно), желудочно-кишечного тракта (гастроэзофагальная рефлюксная болезнь, эзофагит, гипотония пищевода и желудка), суставов (артралгии), умеренная активность (м. к. счет Роднана 7)». Ввиду наличия неврологической симптоматики 20 марта 2023 г. была переведена в профильное отделение для дообследования, установления диагноза и определения тактики лечения.
Пациентка предъявляла жалобы на слабость в дистальных и проксимальных отделах рук и ног, полностью ограничивающую движения в кистях и стопах, затрудняющую движения в проксимальных отделах конечностей; диффузное похудение мышц туловища и конечностей; затруднение при глотании твердой и жидкой пищи; осиплость голоса; нарушение дыхания и одышку, усиливающуюся при физической нагрузке.
Со слов пациентки, в возрасте 3 лет мама заметила у нее «неуклюжесть» при ходьбе и беге. В 5-летнем возрасте неврологом по месту жительства был выставил диагноз «миопатия неуточненного генеза». В школе пациентка отставала в физическом развитии от сверстников, не могла бегать в связи со слабостью в дистальных отделах ног, была освобождена от уроков физкультуры. В возрасте 14 лет обследована в Ленинградском педиатрическом медицинском институте, где на основании клинико-неврологического исследования и анамнестических данных был установлен диагноз: «невральная амиотрофия Шарко–Мари». Заболевание медленно прогрессировало, и в возрасте 24 лет появилась слабость в проксимальных отделах ног (стало сложно подниматься по лестнице без опоры) и дебютировала слабость в руках. Прогрессирование симптоматики способствовало обращению пациентки за помощью в 1-й МОЛГМИ им. Н.И. Пирогова, где при выполнении электромиографии были обнаружены грубая заинтересованность мотонейронов передних рогов спинного мозга; отсутствие скорости проведения импульса по n. tibialis и снижение скорости проведения импульса по n. medianus до 38 м/с при N=61 м/с. По результатам клинико-нейрофизиологического исследования был выставлен диагноз: «дистальная спинальная мышечная атрофия». Заболевание продолжало постепенно и медленно прогрессировать, слабость мышц распространялась «по восходящему типу»: после 30 лет пациентка начала периодически пользоваться тростью, заметила появление осиплости голоса; к 50 годам сформировались сколиотические изменения позвоночника; к 57 годам она полностью утратила способность ходить и стала пользоваться коляской, к 59 годам отметила нарушения дыхания, последние 1,5 года периодически возникают нарушения глотания и речи.
При неврологическом обследовании 20.03.2023 г. отмечались снижение конвергенции с двух сторон, снижение глоточного рефлекса, дисфония, дисфагия, гипотрофии и фасцикуляции языка, симптом Маринеску–Радовичи справа. Со стороны скелетной мускулатуры туловища и конечностей определялись диффузные гипотрофии (рис. 1, 2), снижение мышечного тонуса в руках и ногах, наличие вызванных фасцикуляций в мышцах плеча с двух сторон, контрактуры коленных суставов, деформации суставов стоп с двух сторон. Мышечная сила в проксимальных отделах рук была снижена до 3 баллов справа, до 4 баллов слева, в дистальных отделах обеих рук — до 1—0 баллов; в проксимальных отделах ног — до 2—3 баллов, в дистальных — 0 баллов с двух сторон. Рефлексы с двуглавой, трехглавой мышц, карпо-радиальные, коленные и ахилловы отсутствовали. Вибрационная чувствительность отсутствовала на ногах до уровня Th12. Также при осмотре обращали внимание скелетные деформации в виде грубого сколиоза грудного и пояснично-крестцового отделов позвоночника, выраженного гиперлордоза (рис. 3).
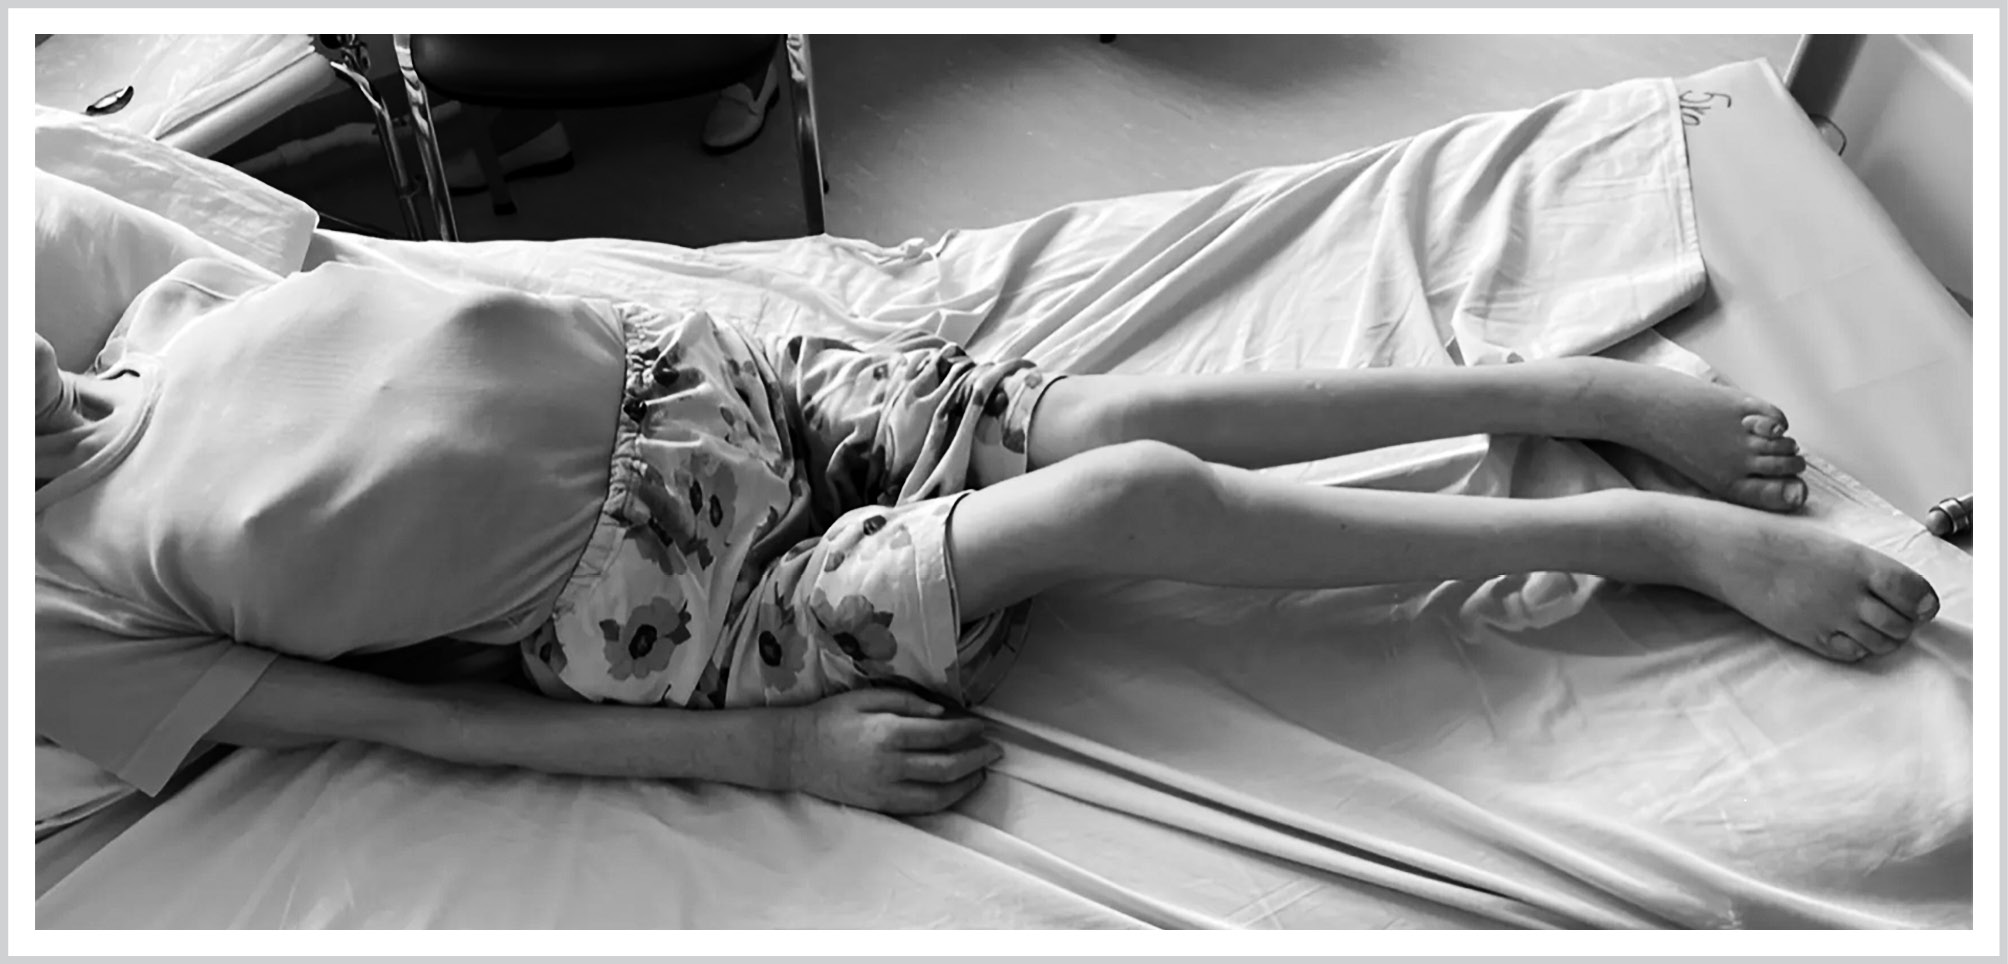
Рис. 1. Формирование грубого периферического тетрапареза в ногах и руках, преимущественно дистально.
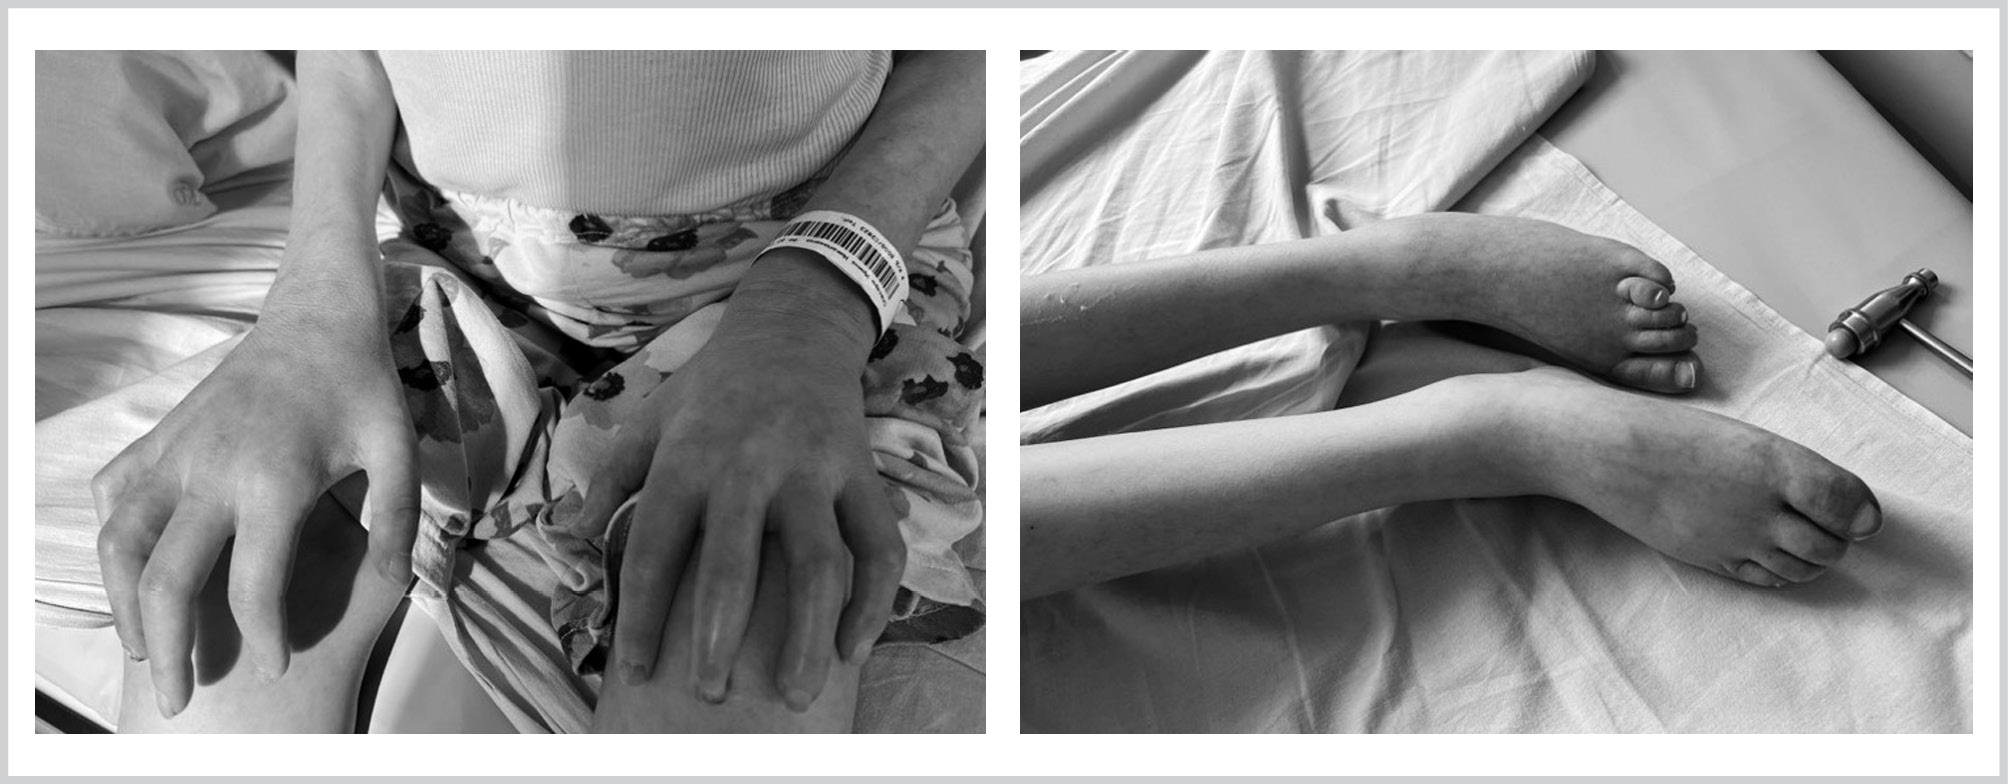
Рис. 2. Особенности опорно-двигательного аппарата в дистальных отделах конечностей.
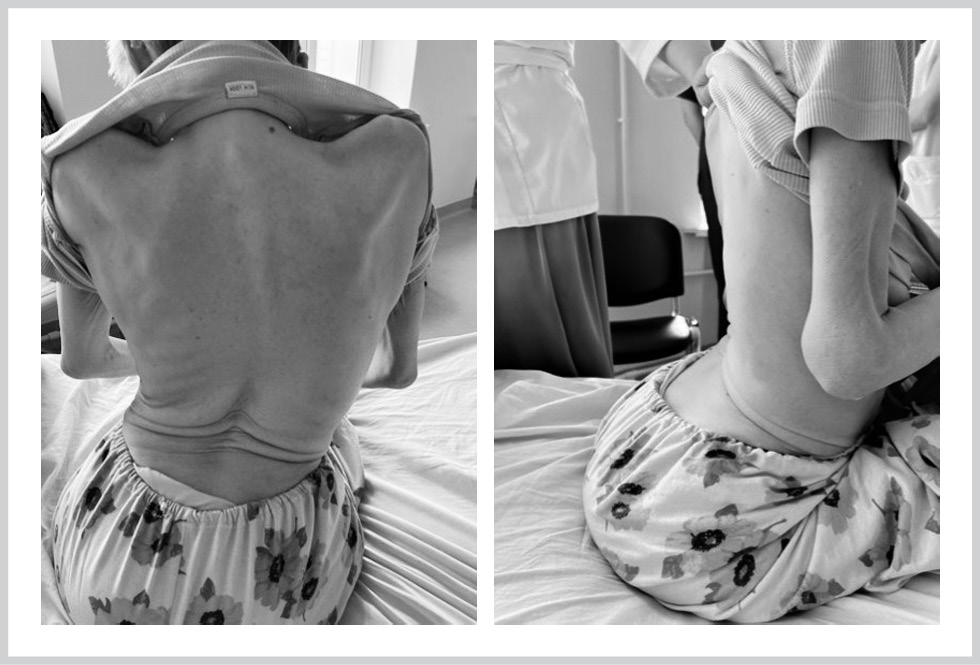
Рис. 3. Нарушение статики позвоночника. Грубый сколиоз грудного и пояснично-крестцового отделов позвоночника, выраженный гиперлордоз.
Пациентке были выполнены стимуляционная электронейромиография (потенциал действия сенсорного нерва (ПДСН) на ногах зарегистрировать не удалось; на руках при стимуляции n.radialis регистрируется ПДСН сниженной амплитуды, скорость проведения в пределах нижней границы референсных значений; при стимуляции двигательных нервов на ногах и руках М-волны не регистрируются) и игольчатая электронейромиография (выявлен хронический текущий диффузный денервационный процесс в мышцах верхних и нижних конечностей с вовлечением бульбарной и аксиальной мускулатуры).
Дополнительно проводились спирометрия (жизненная емкость легких 1,96 л (79,66%); ОФВ1=1,79 л (90,4%); Индекс Тиффно=91,33%; без достоверных признаков нарушений проходимости дыхательных путей) и бодиплатизмография (нормальный вариант механики дыхания без изменения структуры общей емкости легких; умеренное увеличение бронхиального сопротивления на вдохе и выдохе; легкое снижение диффузионной способности легких в покое, в том числе после коррекции по гемоглобину, и нормальный альвеолярный объем). Также пациентка была консультирована ЛОР-специалистом и логопедом, диагностированы парез голосовых связок, дизартрия легкой степени в сочетании с умеренной дисфонией, легкой дисфагией.
Дебют заболевания в раннем детском возрасте с развития слабости в ногах, постепенное и медленное прогрессирование симптоматики и мышечной слабости сначала в дистальных, затем проксимальных отделах ног, далее с вовлечением дистальных и проксимальных отделов рук с развитием мышечных атрофий, диффузной мышечной гипотонии и утратой сухожильных рефлексов, последующее вовлечение бульбарной и аксиальной мускулатуры, развитие бульбарного синдрома и дыхательных нарушений, формирование кифосколиоза и контрактур суставов, наличие признаков хронического поражения мотонейронов передних рогов спинного мозга плечевого и поясничного утолщений потребовали проведения дифференциальной диагностики между дистальной спинальной мышечной атрофией и наследственной моторно-сенсорной полинейропатией.
Для уточнения характера и генетической природы заболевания пациентке было проведено полноэкзомное секвенирование ДНК. По данным генетического анализа был идентифицирован вариант нуклеотидной последовательности в гене MFN2 (Chr1:12062091, rs879254011, NM_014874.4:c.1091G>C:p.Arg364Pro) в гетерозиготном состоянии, что позволило окончательно подтвердить диагноз — ШМТ2А.
Обсуждение
Миссенс-мутация c.1091G>C (p.Arg364Pro) в гене MFN2, заменяющая аргинин остатком пролина, впервые была зарегистрирована Calvo J. и соавт. в 2009 г. как причина тяжелой нейропатии с дебютом в возрасте моложе 5 лет [22]. Однако детальное описание фенотипа в литературе не встречается.
Мы выявили особенности клинической картины болезни ШМТ2А, ассоциированной с точковой мутацией p.Arg364Pro:
— начало заболевания в раннем детском возрасте (3 года);
— медленное прогрессирование симптоматики;
— наличие сенсорно-моторной полинейропатии с преимущественным поражением глубокой чувствительности;
— формирование грубого периферического тетрапареза, с преимущественным вовлечением дистальных отделов ног и рук, бульбарного синдрома, развитием множественных контрактур суставов конечностей и кифосколиоза позвоночника.
Начало заболевания в раннем детском возрасте, формирование тяжелого фенотипа с наличием грубого периферического тетрапареза, дистальной сенсорно-моторной полинейропатии, бульбарного синдрома, выраженных мышечных атрофий, контрактур и деформаций суставов конечностей и позвоночника согласуются с уже известными характеристиками ШМТ2А.
Особенностью клинического случая является наличие клинических и нейрофизиологических признаков поражения периферического мотонейрона, ранее не описанных для это формы заболевания: фасцикуляций мышц плечевого пояса, развитие бульбарного синдрома в виде фасцикуляций языка, дисфагии и снижения глоточного рефлекса. Перечисленные симптомы важны для проведения дифференциальной диагностики и требуют исключения болезни двигательного мотонейрона (дистальной спинальной мышечной атрофии).
Вызывает интерес сочетание у пациентки двух разных нозологических форм: наследственной болезни — невральной амиотрофии ШМТ и аутоиммунного заболевания — системной склеродермии. Несомненно, оба заболевания оказывают негативное влияние на функциональный статус пациентки и, вероятно, отягощают друг друга. Возможно, в будущем удастся понять, существуют ли общие механизмы их развития.
Заключение
Известно, что для ШМТ2А характерны проявления сенсорно-моторной полинейропатии, но выделяются и дополнительные клинические признаки заболевания: оптическая нейропатия, нарушение слуха, паралич голосовых связок, поражение верхних мотонейронов и другие синдромы, обусловленные поражением корковых и подкорковых структур головного мозга. Перечисленные клинические проявления у пациентов с ШМТ2А значительно затрудняют диагностику заболевания и требуют проведения дифференциальной диагностики с наследственной спастической параплегией, врожденными нарушениями обмена веществ и нейродегенеративными заболеваниями.
Предполагается, что набор дополнительных симптомов зависит от конкретной точковой мутации. В данном клиническом наблюдении мы смогли расширить клиническое и генетическое представление о ШМТ2А, охарактеризовав фенотипические особенности пациентки с миссенс-мутацией c.1091G>C (p.Arg364Pro) в гене MFN2. Кроме известных ранее симптомов, нами впервые были описаны признаки поражения периферического мотонейрона, что позволило включить дистальную спинальную мышечную атрофию в перечень заболеваний для дифференциальной диагностики.
Таким образом, клиническая картина при ШМТ2А весьма разнообразна и имеет широкий спектр проявлений, связанных не только с поражением периферических нервов, но и других структур нервной системы, что может приводить к ошибочной диагностике. Наиболее точным методом диагностики при подозрении на болезнь ШМТ2А является полноэкзомное секвенирование.
Авторы заявляют об отсутствии конфликта интересов.
- Morena J, Gupta A, Hoyle J. Charcot-Marie-Tooth: From Molecules to Therapy. Int J Mol Sci. 2019;20(14):3419. https://doi.org/10.3390/ijms20143419
- Timmerman V, Strickland A, Züchner S. Genetics of Charcot-Marie-Tooth (CMT) Disease within the Frame of the Human Genome Project Success. Genes (Basel). 2014;5(1):13-32. https://doi.org/10.3390/genes5010013
- Pisciotta C, Bertini A, Tramacere I, et al. Clinical spectrum and frequency of Charcot-Marie-Tooth disease in Italy: Data from the National CMT Registry. Eur J Neurol. 2023;30(8):2461-2470. https://doi.org/10.1111/ene.15860
- Fridman V, Bundy B, Reilly M, et al. CMT subtypes and disease burden in patients enrolled in the Inherited Neuropathies Consortium natural history study: a cross-sectional analysis. J Neurol Neurosurg Psychiatry. 2015;86(8):873-878. https://doi.org/10.1136/jnnp-2014-308826
- Chandhok G, Lazarou M, Neumann B. Structure, function, and regulation of mitofusin-2 in health and disease. Biol Rev Camb Philos Soc. 2018;93(2):933-949. https://doi.org/10.1111/brv.12378
- Filadi R, Pendin D, Pizzo P. Mitofusin 2: from functions to disease. Cell Death Dis. 2018;9(3):330. https://doi.org/10.1038/s41419-017-0023-6
- Beręsewicz M, Charzewski Ł, Krzyśko K, et al. Molecular modelling of mitofusin 2 for a prediction for Charcot-Marie-Tooth 2A clinical severity. Sci Rep. 2018;8(1):16900. https://doi.org/10.1038/s41598-018-35133-9
- Stuppia G, Rizzo F, Riboldi G, et al. MFN2-related neuropathies: Clinical features, molecular pathogenesis and therapeutic perspectives. J Neurol Sci. 2015;356(1-2):7-18. https://doi.org/10.1016/j.jns.2015.05.033
- Abati E, Manini A, Velardo D, et al. Clinical and genetic features of a cohort of patients with MFN2-related neuropathy. Sci Rep. 2022;12(1):6181. https://doi.org/10.1038/s41598-022-10220-0
- Hoyt W. Charcot-Marie-Tooth disease with primary optic atrophy; report of a case. Arch Ophthalmol. 1960;64:925-878. https://doi.org/10.1001/archopht.1960.01840010927014
- Hamedani A, Wilson J, Avery R, Scherer S. Optic Neuropathy in Charcot-Marie-Tooth Disease. J Neuroophthalmol. 2021;41(2):233-238. https://doi.org/10.1097/WNO.0000000000000965
- Skre H. Genetic and clinical aspects of Charcot-Marie-Tooth’s disease. Clin Genet. 1974;6(2):98-118. https://doi.org/10.1111/j.1399-0004.1974.tb00638.x
- Pipis M, Feely S, Polke J, et al. Natural history of Charcot-Marie-Tooth disease type 2A: a large international multicentre study. Brain. 2020;143(12):3589-3602. https://doi.org/10.1093/brain/awaa323
- Rance G, Ryan M, Bayliss K, et al. Auditory function in children with Charcot-Marie-Tooth disease. Brain. 2012;135(Pt 5):1412-22. https://doi.org/10.1093/brain/aws085
- Choi J, Seol H, Seok J, et al. Psychoacoustics and neurophysiological auditory processing in patients with Charcot-Marie-Tooth disease types 1A and 2A. Eur J Neurol. 2020;27(10):2079-2088. https://doi.org/10.1111/ene.14370
- Manzoor U, Ali A, Ali S, et al. Mutational screening of GDAP1 in dysphonia associated with Charcot-Marie-Tooth disease: clinical insights and phenotypic effects. J Genet Eng Biotechnol. 2023;21(1):119. https://doi.org/10.1186/s43141-023-00568-9
- Deng S, Feely S, Shi Y, et al. Incidence and Clinical Features of TRPV4-Linked Axonal Neuropathies in a USA Cohort of Charcot-Marie-Tooth Disease Type 2. Neuromolecular Med. 2020;22(1):68-72. https://doi.org/10.1007/s12017-019-08564-4
- Zambon A, Natali Sora M, Cantarella G, et al. Vocal cord paralysis in Charcot-Marie-Tooth type 4b1 disease associated with a novel mutation in the myotubularin-related protein 2 gene: A case report and review of the literature. Neuromuscul Disord. 2017;27(5):487-491. https://doi.org/10.1016/j.nmd.2017.01.006
- Bombelli F, Stojkovic T, Dubourg O, et al. Charcot-Marie-Tooth disease type 2A: from typical to rare phenotypic and genotypic features. JAMA Neurol. 2014;71(8):1036-1042. https://doi.org/10.1001/jamaneurol.2014.629
- Ma Y, Sun A, Zhang Y, et al. The Genotype and Phenotype Features in a Large Chinese MFN2 Mutation Cohort. Front Neurol. 2021;12:757518. https://doi.org/10.3389/fneur.2021.757518
- Ando M, Hashiguchi A, Okamoto Y, et al. Clinical and genetic diversities of Charcot-Marie-Tooth disease with MFN2 mutations in a large case study. J Peripher Nerv Syst. 2017;22(3):191-199. https://doi.org/10.1111/jns.12228
- Calvo J, Funalot B, Ouvrier R, et al. Genotype-phenotype correlations in Charcot-Marie-Tooth disease type 2 caused by mitofusin 2 mutations. Arch Neurol. 2009;66(12):1511-1516. https://doi.org/10.1001/archneurol.2009.284
- Принята 12.02.2025


Рекомендуем статьи по данной теме:
Острое отравление метадоном и α-пирролидиновалерофеноном тяжелой степени, осложненное остановкой кровообращения.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):110-119
Влияние социальных сетей на формирование дисморфофобий и риск развития расстройств пищевого поведения у студентов.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):104-109
Здоровые молодые взрослые с семейной отягощенностью по алкогольной зависимости: суицидальные мысли, тревога и «поиск новизны».Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):96-103
Кетогенная диета в лечении фармакорезистентной эпилепсии у детей: оценка клинической эффективности, потребления ресурсов здравоохранения и прямых медицинских затрат.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):86-95
Клинико-функциональные особенности болезни Паркинсона при хронической болезни почек.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):79-85
Факторы, ассоциированные с прогрессированием умеренных когнитивных нарушений у пациентов с фибрилляцией предсердий.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):71-78
Распространенность рассеянного склероза в Республике Дагестан.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):66-70
Современный взгляд на немедикаментозную коррекцию когнитивных нарушений.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):59-65
Двигательные дисфункции как промежуточный фенотип шизофрении: систематизированный обзор.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):51-58
Молекулярные и системные механизмы когнитивных нарушений, ассоциированных с коронавирусной инфекцией.Журнал неврологии и психиатрии им. С.С. Корсакова. 2026;126(8):40-50