Эффективность, переносимость и безопасность терапии препаратом тебериф: результаты двухлетнего клинического исследования у пациентов с ремиттирующим рассеянным склерозом, ранее не получавших ПИТРС, и при переключении с другого интерферона β-1а
Журнал: Журнал неврологии и психиатрии им. С.С. Корсакова. Спецвыпуски. 2019;119(2-2):73-85.
DOI: 10.17116/jnevro20191192273
Прочитано: 4640 раз
Резюме
Цель исследования
Изучение эффективности, переносимости и безопасности терапии интерфероном β-1а (тебериф), а также анализ переносимости и безопасности переключения с терапии референтным препаратом ребиф на биоаналог тебериф и динамики основных показателей эффективности у пациентов с ремиттирующим рассеянным склерозом (РРС).
Материал и методы
В основном периоде международного многоцентрового рандомизированного исследования по оценке эффективности и безопасности терапии РРС пациенты были рандомизированы для получения препаратов тебериф, ребиф в течение 52 нед и плацебо в течение 16 нед. После этого на протяжении дополнительных 48 нед пациенты, независимо от группы, переводились на открытый прием теберифа.
Результаты и заключение
На основании результатов анализа параметров оценки эффективности на протяжении первого (заслепленного) и второго (открытого) периода исследования был сделан вывод об эквивалентной эффективности препарата тебериф по сравнению с препаратом ребиф, а также о сохраняющейся эффективности применения биоаналога на протяжении 2 лет наблюдения. Тебериф не имел существенных отличий ни по одному из параметров переносимости и безопасности от препарата ребиф. Переключение с ребифа на тебериф не оказывало влияния на эффективность терапии. Опыт использования биоаналогичного препарата тебериф в рамках 2-летнего исследования подтвердил его хорошую переносимость и ожидаемый для других препаратов интерферона β-1а профиль безопасности в лечении пациентов с РРС.
Ключевые слова
- ремиттирующий рассеянный склероз
- интерферон β-1а
- BCD-033
- тебериф
- биоаналог
Дата поступления: 20.11.2018
Дата публикации: 01.05.2020
Рассеянный склероз (PC) — хроническое аутоиммунно-воспалительное и нейродегенеративное заболевание центральной нервной системы (ЦНС), которое при отсутствии адекватного патогенетического лечения приводит к быстрому нарастанию неврологических нарушений у пациентов молодого возраста [1, 2]. В последнем десятилетии ХХ века в мире сформировался новый подход к лечению пациентов с РС: появились иммуномодулирующие препараты, которые способны изменить течение заболевания, замедлить его прогрессирование и формирование инвалидизации. Первыми препаратами данной группы были препараты интерферона β (ИФН-β) 1а и 1b и глатирамера ацетат (ГА). Препараты рекомбинантного человеческого ИФН-β на сегодняшний день относятся к «золотому» стандарту терапии РС и применяются практически пожизненно.
Одним из наиболее изученных и эффективных препаратов, изменяющих течение РС (ПИТРС) у пациентов с ремиттирующим течением РС (РРС), является высокодозный ИФНβ-1а (применяемый подкожно). Клиническая эффективность высокодозного ИФНβ-1а в отношении уменьшения рецидивов и замедления прогрессирования заболевания доказана в крупномасштабных исследованиях [3—5]. Поскольку в РФ применение референтного препарата для лечения РС требует больших бюджетных затрат, то согласно общемировой тенденции разработки и внедрения в практику аналогов дорогостоящих биологических препаратов с целью повышения доступности терапии компанией ЗАО «БИОКАД» был разработан препарат тебериф (ИФНβ-1а), представляющий собой биоаналог препарата ребиф («Мерк Сероно С.п.А.», Италия).
Этот биоаналог прошел полный цикл доклинических испытаний, включая исследования на лабораторных животных, проведенных в полном соответствии с международными требованиями1. В рамках доклинических испытаний была установлена эквивалентность физико-химических и биологических свойств белковых молекул ИФНβ-1а препарата тебериф и референтного препарата ребиф, а также продемонстрирована идентичность специфической противовирусной активности, специфического иммунотропного действия, фармакокинетических и токсикологических свойств (острая и хроническая токсичности, местно-раздражающее и аллергизирующее действие) данных препаратов2.
Результаты доклинических испытаний позволили приступить к сравнительному изучению фармакокинетики (ФК), фармакодинамики (ФД), эффективности и безопасности этих препаратов в рамках клинических исследований (КИ) I и III фазы с участием человека. Было проведено двойное слепое рандомизированное клиническое исследование ФК, ФД и переносимости I фазы с участием 32 здоровых добровольцев. Его результаты продемонстрировали соответствие профилей ФК и ФД биоаналога тебериф и референтного препарата ребиф после их однократного введения. Оба препарата удовлетворительно переносились и характеризовались наличием типичных для группы ИФН-β нежелательных реакций, таких как гриппоподобные симптомы и местные реакции3.
Согласно рекомендациям EMA и ВОЗ по правилам разработки биоподобных лекарственных препаратов, содержащих ИФН-β1, 4, заключительным этапом клинической разработки является проведение КИ III фазы в целевой популяции пациентов с РРС. Целью К.И. III фазы было установление эквивалентности препаратов тебериф и ребиф по ключевым параметрам эффективности (клиническим и радиологическим), переносимости и безопасности. Проверка гипотезы исследования проводилась через год терапии исследуемыми препаратами. По результатам, полученным в рамках 1-го года исследования, тебериф был зарегистрирован на территории РФ (РУ ЛП-004137, 13.02.17) по показаниям: 1) лечение пациентов с первым эпизодом демиелинизации; 2) лечение пациентов с РРС с обострениями5.
В настоящей статье представлены обобщенные данные 2 лет исследования.
Цель исследования — изучение эффективности, переносимости и безопасности терапии препаратом ИФНβ-1а тебериф, а также анализ переносимости и безопасности переключения с терапии референтным препаратом ребиф на биоаналог тебериф и динамики основных показателей эффективности у пациентов с РРС.
Материал и методы
Исследование было проведено в соответствии с этическими принципами, изложенными в Хельсинкской декларации Всемирной медицинской ассоциации, требованиями Федерального законодательства (№ 61-ФЗ от 12.04.10) и правилами Национального стандарта РФ «Надлежащая клиническая практика» (ГОСТ Р 52379−2005), ICH GCP и другими нормативными требованиями6—8. Набор и лечение пациентов в рамках КИ III фазы биоаналога тебериф проводились на базе 18 исследовательских центров РФ и Украины. Все документы КИ были рассмотрены и одобрены Советом по этике и локальными этическими комитетами всех исследовательских центров.
Дизайн исследования: международное многоцентровое двойное слепое плацебо-контролируемое рандомизированное с использованием активного препарата сравнения ребиф.
Критерии включения: наличие письменного информированного согласия (ИС), возраст от 18 до 55 лет, установленный диагноз РС по критериям МакДоналда 2010 г. [6], с ремиттирующим течением, длительностью не менее 12 мес. Включались пациенты, не имеющие ранее опыта применения ПИТРС, с общим показателем по шкале EDSS от 0 до 5,5 балла и наличием как минимум одного обострения или одного накапливающего парамагнитный контраст очага на МРТ за 12 мес до включения в КИ.
Для определения размера выборки, необходимого для получения достоверных результатов сравнения препаратов тебериф и ребиф по основной конечной точке эффективности, были использованы официальные (регистрационные) данные9 о показателе CUA (англ.: combined unique active — совокупное количество новых очагов, накапливающих гадолинийсодержащее контрастное вещество в Т1-режиме, и новых или увеличившихся очагов в Т2-режиме без двойного сложения) при применении референтного препарата ребиф. Расчет популяции исследования был произведен по формуле определения размера выборки для гипотезы эквивалентности в параллельных группах при условии равной рандомизации [7]. Согласно произведенным расчетам, итоговый размер выборки составил 163 пациента с учетом вероятности досрочного выбытия больных и проведения 1 промежуточного анализа по завершении 16 нед исследования.
С целью обеспечения максимальной равноценности групп рандомизации предшествовала стратификация в соответствии с количеством обострений за предшествующий год (1 и 2 и более) и количеством очагов, накапливающих контраст в режиме Т1 (до 1 и более 1). Всего были рандомизированы 163 пациента в группы исследуемого препарата (тебериф), препарата сравнения (ребиф) или плацебо.
Исследуемая терапия
Выбранные в рамках исследования для препарата тебериф путь введения (подкожный), доза активного вещества (44 мкг ИФНβ-1а), алгоритм титрования и схема лечения (3 раза в неделю) полностью соответствовали утвержденной инструкции по медицинскому применению референтного препарата ребиф10. В случае плохой переносимости препарата во время титрования протоколом исследования допускалось продление периода титрования на 2 нед, суммарно — до 6 нед. В случае если необходимость в снижении дозы возникала на протяжении терапии в связи с развитием нежелательных явлений (НЯ), допускалось применение препарата в дозе 8 мкг не более 2 нед, в дозе 22 мкг не более 4 нед, при общей длительности периода применения в сниженной дозе не более 4 нед.
В рамках 1-го года исследования (52 нед, включая 4 нед титрования дозы препарата и 48 нед применения в полной дозировке) пациенты, рандомизированные в группу исследуемого препарата/препарата сравнения, получали тебериф/ребиф в слепом режиме. После завершения указанного периода они были переведены в открытый этап, в ходе которого пациенты обеих групп получали тебериф до 100-й недели включительно.
Пациенты группы плацебо получали подкожные инъекции в течение первых 16 нед исследования, включая первые 4 нед титрования, с целью поддержания слепого дизайна. Начиная с 17-й недели пациентов группы плацебо переводили на открытое получение препарата тебериф в течение последующих 52 нед, включая 4-недельный период титрования.
Этапы статистического анализа
На протяжении 2-летнего периода исследования статистический анализ выполнялся в несколько этапов: он включал проведение промежуточного, итогового и дополнительного анализов. В промежуточном отчете был представлен анализ данных эффективности и безопасности, полученных на протяжении 16 нед наблюдения за всеми включенными в исследование пациентами и охватывал заслепленный период применения исследуемого препарата/препарата сравнения/плацебо. Промежуточный анализ ставил своей целью показать «чувствительность» исследования, т. е. наличие превосходства применения активных препаратов ИФНβ-1а над плацебо.
По окончании первых 52 нед лечения пациентов, включенных в группы препарата тебериф и ребиф, был выполнен итоговый анализ полученных результатов по первичной конечной точке (эффективность) и вторичным конечным точкам (эффективность, безопасность и иммуногенность). Дополнительный отчет (до 104 нед исследования) содержал уточняющую информацию об эффективности и безопасности биоаналога тебериф, что обеспечивало надежную оценку этих параметров с общим периодом наблюдения 2 года. Первичной конечной точкой эффективности являлся показатель CUA после 48 нед заслепленного применения ИФНβ-1а в полной дозе.
Основными вторичными конечными точками оценки эффективности явились:
1) показатели, связанные с обострениями после 16, 52, 100 нед исследования — среднегодовая частота обострений (число подтвержденных обострений в год), доля пациентов без подтвержденных обострений, время до первого обострения и риск развития обострения;
2) динамика показателей МРТ после 16, 52, 100 нед исследования — CUA, доля пациентов без очагов, накапливающих контраст, количество новых или увеличившихся очагов в Т2-режиме, доля пациентов без новых или увеличившихся очагов в Т2-режиме, изменение объема очагов в Т2-режиме, изменение объема гипоинтенсивных очагов в Т1-режиме;
3) динамика по шкалам EDSS и MSFC после 52 и 100 нед исследования — вероятность развития стойкого прогрессирования; прогрессирование по шкале MSFC по сравнению с исходным уровнем.
Оценка безопасности осуществлялась в популяции пациентов, получивших хотя бы одно введение исследуемого препарата или препарата сравнения, mITT (англ.: modified intent-to-treat) анализ (n=162), и, согласно конечным точкам оценки безопасности, включала оценку частоты НЯ и серьезных нежелательных явлений (СНЯ), в том числе НЯ 3—4-й степени тяжести, определение частоты случаев досрочного прекращения участия в исследовании из-за развития НЯ или СНЯ. Степень тяжести НЯ и лабораторных отклонений оценивалась в соответствии с классификацией СТСАЕ v.4.03 (Common Terminology Criteria for Adverse Events)11.
Оценка иммуногенности
С учетом потенциальной иммуногенности препаратов ИФН, которая во многих случаях связана со снижением ответа на терапию, особый интерес представляло определение в крови пациентов связывающих и нейтрализующих антител (САТ и НАТ), а также концентрации белка МхА (англ.: myxovirus resistance protein 1) как наиболее чувствительного показателя, коррелирующего с образованием НАТ [8]. Забор образцов крови с целью изучения иммуногенности за 2 года исследования в группах теберифа и ребифа выполнялся 12 раз у каждого пациента. Конечные точки иммуногенности анализировались после 16, 52 и 100 нед исследования.
Определение наличия САТ против ИФНβ-1а в сыворотке крови пациентов проводилось с использованием валидированных методов твердофазного иммуноферментного анализа (ИФА) с применением пероксидазы хрена в качестве индикаторного фермента. Методики определения были разработаны, апробированы и валидированы в лаборатории ЗАО «БИОКАД» (МА-ОДКИЛС-054−0001−00, МА-ОДКИЛС-054−0002−00, ВО ОП-ОДКИЛС-29−152, ОП-ОДКИЛС-29−155). Проводился скрининговый анализ, который позволял выявить образцы сывороток пациентов, сигнал которых выше пороговой точки. Те образцы, которые были определены как положительные, анализировались повторно на этапе подтверждающего анализа. Если сигнал в пробе после инкубации с избытком препарата снижался ниже пороговой точки подтверждающего анализа, это свидетельствовало о специфичности сигнала, т. е. наличии связывающих АТ в пробе. В таком случае образец считался истинно положительным и подвергался определению наличия НАТ. Пороговую точку (СР) рассчитывали для каждого планшета по формуле:
СР=ODnc+NF,
где ODnc — оптическая плотность отрицательного контроля на каждом планшете; NF — нормализующий фактор, равный 0,0287.
Методика, позволяющая определять образцы сывороток пациентов, содержащие САТ против ИФНβ-1а и обладающие нейтрализующей активностью, с использованием клеточного метода на культуре клеток Hek-blue IFN-α/β Cells была разработана, апробирована и валидирована в лаборатории аналитических методов ЗАО «БИОКАД» (ДРЛС-НТО-29−229). Принцип метода основан на способности НАТ специфично связывать и нейтрализовать ИФНβ-1а, который в свою очередь запускает JAK-STAT-клеточный сигнальный путь у клеточной линии Hek-blue IFN-α/β Cells. Активацию детектировали благодаря экспрессии репортерного гена, кодирующего секретируемую эмбриональную щелочную фосфатазу (SEAP), в ответ на взаимодействие IFNAR рецептора с ИФН 1-го типа. SEAP накапливался в культуральной среде и детектировался при помощи реагента QUANTI-Blue при 640 нм. Образцы, сигнал которых был ниже пороговой точки (СР), считались положительными, т. е. содержащими нейтрализующие антитела против ИФНβ-1а. Значение С.Р. рассчитывали для каждого планшета с исследуемыми сыворотками по формуле:
СР=ODnc+NF,
где ODnc — среднее значение оптической плотности отрицательного контроля, рассчитанное по трем повторам. NF был получен на предвалидационном этапе в результате анализа сывороток, взятых на «нулевой» точке, т. е. до введения препарата. В группе теберифа NF составил 0,888, в группе ребифа — 0,776.
Забор образцов крови проводился на скрининге и далее каждые 4 нед (в течение первых 16 нед): на 4, 8, 12, 16-й неделях после первого введения препаратов ИФНβ-1а/плацебо. Далее забор образцов крови осуществлялся каждые 12 нед (примерно каждые 3 мес): в группах теберифа и ребифа — на 28, 40, 52-й неделях; в группе плацебо/теберифа — на 20, 32, 44, 56 и 68-й неделях; в рамках открытого периода применения препарата тебериф — на 64, 76, 88, 100-й неделях.
Дополнительно в эти же временные точки выполнялся забор крови для оценки концентрации МхА-белка. Концентрация МхА-белка в сыворотке крови определялась с использованием валидированного метода ИФА анализа, разработанного в лаборатории ЗАО «БИОКАД» (МА-ОДКИЛС-000−0002−00, ОП-ОДКИЛС-29−127). Методика ИФА позволяет определять концентрацию МхА-белка в сыворотке крови человека в диапазоне от 0,781 до 50,0 нг/мл. Анализ полученных образцов проводили на микропланшетном спектрофотометре Sunrise («Tecan», Австрия).
Статистический анализ производился с применением языка программирования для статистической обработки данных R, пакета статистических программ Statistica 10.0 («StatSoft», США). При статистическом анализе для сравнения данных, распределенных по нормальному закону распределения, использовались параметрические статистические критерии (двухвыборочный критерий Стьюдента, дисперсионный анализ), для сравнения данных, распределенных по закону, отличному от нормального, — непараметрические (критерии Манна—Уитни, Вилкоксона, Краскела—Уоллиса, Фридмана). Для описания категориальных данных использовались проценты или доли. Статистическое сравнение категориальных данных проводилось с использованием точного теста Фишера или критерия χ2 Пирсона с поправкой Йейтса. Статистическая значимость различий определялась при уровне менее 0,05.
Проверка статистической гипотезы эквивалентности проводилась путем сравнения 95% классического доверительного интервала (ДИ) для разности средних арифметических значений первичного критерия эффективности (CUA через 48 нед) между опытной и контрольной группами и интервала (–0,52; 0,52), где 0,52 — граница эквивалентности, построенная согласно руководству ICH E10 на данных по различию средних арифметических и стандартному отклонению из предыдущих исследований. Попадание Д.И. внутрь предустановленных границ интервала эквивалентности свидетельствует об эквивалентной эффективности опытного препарата тебериф и препарата ребиф.
Результаты
КИ III фазы продолжалось с 30.01.15 (дата первого стартового визита) по 11.08.17 (дата завершения 104-й недели исследования последним участником). В группе препарата сравнения (ребиф) 1 пациент выбыл до введения препарата по причине отзыва ИС. В общей сложности в исследование были включены 163 пациента с РРС (в соответствии с критериями МакДональда 2010 г.). Получили хотя бы по одному введению исследуемого препарата/препарата сравнения или плацебо 162 пациента: 53 — в группе теберифа, 55 — в группе ребифа, 54 — в группе плацебо.
В течение 1-го года из исследования выбыли 25 пациентов. Из группы теберифа — 7 пациентов: 1 — по причине НЯ (органическое эмоционально-лабильное (астеническое) расстройство 2-й степени тяжести, не связанное с терапией, по мнению исследователей), 1 — в связи с нарушением процедур протокола, 5 добровольно отозвали И.С. Из группы ребифа в указанный период выбыли 8 пациентов: 1 — по причине НЯ (гипертиреоз 2-й степени тяжести, связанный с терапией, по мнению исследователей), 1 — в связи с нарушением процедур протокола, 1 — в связи с нарушением комплаентности, 5 отозвали ИС, включая выбывшего до 1-го введения препарата. В группе пациентов, получавших первые 16 нед плацебо и переведенных на терапию препаратом тебериф, в течение первых 52 нед досрочно завершили свое участие 10 пациентов: 2 — по причине СНЯ (хронический гепатит В с дельта агентом 3-й степени, не связанный с терапией, по мнению исследователей, и нефротический синдром 3-й степени, связанный с терапией, по мнению исследователей), 1 — в связи с нарушением протокола, 7 отозвали И.С. Таким образом, 1-й год терапии завершили 138 пациентов (46 в группе теберифа, 48 в группе ребифа, 44 в группе плацебо/теберифа)
На протяжении последующих 52—104 нед исследования 6 пациентов в группе теберифа досрочно прекратили свое участие в исследовании: 5 — в связи с отзывом ИС, 1 — в связи с неэффективностью терапии (смена типа течения РС на вторично-прогрессирующий). В группе ребифа/теберифа 5 пациентов досрочно отозвали И.С. Завершили 2-й год терапии по протоколу 40 пациентов в группе теберифа и 43 пациента в группе ребифа/теберифа. В группе плацебо/теберифа ранее завершили исследование (68 нед терапии) 43 пациента. Один пациент отозвал ИС между 52 и 68 нед. Распределение пациентов по группам исследования представлено на рисунке.
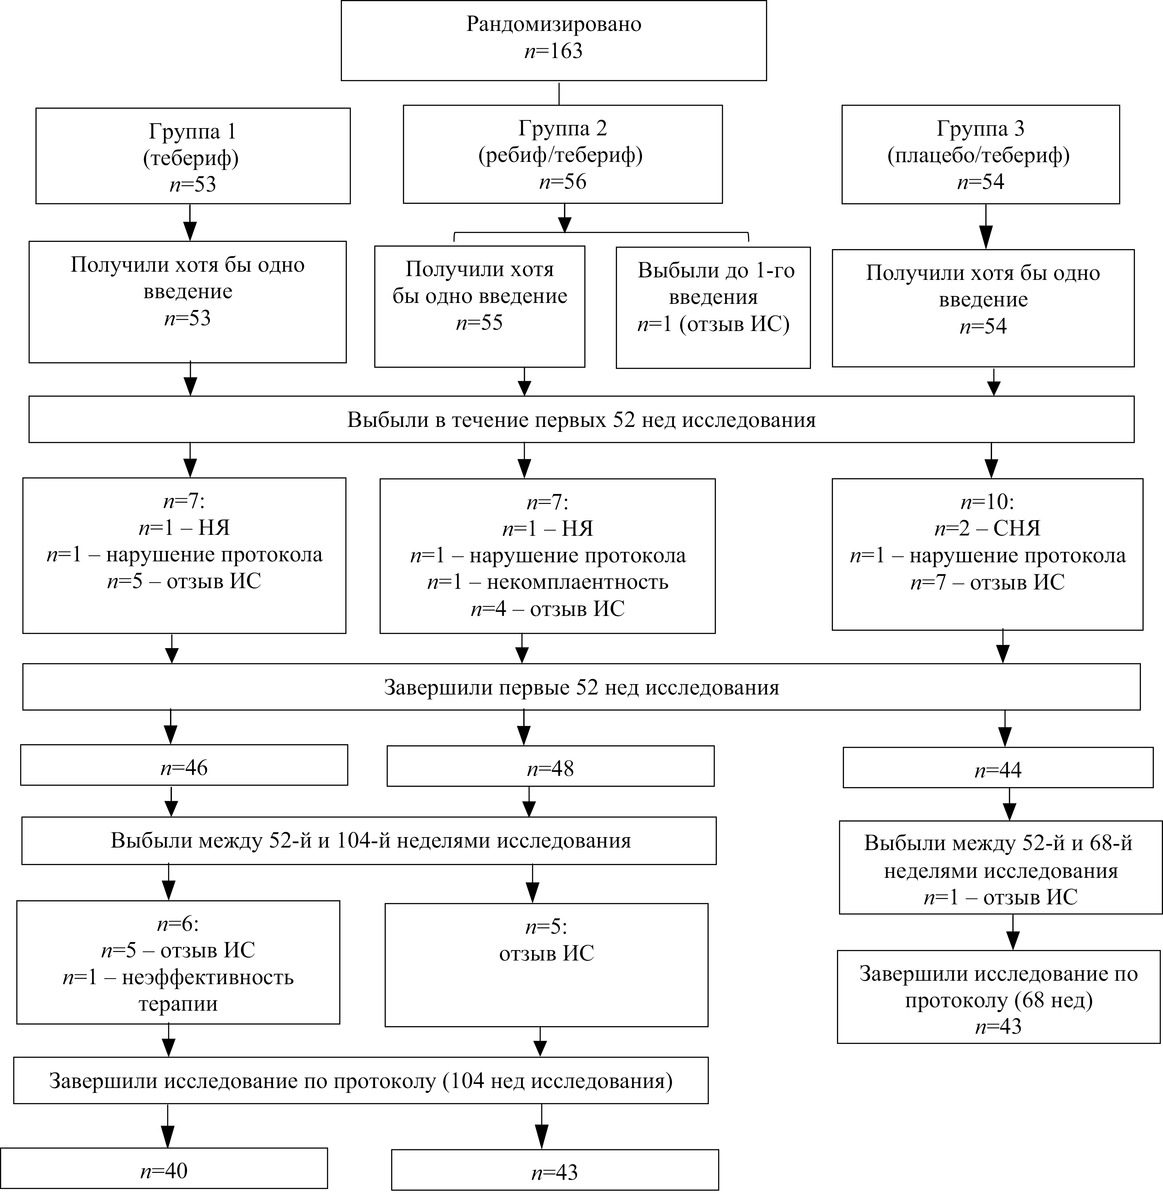
Рисунок 1. Распределение пациентов по группам исследования.
Согласно протоколу клинического исследования в рамках итогового и дополнительного отчетов (52 и 104 нед) анализ показателей эффективности, переносимости и безопасности проводился между группами исследуемого препарата и препарата сравнения. Так, в анализ эффективности по первичной и вторичным конечным точкам, представленным динамикой МРТ-показателей, в рамках данных отчетов включены данные 44 пациентов в группе теберифа и 46 — в группе ребифа/теберифа. Из завершивших 52 нед исследования по протоколу этого вида анализа были исключены 4 пациента (по 2 в каждой из групп) ввиду того, что по результатам центрального пересмотра МРТ на скрининге у них были выявлены отклонения от стандартной методики проведения МРТ, в связи с чем проведение валидной оценки снимков было затруднено. Однако данные этих пациентов вошли в анализ эффективности по показателям, связанным с обострениями после 52 нед исследования. Показатели, связанные с обострениями в рамках дополнительного отчета, оценивались у всех участников, завершивших 2-й год исследования: в группе теберифа — 40 пациентов, в группе ребифа/теберифа — 45 (ввиду того, что 2 пациента завершили свое участие в период наблюдения, т. е. после проведения процедур по оценке эффективности их данные были также учтены). В популяцию для оценки безопасности в рамках всех проведенных анализов вошли пациенты, получившие хотя бы одно введение исследуемого препарата, препарата сравнения или плацебо, всего 162 пациента.
В настоящую публикацию включены данные по безопасности, переносимости и эффективности 2-летней терапии препаратом тебериф, а также оценка безопасности и переносимости терапии после переключения с референтного препарата ребиф на биоаналог тебериф. Результаты промежуточного и итогового анализов приведены в краткой форме. Полные данные были представлены в публикации основного периода исследования [9].
Оценка эффективности через 16 нед исследования
Средние значения CUA через 16 нед исследования составили (M±SD) 1,312±2,815 и 1,020±2,005 в группах теберифа и ребифа соответственно, 3,286±5,216 — в группе плацебо. Попарное межгрупповое сравнение показало отсутствие достоверных различий по величине CUA через 16 нед между группами ИФНβ-1а (p=0,898, критерий Манна—Уитни) и достоверные различия в значениях CUA как между группами теберифа и плацебо, так и между группами ребифа и плацебо (р<0,05). Таким образом, полученные данные свидетельствуют о нарастании МРТ-симптоматики в группе плацебо и отсутствии такой тенденции в группах активных препаратов, а также о сопоставимой эффективности препаратов тебериф и ребиф, превосходящей эффективность плацебо.
Оценка эффективности через 52 нед исследования
Средние значения CUA через 52 нед исследования составили 0,727±1,042 и 0,652±1,059 в группах теберифа и ребифа соответственно. Сравнение величин СUA в 2 исследуемых группах ИФН-β1а не выявило статистически значимых различий как при применении параметрического критерия (p=0,7354; t-критерий Стьюдента), так и при использовании непараметрического критерия (р=0,6798; критерий Манна—Уитни). ДИ для разницы средних арифметических значений CUA между группами теберифа и ребифа составил [–0,3651; 0,5153], что не превышает предустановленной границы эквивалентности 0,52. Попадание Д.И. внутрь предустановленных границ [–0,52; 0,52] свидетельствует об эквивалентности биоаналога тебериф и референтного препарата ребиф. По показателям, связанным с обострениями, также не было выявлено достоверных различий между группами. Так, в группах теберифа и ребифа МРТ-подтвержденные обострения были выявлены у 5 и 4 пациентов соответственно (р=0,7396; двусторонний точный критерий Фишера). Средние значения показателя среднегодовой частоты обострений были сопоставимы в обеих группах: в группе теберифа — 0,130±0,400, в группе ребифа — 0,104±0,371 (р=0,6889; критерий Манна—Уитни).
Оценка эффективности
В рамках 2-го года терапии все пациенты групп исследуемого препарата и препарата сравнения были переведены на открытое применение препарата тебериф. Заключительная оценка показателей МРТ в рамках исследования проводилась на 100-й неделе исследования, т. е. через 96 нед применения ИФНβ-1а в полной дозировке. Согласно полученным результатам, не было выявлено достоверной разницы между показателями МРТ в группе пациентов, получающих терапию теберифом в течение 2 лет, и пациентами, переведенными на биоаналог после 52 нед исследования. При сравнении с помощью непараметрического критерия Манна—Уитни показателя CUA на 100-й неделе достоверных различий не было обнаружено (р=0,8612).
Объемы гипоинтенсивных очагов в Т1-режиме к 100-й неделе были сопоставимы в исследуемых группах (р=0,3716; критерий Манна—Уитни). Доля пациентов без новых очагов в режимах Т2-ВИ и Т2-FLAIR в группе теберифа составила 56,82%, в группе препарата ребифа/теберифа — 65,22% (р=0,548; критерий χ2 Пирсона с поправкой Йейтса). Сопоставимые данные с отсутствием достоверных различий были получены по доле пациентов без увеличившихся очагов в Т2-ВИ и Т2-FLAIR.
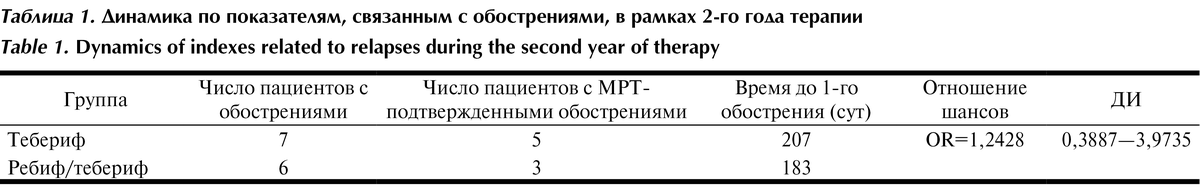
На протяжении 2-го года исследования клинические обострения наблюдались у 7 пациентов в группе теберифа и у 6 — в группе ребифа/теберифа (р=0,9432; критерий χ2 Пирсона). Согласно протоколу исследования, всем пациентам при подозрении на развитие обострения выполнялась МРТ головного мозга с контрастированием до назначения пульс-терапии глюкокортикоидами. В случае, если по результатам МРТ у пациента наблюдались очаги, накапливающие контраст в режиме Т1, это обострение считалось МРТ-подтвержденным. Так, по результатам проведения МРТ головного мозга у пациентов с подозрением на развитие обострения, активные очаги в режиме Т1 были обнаружены у 5 из 7 пациентов в группе теберифа и у 3 из 6 в группе ребифа/теберифа (р=0,4848; двусторонний точный критерий Фишера).
Медиана времени до 1-го обострения в группе теберифа составила 207 сут, в группе ребифа/теберифа — 183 сут (р=1,000; критерий Манна—Уитни). Значения Д.И., рассчитанные для отношений шансов, демонстрировали отсутствие различий в вероятности развития обострения между этими исследуемыми группами (табл. 1).
Таблица 1. Динамика по показателям, связанным с обострениями, в рамках 2-го года терапии
Медиана значений по шкале EDSS при включении пациентов в исследование составила 2,5 [2,00; 3,00] балла в группе теберифа и 2,5 [2,00; 3,50] балла в группе ребифа, что не имело статистически достоверной разницы. Через 1 год терапии препаратом тебериф или ребиф показатель снизился до 2,0 [1,50; 2,50 и 1,5; 3,00 соответственно] балла и не нарастал в течение всего последующего периода терапии вплоть до 100-й недели. Полученные данные свидетельствуют о стабильном неврологическом статусе пациентов и снижении риска нарастания инвалидизирующих осложнений.
Оценка безопасности
В рамках 1-го года исследования доля пациентов с теми или иными НЯ, связанными с проводимой терапией, была сопоставима как в группе пациентов, получавших терапию биоаналогом тебериф, так и в группе ребифа. Так, хотя бы одно НЯ, связанное с препаратом, в группе исследуемого препарата было отмечено у 33 (62,27%) пациентов из 53, в группе препарата сравнения — у 29 (52,73%) из 55 (р=0,337; двусторонний точный критерий Фишера). НЯ 3-й степени тяжести, связанные с проводимой терапией, в течение первых 52 нед исследования наблюдались у 2 пациентов в каждой из групп. В группе теберифа эти НЯ были представлены повышением активности печеночных трансаминаз, что потребовало снижения дозы препарата, после чего их уровень нормализовался, а также кратковременной тахикардией (2 сут), не потребовавшей назначения дополнительной медикаментозной терапии. В группе ребифа НЯ 3-й степени также характеризовались повышением активности печеночных трансаминаз, потребовавших проведения аналогичных мер, и гриппоподобным синдромом, для купирования которого пациенту были назначены нестероидные противовоспалительные средства (НПВС).
На протяжении 1-го года исследования, как и ожидалось для терапии препаратами ИФНβ-1а, наиболее часто регистрировались гриппоподобный синдром, изолированное повышение температуры тела и местные реакции. Гриппоподобные симптомы с головной болью, лихорадкой, ознобом, мышечными и суставными болями, тошнотой отмечались наиболее часто (более 90% случаев) в течение первых 3 мес терапии в обеих группах. Прием НПВС способствовал уменьшению или регрессу побочных явлений, применение НПВС препаратов потребовалось примерно в 50% случаев. Только у 1 пациента в группе ребифа клинические проявления гриппоподобного синдрома соответствовали 3-й степени тяжести, все остальные случаи были 1—2-й степени. Кроме того, наблюдалось изолированное повышение температуры тела у 7 (13,21%) пациентов группы теберифа и у 6 (10,91%) — группы ребифа (р=0,943), однако, по мнению исследователей, связь с применяемой терапией отсутствовала. Реакции в месте инъекций были предоставлены болью, зудом, отеком, жжением (или различным сочетанием данных симптомов). Все случаи местных реакций были 1—2-й степени тяжести. Менее чем в 10% случаев потребовалось назначение медикаментозной терапии.
Также был зафиксирован ряд лабораторных отклонений в виде нейтропении, лимфопении, тромбоцитопении, повышения уровня АЛТ и АСТ. Как говорилось ранее, 2 случая повышения печеночных трансаминаз (по 1 в каждой группе) были 3-й степени тяжести и потребовали снижения доз препаратов, также был зафиксирован 1 случай нейтропении 3-й степени в группе теберифа, который носил транзиторный характер и не потребовал дополнительной терапии.
Как известно, ИФН могут оказывать разноправленное влияние на функцию щитовидной железы. В рамках 1-го года терапии всего у 2 пациентов (по 1 в каждой из групп) были отмечены проявления гипертиреоза. В группе теберифа гипертиреоз носил субклинический характер, был 1-й степени тяжести и разрешился самостоятельно. В группе ребифа гипертиреоз 2-й степени тяжести стал причиной отмены терапии в рамках исследования.
При анализе показателей в рамках 2-го года терапии биоаналогом тебериф было отмечено, что частота встречаемости тех или иных НЯ, связанных с проводимой терапией, на протяжении 52—104 нед, как и ожидалось для терапии препаратами ИФН, статистически значимо снизилась. Так, в группе пациентов, получавших терапию препаратом тебериф в течение всего исследования, доля пациентов с НЯ, связанными с проводимой терапией, на протяжении 2-го года составила 26,41% (14 пациентов) против 62,27% (33) на 1-м году терапии (р=0,0003; двусторонний точный критерий Фишера). В группе пациентов, переключенных на терапию биоаналогом на 2-м году исследования, — 25,46% (14 пациентов) против 52,73% (29) (р=0,005; двусторонний точный критерий Фишера). НЯ 3-й степени тяжести на протяжении 2-го года были зафиксированы у 1 пациента в каждой из групп и были представлены лабораторными отклонениями в виде нейтропении и лимфопении. Оба отклонения носили транзиторный характер и разрешились самостоятельно.
Важно подчеркнуть, что частота встречаемости таких НЯ, как гриппоподобный синдром и реакция в месте инъекции, свидетельствующих о переносимости терапии препаратами ИФН, в течение 2-го года исследования статистически достоверно снижалась. Эти Н.Я. наблюдались у единичных пациентов, что также свидетельствует в пользу удовлетворительной переносимости терапии и безопасности перевода с референтного препарата на биоаналог.
В табл. 2 представлены данные о наиболее часто встречающихся НЯ на 1-м и 2-м году терапии, связанных, по мнению исследователей, с используемой терапией.
Таблица 2. Наиболее часто встречающиеся в течение исследования НЯ, связанные с проводимой терапией
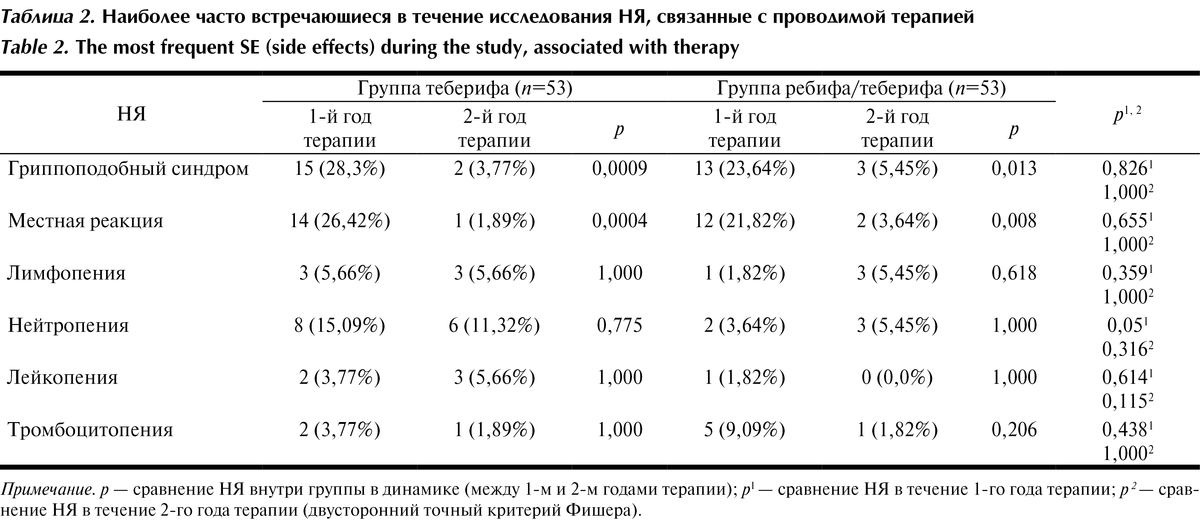
Примечание. р — сравнение НЯ внутри группы в динамике (между 1-м и 2-м годами терапии); р1 — сравнение НЯ в течение 1-го года терапии; р2 — сравнение НЯ в течение 2-го года терапии (двусторонний точный критерий Фишера).
На протяжении всех 2 лет исследования ни у одного пациента в группах препаратов тебериф и ребиф/тебериф не было зарегистрировано связанных с исследуемыми препаратами СНЯ.
Также с целью мониторинга переносимости при переключении с референтного препарата на биоаналог была прицельно рассмотрена частота появления гриппоподобного синдрома и реакции в месте введения, которые развивались у участников в течение первых 3 мес после перевода с препарата ребиф на тебериф. Для доказательства приемлемой удовлетворительной переносимости эти НЯ при переводе сравнивались с НЯ, зарегистрированными в течение первых 3 мес 1-го года терапии препаратом тебериф. Так, в течение первых 3 мес терапии препаратом тебериф гриппоподобный синдром наблюдался у 15 (28,3%) пациентов из 53, при этом 14 (26,42%) случаев были 1-й степени тяжести и 1 (1,89%) — 2-й степени. В течение 2-го года исследования ни у одного пациента в течение первых 3 мес после перевода с терапии референтным препаратом на биоаналог не было отмечено развития гриппоподобного синдрома.
Местные реакции в течение первых 3 мес терапии препаратом тебериф возникли у 14 (26,42%) пациентов из 53, все случаи были 1-й степени тяжести. Лишь у 1 пациента в начале терапии биоаналогом в рамках 2-го года исследования наблюдалась местная реакция 2-й степени тяжести, потребовавшая назначения медикаментозной терапии. Необходимо отметить, что у данного пациента и при терапии препаратом ребиф наблюдалась аналогичная реакция в течение первых месяцев лечения. Частота наблюдаемых местных реакций и гриппоподобного синдрома в рамках исследования, в том числе в течение первых 3 мес терапии препаратом тебириф, не превышала таковую в клиническом исследовании референтного препарата ребиф — PRISMS. По данным литературы [10], местная реакция в течение первых 2 лет исследования наблюдалась у 66% пациентов, принимавших ребиф в дозе 44 мкг, гриппоподобный синдром — у 59%. По результатам другого исследования [11], в течение первых 3 мес терапии препаратом ребиф 44 мкг реакция в месте инъекции составила 61,9%, гриппоподобного синдрома — 27,2%.
Оценка иммуногенности
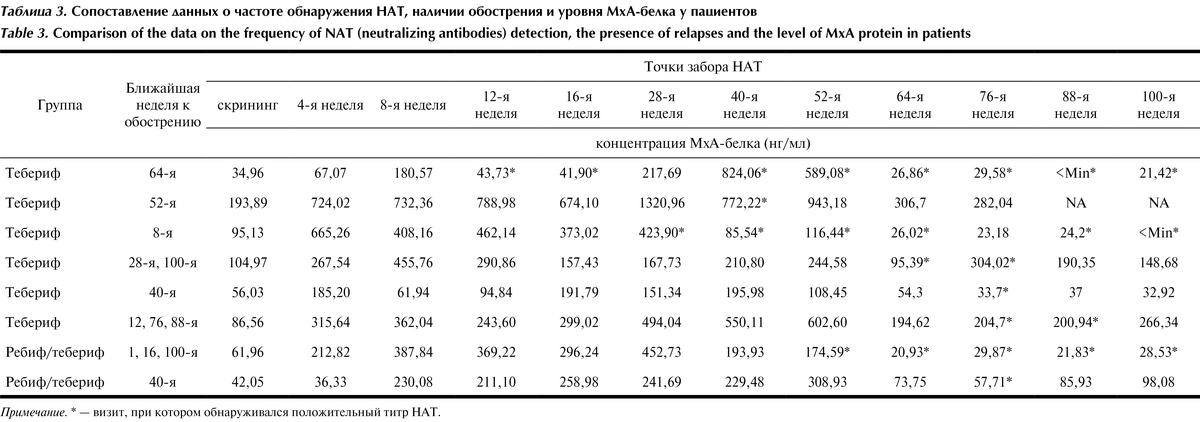
На протяжении 1-го года исследования препараты тебериф и ребиф с одинаковой частотой индуцировали выработку НАТ у пациентов. НАТ были выявлены у 9 (17,65%) пациентов в группе теберифа и у 8 (16,33%) в группе ребифа (p=0,928; критерий χ2 Пирсона с поправкой Йейтса). Для оценки влияния НАТ на эффективность терапии забор образцов крови для определения САТ/НАТ в течение 2-го года исследования был продолжен (табл. 3). НАТ к ИФНβ-1а за весь 2-летний период исследования были определены у 16 (31,37%) пациентов в группе теберифа и у 13 (26,53%) в группе ребифа/теберифа (р=0,7543; критерий χ2 Пирсона с поправкой Йейтса). Стоит отметить, что в группе пациентов, переключенных на терапию биоаналогом в течение 2-го года исследования, только у 5 пациентов из 13 НАТ обнаружились после перехода на терапию теберифом, у 8 участников НАТ определялись и при терапии референтным препаратом.
Таблица 3. Сопоставление данных о частоте обнаружения НАТ, наличии обострения и уровня МхА-белка у пациентов
Примечание. * — визит, при котором обнаруживался положительный титр НАТ.
Частота выработки НАТ у пациентов носила разнонаправленный характер. У 8 (50,0%) из 16 пациентов в группе теберифа было установлено транзиторное повышение НАТ: у 6 — однократное выявление НАТ, у 2 — двукратное. В группе ребифа у 4 (30,77%) пациентов из 13 НАТ были выявлены однократно. У других пациентов положительный титр НАТ выявлялся в 3 и более образцах крови.
Наибольший интерес вызывает сопоставление факта обнаружения НАТ с зафиксированными обострениями у пациентов, а также наличие связи между этими событиями и содержанием МхА-белка. В группе теберифа у 6 пациентов из 16 с выявленными положительными НАТ было отмечено развитие клинического обострения, в группе ребифа — у 2 из 13 (р=0,238; двусторонний точный критерий Фишера). В табл. 3 приведены все пациенты с зафиксированными обострениями в течение 2 лет исследования, точки обнаружения положительных титров НАТ, а также уровень МхА-белка, определяющийся на протяжении исследования.
Как видно из табл. 3, только у 3 пациентов (у 2 в группе теберифа и у 1 в группе ребифа) были отмечены положительные титры НАТ при ближайших к развитию обострения визитах. Следует отметить, что у 2 пациентов (по 1 в каждой из групп) были выявлены НАТ, снижение уровня MxA-белка и фиксировалось обострение, при этом показатели укладывались в схожие временные рамки, что не позволяет исключить возможного влияния иммуногенности на эффективность терапии у этих пациентов.
Для оценки влияния НАТ и группы терапии на уровень MxA-белка был выполнен дисперсионный анализ для повторных наблюдений. В ходе анализа было обнаружено статистически значимое влияние НАТ на значение MxA-белка внутри каждой из групп терапии (p<0,0001). У пациентов с положительными титрами НАТ уровни MxA-белка были ниже по сравнению с пациентами с отрицательными титрами НАТ. При этом характер терапии не оказывал значимого влияния на уровень этого маркера (р=0,922).
Также было изучено влияние НАТ и группы терапии на количество обострений у пациентов в течение 2 лет исследования с помощью дисперсионного анализа. По результатам анализа не было выявлено статистически значимого влияния наличия НАТ на количество обострений внутри каждой из групп терапии (р=0,894). Кроме того, на количество обострений не оказывали влияние группа терапии (р=0,432) и наличие НАТ (р=0,794).
Обсуждение
Биоаналоговый лекарственный препарат является биологическим препаратом, схожим по параметрам безопасности, качества и эффективности с референтным биологическим лекарственным средством в эквивалентной лекарственной форме. В настоящее время в связи с растущим интересом к применению биоаналогов объем исследований, проведение которых необходимо для внедрения таких препаратов в практическую медицину, регламентируется органами здравоохранения большинства развитых и развивающихся стран. С 1 января 2016 г. в силу вступили единые требования к лекарственным препаратам, обращающимся на рынке стран Евразийского экономического союза, гармонизированные с руководствами ВОЗ, ЕМА и FDA. Таким образом, в настоящее время требования к биоаналогам, регистрируемым в РФ, полностью соответствуют международным.
Подходы к исследованию биоаналогов, описанные в рекомендациях EMA и ВОЗ, включают детальное сравнительное исследование физико-химических и биологических свойств, сравнительные доклинические исследования на релевантных видах животных, сравнительные исследования фармакокинетики и фармакодинамики, сравнительное исследование эффективности и безопасности1, 4. Главное отличие сравнительного исследования эффективности биоаналога и референтного препарата от клинического исследования III фазы для оригинального лекарственного средства состоит в том, что его целью является не доказательство эффективности или каких-либо иных преимуществ биоподобного препарата по отношению к плацебо или стандартной терапии, а доказательство отсутствия различий в эффективности при сравнении с референтным препаратом, поскольку ранее превосходство оригинального лекарственного средства над стандартной терапией уже было доказано.
Для проведения настоящего клинического исследования был выбран дизайн двойного слепого рандомизированного плацебо-контролируемого исследования эффективности и безопасности в 3 параллельных группах с применением активного препарата сравнения и общей продолжительностью терапии порядка 2 лет. Дизайн и общая продолжительность периода применения препаратов были выбраны в соответствии с рекомендациями EMA «Руководство по исследованию воспроизведенных биологических лекарственных препаратов, содержащих ИФН-β»1. Согласно данному руководству, клинические исследования биоаналогов, содержащих ИФН-β, следует проводить с использованием 3 групп пациентов, включая группу сравнения и группу плацебо в течение непродолжительного периода времени (16 нед в настоящем исследовании) с последующим переводом на активный препарат. Такой дизайн исследования позволяет доказать чувствительность анализа и продемонстрировать после 16 нед исследования преимущество как биоаналогичного, так и референтного препарата над плацебо, используя конечную точку, основанную на МРТ-показателях. С учетом того, что исследуемая популяция представлена пациентами с РРС, более длительный срок нахождения больных без патогенетической терапии мог явиться компрометирующим моментом, не отвечающим интересам этики.
В соответствии с проведенными расчетами объем выборки в настоящем исследовании был достаточен для получения достоверных результатов. Применявшийся в рамках исследования метод блочной рандомизации пациентов в группы и двойной слепой метод маскирования препаратов на протяжении всего периода терапии позволил избежать предвзятости и субъективной оценки результатов лечения. Кроме того, проводившаяся стратификация участников в зависимости от количества обострений за предшествующий год и количества очагов при выполнении МРТ, накапливающих контраст в режиме Т1, способствовала тому, что группы были равнозначны по числу пациентов с вышеперечисленными признаками.
Первичная конечная точка (показатель CUA, определяемый по результатам МРТ-исследования) также была выбрана на основании рекомендаций, изложенных в указанном руководстве EMA, в связи с тем, что данный показатель является наиболее чувствительным при оценке эквивалентности свойств биоаналога свойствам референтного препарата. Клинические точки для оценки эффективности, в том числе частота обострений, и прочие точки, связанные с данными МРТ, были учтены в качестве вторичных конечных точек. При этом продолжительность исследования не менее 12 мес является достаточной для того, чтобы провести адекватную сравнительную оценку эффективности по показателям МРТ и клиническим исходам, и позволяет судить об эквивалентности препаратов ИФНβ-1а тебериф и ребиф.
По результатам первых 16 нед исследования была установлена сопоставимость исследуемого препарата тебериф и референтного препарата ребиф по показателям эффективности, а также их превосходство над эффективностью плацебо при применении у пациентов с РРС. Полученные через год терапии результаты при сравнении по первичной конечной точке свидетельствуют об отсутствии статистически значимой разницы в эффективности исследуемого препарата и препарата сравнения по показателю CUA после 48 нед заслепленного применения ИФНβ-1а (тебериф и ребиф) в полной дозе препарата (44 мкг). Совокупность полученных результатов в течение 2-го года исследования продемонстрировала отсутствие различий между исследуемыми группами и при оценке других конечных точек эффективности, представленных показателями МРТ, и показателями, связанными с обострениями.
Спектр НЯ, наблюдавшихся как в течение основного периода исследования, так и в течение периода последующего лечения и наблюдения, в рамках которого все пациенты получали терапию препаратом тебериф, был сопоставим как в количественном, так и качественном соотношении. В большинстве случаев клинические и лабораторные отклонения, зафиксированные в виде НЯ как в рамках 1-го года лечения, так и 2-го, носили однотипный характер и были ожидаемыми согласно известным данным о безопасности применения препаратов ИФНβ-1а у пациентов с РС.
Наиболее часто встречающимися НЯ в настоящем исследовании были гриппоподобный синдром и реакции в месте инъекции. Более чем в 90% случаев эти НЯ наблюдались, как ожидалось, на протяжении первых 3 мес исследования. Описанная частота лабораторных отклонений, гриппоподобного синдрома и местных реакций согласуется с данными литературы [10, 11] о частоте данного спектра побочного действия при применении других препаратов ИНФβ-1а.
Важно отметить, что частота регистрации связанных с исследуемым препаратом НЯ в течение 2-го года статистически значимо снижалась по сравнению с 1-м годом терапии. Частота таких НЯ, как гриппоподобный синдром и реакции в месте инъекций, говорящих о переносимости препаратов ИНФβ-1а, также статистически достоверно снижалась после перехода пациентов в открытую фазу исследования, в том числе и после переключения с референтного препарата на биоаналог. Полученные данные свидетельствуют о том, что перевод пациентов с РРС с терапии референтным препаратом ребиф на биоаналог тебериф не сопряжен с повышенным риском развития побочных реакций и/или ухудшением переносимости.
По данным различных источников литературы [12, 13], НАТ выявляются у 2—44% пациентов, получающих ИФН-β, обычно между 6-м и 18-м месяцами терапии. В рамках настоящего исследования частота формирования НАТ/САТ не превышала таковую, описанную ранее.
Таким образом, с позиций доказательной медицины результаты данного двойного слепого рандомизированного исследования обладают степенью доказательности 1 В [14].
Препараты ИФН-β входят в 1-ю линию ПИТРС и являются «золотым» стандартом для лечения пациентов с РРС, однако их широкое применение в клинической практике в РФ ограничено высокой стоимостью оригинального препарата. ЗАО «БИОКАД» разработан препарат тебериф, являющийся биоаналогом препарата ребиф. При его разработке были учтены все требования отечественных и зарубежных регуляторов.
В рамках исследования III фазы было проведено сравнение эффективности, переносимости, безопасности и иммуногенности препаратов тебериф и ребиф. Для проверки чувствительности применяемого анализа, согласно рекомендациям EMA, также проводилось сравнение данных показателей с соответствующими параметрами у пациентов, получающих плацебо. Исследование показало, что препарат тебериф не имеет существенных отличий ни по одному из параметров эффективности, переносимости и безопасности от препарата ребиф. Переключение с препарата ребиф на препарат тебериф не оказывало влияния на эффективность терапии. Опыт использования биоаналогичного препарата тебериф в рамках 2-летнего исследования подтверждает его хорошую переносимость и ожидаемый профиль безопасности.
На основании результатов анализа многочисленных параметров оценки эффективности на протяжении первого (заслепленного) и второго (открытого) периода исследования, можно сделать вывод об эквивалентной эффективности препарата тебериф (ЗАО «БИОКАД», Россия) по сравнению с препаратом ребиф («Мерк Сероно С.п.А.», Италия), а также эффективности применения биоаналога на протяжении 2-летнего периода и при переводе пациентов с терапии референтным препаратом ИФНβ-1а на отечественный биоаналогичный препарат тебериф.
Исследование проведено при поддержке компании «БИОКАД» Россия.
Авторы заявляют об отсутствии конфликта интересов.
Сведения об авторах
Бойко А.Н. — e-mail: boykoan13@gmail.com; https://orcid.org/0000-0002-2975-4151
Босенко Л.П. — https://orcid.org/0000-0001-6759-338X
Василовский В.В. — к.м.н., заведующий отделениемнейроинфекции и рассеянного склероза
Волкова Л.И. — https://orcid.org/0000-0002-2478-727X
Захарова М.Н. — https://orcid.org/0000-0002-1072-9968
Котов С.В. — https://orcid.org/0000-0002-8706-7317
Лекомцева Е.В. — https://orcid.org/0000-0003-0961-1636
Негрич Т.И. — https://orcid.org/0000-0003-0170-511X
Паршина Е.В. — https://orcid.org/0000-0001-7033-053X
Патрушева О.П. — https://orcid.org/0000-0002-1952-7000
Прокопенко С.В. — https://orcid.org/0000-0002-4778-2586
Сазонов Д.В. — https://orcid.org/0000-0003-4127-0704
Тимченко Л.В. — https://orcid.org/0000-0001-6341-0101
Тринитатский Ю.В. — https://orcid.org/0000-0001-9680-7308
Хабиров Ф.А. — https://orcid.org/0000-0002-2572-6970
Хавунка М.Я. — к.м.н., врач-невролог
Чичановская Л.В. — https://orcid.org/0000-0002-8924-978X
Шерман М.А. — https://orcid.org/0000-0001-5740-1022
Линькова Ю.Н. — https://orcid.org/0000-0002-5463-1022
Стукалина Е.Ю. — https://orcid.org/0000-0002-3207-427X
Зинкина-Орихан А.В. — https://orcid.org/0000-0002-8499-2232
Обухова И.Г. — https://orcid.org/0000-0001-6144-7285
*e-mail: boykoan13@gmail.comhttps://orcid.org/0000-0002-2975-4151
1Guideline on similar biological medicinal products containing interferon beta Committee for Medicinal Products for Human Use (HMP) EMA/CHMP/BMWP/652000/2010. 21 February 2013. https://www.ema.europa.eu/documents/scientific-guideline/guideline-similar-biological-medicinal-products-containing-interferon-beta_en.pdf
2Отчет «Об экспериментальном изучении специфической активности и физико-химических свойств интерферона β-1а производства ЗАО «БИОКАД».
3Итоговый отчет о результатах клинического исследования №BCD-033−1 «Международное многоцентровое сравнительное рандомизированное двойное слепое перекрестное исследование фармакокинетики, фармакодинамики и переносимости препаратов BCD-033 (ЗАО «БИОКАД», Россия) и ребиф («Мерк Сероно С.п.А.», Италия) у здоровых добровольцев при однократном подкожном введении» от 20.02.14.
4WHO. Expert Committee on Biological Standardization, Geneva, 19 to 23 October 2009. Guidelines on Evaluation of Similar Biotherapeutic Products (SBPs) http://www.who.int/biologicals/areas/biological_therapeutics/BIOTHERAPEUTICS_FOR_WEB_22APRIL2010.pdf
5Инструкция по применению лекарственного препарата Тебериф. https://grls.rosminzdrav.ru/Grls_View_v2.aspx?routingGuid= cbcbe266-d2ed-44c3−84fb-1fc958fd38dd&t=
6Федеральный закон № 61-ФЗ от 12.04.10 «Об обращении лекарственных средств»).
7Национальный стандарт Российской Федерации ГОСТ Р 52379−2005 «Надлежащая клиническая практика» (утв. Приказом Федерального агентства по техническому регулированию и метрологии № 232-ст от 27.09.05).
8Приказ № 266 от 19.06.03. «Об утверждении правил клинической практики в Российской Федерации».
9Summary of product characteristics Rebif. https://www.ema.europa.eu/documents/product-information/rebif-epar-product-information_en.pdf
10Инструкция по применению лекарственного препарата Ребиф. https://grls.rosminzdrav.ru/Grls_View_v2.aspx?routingGuid= 455da5a0−73bf-45cc-8cc2−0f442c557345&t=
11Common Terminology Criteria for Adverse Events (CTCAE) Version 4.0 Published: May 28, 2009 (v4.03: June 14, 2010) U.S. Department of health and human services National Institutes of Health National Cancer Institute. https://www.eortc.be/services/doc/ctc/CTCAE_4.03_2010−06−14_QuickReference_5×7.pdf
- Рассеянный склероз. К клиническое руководство. Под ред. Гусева Е.И., Завалишина И.А., Бойко А.Н. М.: Реал Тайм; 2011.
- Бойко А.Н., Гусев Е.И. Современные алгоритмы диагностики и лечения рассеянного склероза, основанные на индивидуальной оценке состояния пациента. Журнал неврологии и психиатрии им. С.С. Корсакова (Спец. выпуск). 2017;117(2):92-106. https://doi.org/10.17116/jnevro20171172292-106
- PRISMS Study Group and the University of British Columbia MS/MRI Analysis Group. PRISMS-4: Long-term efficacy of interferon-beta-1a in relapsing MS. Neurology. 2001;56(12):1628-1636. https://doi.org/10.1212/WNL.56.12.1628
- Gold R, Rieckmann P, Chang P, Abdalla J. PRISMS Study Group. The long-term safety and tolerability of high-dose interferon beta-1a in relapsing-remitting multiple sclerosis: 4-year data from the PRISMS study. Eur J Neurol. 2005;12(8):649-656. https://doi.org/10.1111/j.1468-1331.2005.01083.x
- Cohen BA, Rivera VM. PRISMS: the story of a pivotal clinical trial series in multiple sclerosis. Curr Med Res Opin. 2010;26(4):827-838. https://doi.org/10.1185/03007991003604018
- Polman CH, Reingold SC, Banwell B, Clanet M, Cohen JA, Filippi M, Fujihara K, Havrdova E, Hutchinson M, Kappos L, Lublin FD, Montalban X, O’Connor P, Sandberg-Wollheim M, Thompson AJ, Waubant E, Weinshenker B, Wolinsky JS. Diagnostic criteria for multiple sclerosis: 2010 revisions to the McDonald criteria. Ann Neurol. 2011;69(2):292-302. https://doi.org/10.1002/ana.22366
- Chow S-C, Shao J, Wang H. Sample Size Calculations in Clinical Research. 2nd ed. Boca Raton (FL): Chapman & Hall/CRC; 2008. https://doi.org/10.1002/sim.3468
- Sorensen PS. Neutralizing antibodies against interferon-beta. Ther Adv Neurol Disord. 2008;1:62-78. https://doi.org/10.1177/1756285608095144
- Бойко А.Н., Босенко Л.П., Василовский В.В., Волкова Л.И., Захарова М.Н., Котов С.В., Лекомцева Е.В., Негрич Т.И., Паршина Е.В., Патрушева О.П., Прокопенко С.В., Сазонов Д.В., Тимченко П.В., Тринитатский Ю.В., Хабиров Ф.А., Хавунка М.Я., Чичановская Л.В., Шерман М.А., Линькова Ю.Н., Зинкина-Орихан А.В., Турсунова К.Б. Сравнительное плацебо-контролируемое клиническое исследование эффективности и безопасности препаратов интерферона бета-1а для подкожного введения у пациентов с ремиттирующим рассеянным склерозом: результаты первого года наблюдения. Журнал неврологии и психиатрии им. С.С. Корсакова. 2017;117(2):107-113. https://doi.org/10.17116/jnevro201711722107-113
- Gold R, Rieckmann P, Chang P, Abdalla J. PRISMS Study Group. The long-term safety and tolerability of high-dose interferon beta-1a in relapsing-remitting multiple sclerosis: 4-year data from the PRISMS study. Eur J Neurol. 2005;12(8):649-656. https://doi.org/10.1111/j.1468-1331.2005.01083.x
- Randomised double-blind placebo-controlled study of interferon beta-1a in relapsing/remitting multiple sclerosis. PRISMS (Prevention of Relapses and Disability by Interferon beta-1a Subcutaneously in Multiple Sclerosis) Study Group. Lancet. 1998;352(9139):1498-1504. https://doi.org/10.1016/S0140-6736(98)03334-0
- Creeke PI, Farrell RA. Clinical testing for neutralizing antibodies to interferon-β in multiple sclerosis. Ther Adv Neurol Disord. 2013;6(1):3-17. https://doi.org/10.1177/1756285612469264.
- Hegen H, Millonig A, Bertolotto A, Comabella M, Giovanonni G, Guger M, Hoelzl M, Khalil M, Killestein J, Lindberg R, Malucchi S, Mehling M, Montalban X, Polman CH, Rudzki D, Schautzer F, Sellebjerg F, Sørensen PS, Deisenhammer F. Early detection of neutralizing antibodies to interferon-beta in multiple sclerosis patients: binding antibodies predict neutralizing antibody development. Mult Scler. 2014;20(5):577-587. https://doi.org/10.1177/1352458513503597
- Tenny S, Gossman WG. Evidence Based Medicine (EBM) [Updated 2018 May 13]. In: StatPearls [Internet]. https://www.ncbi.nlm.nih.gov/books/NBK470182/


Рекомендуем статьи по данной теме:
Тромболитическая терапия ишемического инсульта препаратом Ревелиза: результаты двухлетнего наблюдения в рамках международного исследования ПРИМА.Журнал неврологии и психиатрии им. С.С. Корсакова. Спецвыпуски. 2025;125(12-2):43-53
Биоаналоги ранибизумаба при заболеваниях сетчатки: новые возможности в офтальмологии.Вестник офтальмологии. 2025;141(2):106-116