Линейная склеродермия по типу «удара саблей» у ребенка с вовлечением центральной нервной системы
Журнал: Журнал неврологии и психиатрии им. С.С. Корсакова. Спецвыпуски. 2025;125(10-2):120-126.
DOI: 10.17116/jnevro2025125102120
Прочитано: 1710 раз
Резюме
Ювенильная локализованная склеродермия (ЮЛС) — редкое хроническое воспалительное заболевание соединительной ткани, характеризующееся воспалением и фиброзом кожи и подлежащих тканей, в некоторых случаях с вовлечением фасций, мышц, костей и центральной нервной системы. В статье представлено описание клинического случая пациентки 5 лет с линейной склеродермией по типу «удара саблей», у которой через 3 года после дебюта кожных проявлений развился инсультоподобный синдром в виде острого левостороннего гемипареза и трех фокальных эпилептических приступов в 1-ю неделю с момента появления гемипареза. По данным магнитно-резонансной томографии были выявлены кистозные поражения и изменения белого вещества в правом полушарии головного мозга на уровне базальных ганглиев и лобной доли. Изменения в режиме диффузно-взвешенных изображений, типичные для острого нарушения мозгового кровообращения, отсутствовали. По данным электроэнцефалограммы зарегистрировано периодическое ритмичное замедление в лобно-центрально-височных отведениях правого полушария. Неврологический дефицит регрессировал в течение 3 нед. Эпилептические приступы не повторялись на фоне приема леветирацетама в дозе 20 мг/кг/сут за период катамнестического наблюдения в течение 2 лет. На сегодняшний день описаны немногочисленные наблюдения за пациентами с локализованной склеродермией лица и волосистой части головы с вовлечением нервной системы. В настоящее время не разработаны рекомендации по лечению. Необходимо дальнейшее изучение этой проблемы для улучшения диагностики и определения оптимальной тактики лечения.
Ключевые слова
- линейная склеродермия по типу «удара саблей»
- неврологические проявления
- синдром Парри—Ромберга
- судороги
- инсультоподобный синдром
Дата поступления: 24.01.2025
Дата принятия в печать: 27.03.2025
Дата публикации: 24.11.2025
Ювенильная локализованная склеродермия (ЮЛС), в отличие от системной склеродермии, встречается в 6—10 раз чаще в педиатрической популяции [1] и носит менее благоприятный характер, чем у взрослых. У детей чаще встречаются внекожные поражения и рецидивы заболевания [2]. Но, несмотря на наличие внекожных проявлений, ЮЛС никогда не переходит в системную склеродермию [3].
Линейная склеродермия в области головы/лица и шеи, согласно Падуанским критериям [4], является одной из форм ЮЛС. Характеризуется односторонним (в большинстве случаев), локализованным в лобно-теменной области атрофическим поражением кожи, которое затрагивает подлежащие мягкие ткани, кости и головной мозг. Из-за внешнего вида, который напоминает разрез от удара мечом, данная форма получила название: линейная склеродермия по типу «удара саблей». При вовлечении волосистой части головы наблюдается рубцовая необратимая алопеция [5].
Синдром Парри—Ромберга, известный как прогрессирующая лицевая гемиатрофия, является вариантом линейной склеродермии головы и лица с односторонней атрофией нижележащих мягких тканей и костей без поражения кожи [6]. Болезнь часто может сосуществовать с линейной склеродермией по типу «удара саблей». M. Tollefson и соавт. [7] предполагают, что это может быть тяжелый вариант течения одного заболевания. По этой причине многие систематические обзоры включают пациентов как с линейной склеродермией по типу «удара саблей», так и с синдромом Парри—Ромберга.
Патогенез локальной склеродермии остается неясным, но ряд авторов отмечает схожесть между патогенетическими механизмами локальных форм и системной склеродермией [8, 9]. Генетика, факторы окружающей среды (инфекция и травма кожи), аутоиммунная дисрегуляция с аномальной продукцией цитокинов и/или дисфункция сосудов могут играть роль в развитии локальной склеродермии [6, 10]. Теоретические механизмы поражения центральной нервной системы (ЦНС) основаны на немногочисленных биопсиях головного мозга [11] и включают в себя глиоз, предполагающий хронический воспалительный процесс, утолщение стенок кровеносных сосудов, а также внутрипаренхиматозную кальцификацию [12, 13]. В литературе также представлены статьи на тему патогенетической родственности линейной склеродермии по типу «удара саблей», синдрома Парри—Ромберга и энцефалита Расмуссена [14—16].
Оценку частоты встречаемости неврологических расстройств затрудняет низкая встречаемость (от 0,4 до 2,7 на 100 000 человек) линейной склеродермии в популяции в целом [6]. Данные о частоте встречаемости неврологических нарушений у таких пациентов разнятся из-за неоднородности исследований и их малого количества в педиатрической популяции. По результатам мультицентрового исследования, включавшего в себя 688 пациентов разного возраста с линейной склеродермией, неврологические нарушения были обнаружены у 26 (3,8%) пациентов [17].
Учитывая редкость заболевания, наличие единичных публикаций, описывающих неврологические проявления при ЮЛС, представляем описание собственного клинического случая.
Клиническое наблюдение
Пациентка К., 5 лет. Наследственный анамнез не отягощен. В возрасте 2 лет была диагностирована ограниченная склеродермия на лице и волосистой части головы по типу «удара саблей» справа (рис. 1, а). Ежеквартально проходила курсы местного лечения препаратами — бовгиалуронидаза азоксимер, бетаметазон, мадекассол, центеллаза.
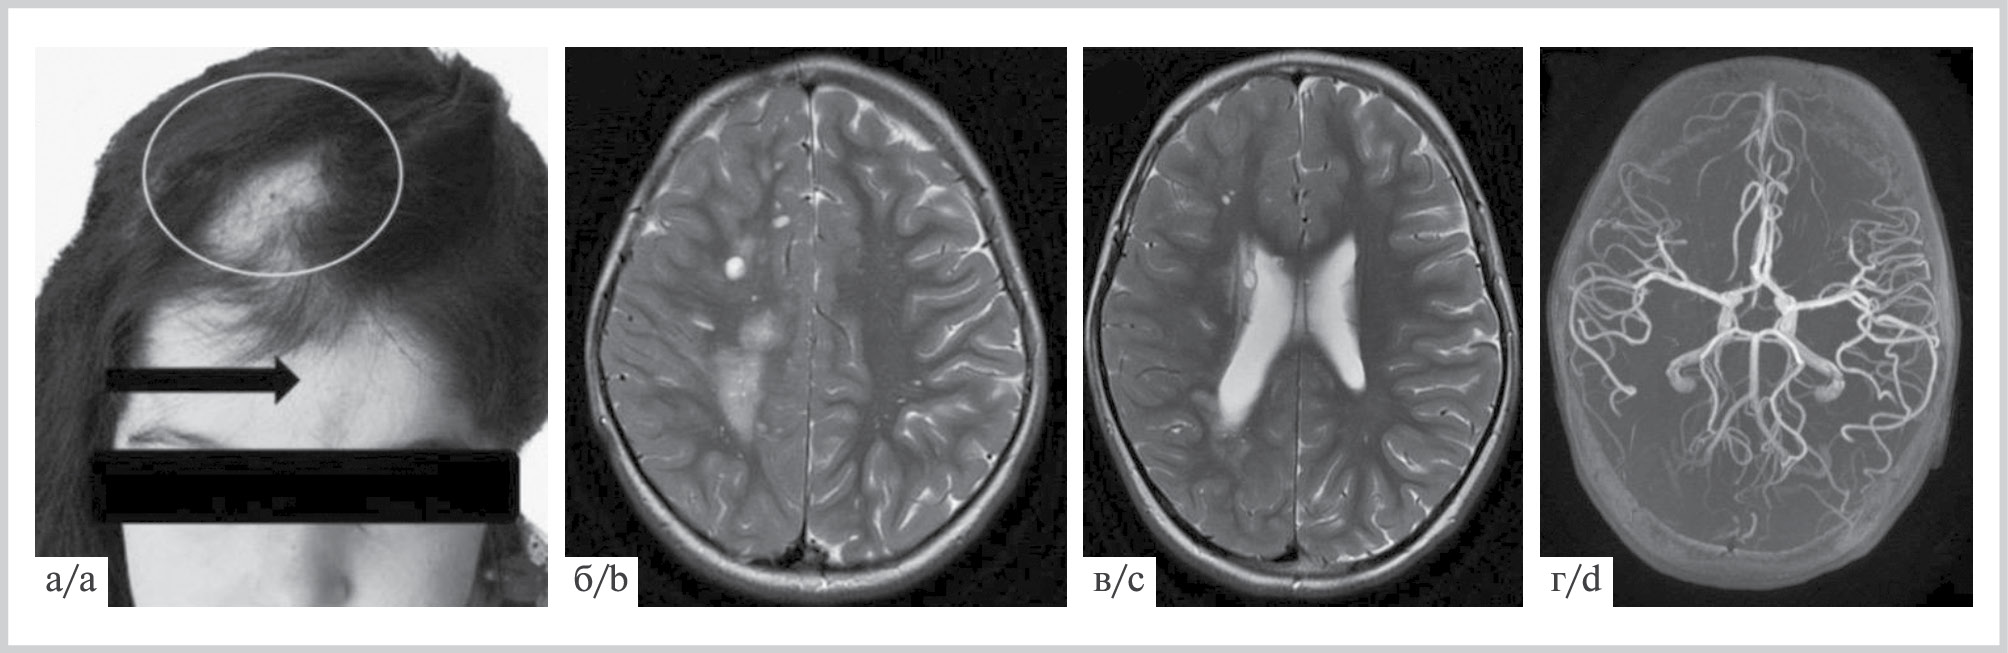
Рис. 1. Пациентка К., участок линейной склеродермии по типу «удара саблей».
а — очаговая алопеция справа; б — истончение наружного диплоэ справа, сглаженность кортикальных борозд правого полушария головного мозга; в — обширные зоны глиозных изменений и кистовидные изменения периваскулярных пространств, асимметрия желудочков; г — гипоплазия сосудов на стороне поражения.
В возрасте 5 лет утром во время курортного отдыха девочка проснулась со слабостью в левых конечностях. Отмечались трехкратная рвота, сонливость, головная боль справа. Пациентка госпитализирована в местную клинику, где было проведено комплексное обследование. По результатам осмотра невролога был выявлен умеренный левосторонний гемипарез — мышечная сила в левых конечностях снижена до 3 баллов, что было расценено как острое нарушение мозгового кровообращения.
Проведена магнитно-резонансная (МРТ) и компьютерная (КТ) томография. Несмотря на остро развившуюся симптоматику, в заключении были описаны кистозные поражения и изменения белого вещества в правом полушарии на уровне базальных ганглиев и лобной доли. Характерных для ишемического поражения изменений в режиме диффузно-взвешенной МРТ не было. В лабораторных анализах отклонения отсутствовали. Более подробное описание данных нейровизуализации и неврологического статуса в выписном эпикризе не представлено.
Со 2-го по 6-й день госпитализации наблюдалось три эпизода судорог. Описание соответствует левостороннему гемиконвульсивному, билатеральному тонико-клоническому и левостороннему версивному приступам. Были назначены мидазолам для купирования приступов, парацетамол, леветирацетам, кортизон внутривенно, затем преднизолон с 8-х суток госпитализации в дозе 40 мг/сут с последующим постепенным снижением. Выполненные амбулаторно анализы на антинуклеарные антитела класса IgG были отрицательными.
Спустя 3 мес девочка поступила в стационар по месту жительства с целью планового дообследования. На момент госпитализации в неврологическом статусе отклонений не выявлено, уровень интеллекта соответствует возрасту. Ранее описываемая неврологическая симптоматика полностью регрессировала — через 2 нед отмечалась средняя степень гемипареза, а с 3-й недели — легкая степень. Эпилептические приступы не повторялись. Локально в правой лобной области наблюдается участок очаговой алопеции.
По данным инструментальных исследований были получены следующие результаты: при ультразвуковом исследовании брахиоцефальных артерий выявлена асимметрия скоростей кровотоков во внутренних сонных артериях (D<S) на фоне извитости. По данным МРТ визуализируются истончение наружного диплоэ справа, сглаженность кортикальных борозд правого полушария головного мозга, участки кистозно-глиозных изменений с наличием линейных обызвествлений, обширные зоны глиозных изменений и кистовидные изменения периваскулярных пространств (рис. 1, б); асимметрия желудочков (рис. 1, в), на артериограммах — некоторая обедненность сосудистого русла правого полушария головного мозга (рис. 1, г).
При проведении суточного мониторирования электроэнцефалограммы (ЭЭГ) в состоянии бодрствования доминирует медленноволновая активность тета-диапазона частот с периодическим ритмичным замедлением в лобно-центрально-височных отведениях правого полушария с амплитудным акцентом на правую заднелобную область, заострением формы волн, вовлечением вертексных отведений, вспышками билатерально (рис. 2, а). В состоянии бодрствования и привлеченного внимания сенсомоторный ритм регистрируется в центральных отведениях левого полушария и не регистрируется в одноименных отведениях справа (рис. 2, б). При закрывании глаз на ЭЭГ основной ритм верифицируется более четко в левой затылочной области, значительно снижен по амплитуде и представленности в одноименной области правого полушария, частотные характеристики в пределах возрастной нормы (рис. 2, в).
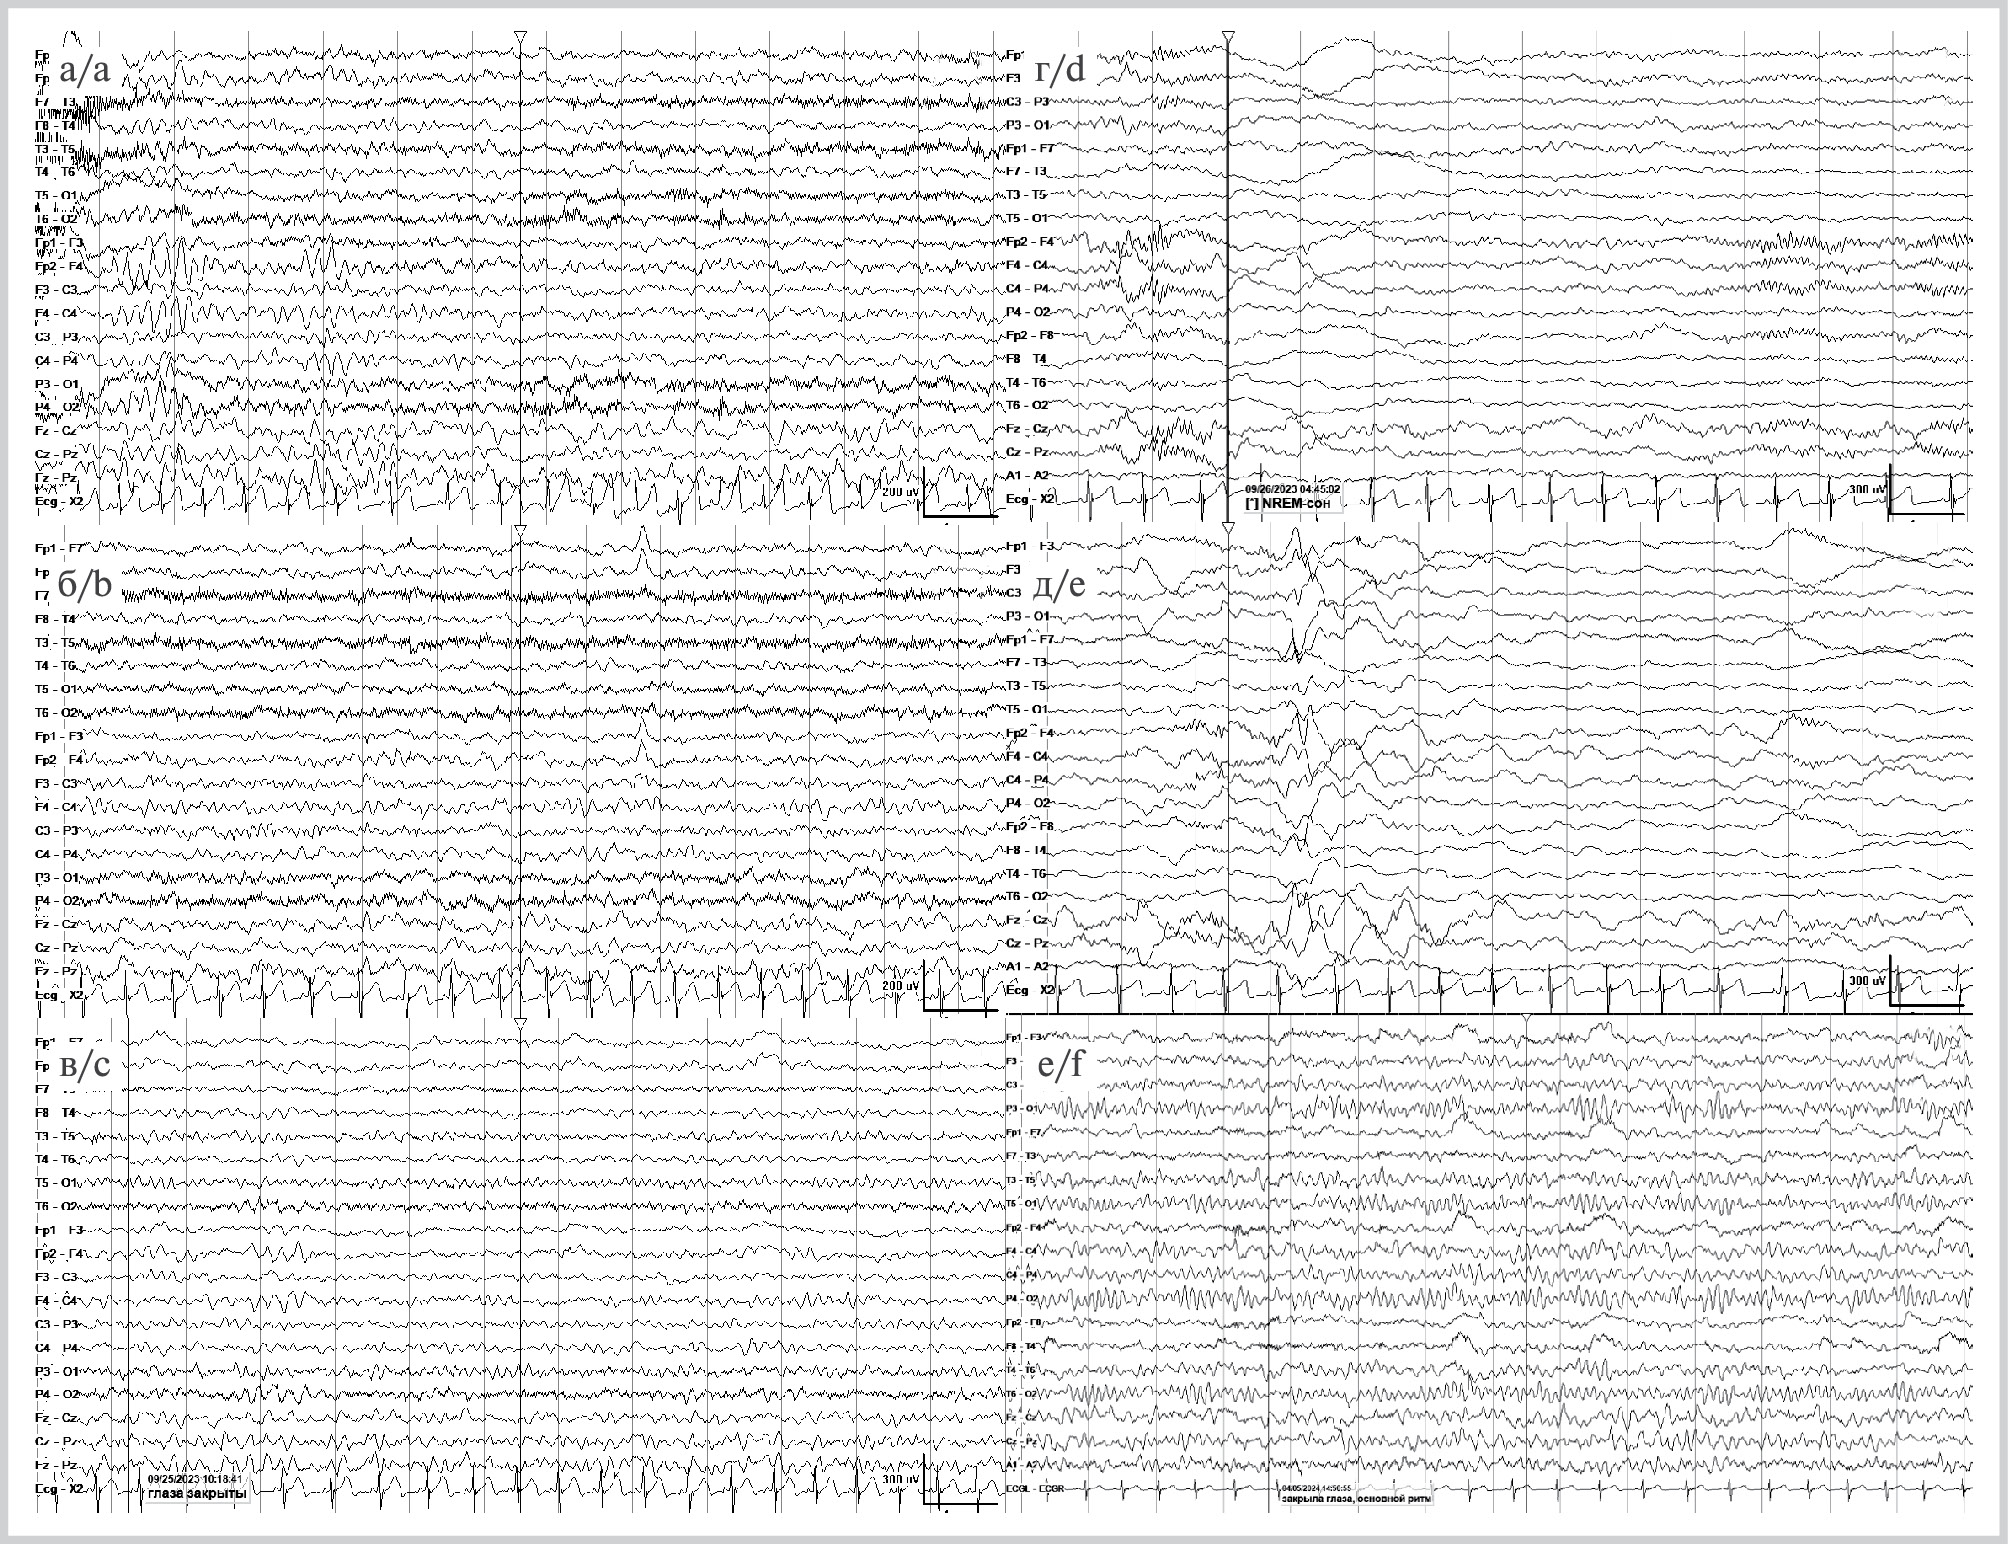
Рис. 2. Электроэнцефалографическое суточное мониторирование.
а, б, в — фаза бодрствования; г, д — фаза сна; е — рутинное электроэнцефалографическое исследование, проведенное через 6 мес после впервые возникших приступов. Исследование проведено по международной системе «10—20».
При регистрации ЭЭГ во время сна — сон носил циклический характер, структурирован на фазы и стадии, основные феномены фазы медленного сна представлены, асимметричны по амплитуде, с правосторонним преобладанием. Можно отметить наличие нерегулярного высокоамплитудного дельта-замедления в лобно-центрально-височных отведениях правого полушария с вовлечением вертексных отделов (рис.2, г, д). За период исследования типичные эпилептические паттерны не зарегистрированы.
За время нахождения в стационаре получала следующие препараты: леветирацетам 20 мг/кг/сут, преднизолон по 5 мг 1 раз в 2 дня, ацетилсалициловую кислоту, фолиевую кислоту.
Был установлен клинический диагноз: линейная склеродермия. Острый левосторонний гемипарез от 19.06.2023 с регрессом двигательных нарушений от 10.07.2023. Симптоматические эпилептические приступы в виде левостороннего гемиконвульсивного, билатерального тонико-клонического и левостороннего версивного в период с 20.06.2023 по 26.06.2023 на фоне правосторонних гемисферных кистозно-глиозных изменений с наличием линейных обызвествлений правого полушария головного мозга.
Через 6 мес пациентка была госпитализирована повторно для динамического наблюдения. На момент поступления получает леветирацетам в прежней дозе (20 мг/кг/сут), эпилептические приступы не повторялись. Выполнена контрольная МРТ головного мозга — без отрицательной динамики, на рутинной ЭЭГ эпилептиформной активности не зарегистрировано (рис. 2, е).
Катамнестическое наблюдение за пациентом составило 2 года. Состояние остается удовлетворительным, повторных неврологических нарушений и эпилептических приступов не отмечалось.
Неврологические симптомы при ЮЛС могут как предшествовать дерматологической манифестации заболевания [13, 18, 19], так и появляться одновременно с кожными проявлениями [20]. Но наиболее распространено появление неврологической симптоматики по мере прогрессирования линейной склеродермии [10, 21, 22].
Наиболее распространенными неврологическими осложнениями являются судороги и головная боль (чаще — мигрень) [23, 24]. В систематическом обзоре A. Hixon и соавт. [25] проанализировано 140 случаев эпилепсии у пациентов с линейной склеродермией по типу «удара саблей» и синдромом Парри—Ромберга. Кожные проявления заболевания начались в 110 (79%) случаях в возрасте до 18 лет, присоединение приступов до 18 лет наблюдалось у 81 (58%) пациента. В 2/3 случаев судороги возникали после появления кожных проявлений, и только в 19% случаев судороги наблюдались до дебюта линейной склеродермии. Среднее время до начала приступа от начала кожных проявлений заболевания составило 2,75 года. Отметим, что эти данные совпадают со временем дебюта приступов в представленном клиническом случае.
Первый и единственный на сегодняшний день обзор R. Rocha и соавт. [26], посвященный исключительно педиатрическим пациентам с синдромом Парри—Ромберга, линейной склеродермией по типу «удара саблей» и эпилепсией, включал в себя 40 больных. Были сделаны следующие выводы: в большинстве случаев приступы были фокальными, часто сопровождались нарушением сознания и имели фармакорезистентное течение в 40% наблюдений [21, 26]. Несмотря на это, проспективное наблюдение за нашей пациенткой показывает хорошую эффективность и переносимость приема одного противосудорожного препарата в невысокой дозе.
Описаны отдельные клинические случаи впервые возникшего эпилептического статуса с исходом в правосторонний легкий гемипарез у педиатрического [12] и взрослого [27] пациента с последующей постановкой диагноза: линейная склеродермия по типу «удара саблей».
Другие клинические проявления со стороны нервной системы включают в себя: тригеминальную невралгию в последующем деформированной части лица при синдроме Парри—Ромберга [28], сильные головные боли, соответствующие критериям мигренозной на стороне атрофических изменений при линейной склеродермии по типу «удара саблей» [19], представлены 2 случая гемиплегической мигрени, ассоциированной с линейной склеродермией по типу «удара саблей» [29, 30]. Описаны отдельные случаи позиционного нистагма с головокружением, связанным с появлением очага в мозжечке [31], а также случай рецидивирующего миелита с нейросенсорной тугоухостью и двусторонним увеитом [32].
Представленное клиническое событие в связи с остро возникшим гемипарезом было изначально расценено как острое нарушение мозгового кровообращения. В литературе описан лишь один схожий клинический случай, когда клиническая презентация в виде левостороннего гемипареза с гемианестезией была оценена клиницистами как острое нарушение мозгового кровообращения [33].
Учитывая отсутствие патогномоничности симптоматики, важным в постановке верного диагноза и тактики дальнейшего лечения является использование инструментальных методов исследования.
Наиболее частыми показаниями к нейровизуализации были головная боль или судороги (80% случаев) [23]. При этом выявленные МРТ-изменения могут не сопровождаться очаговой неврологической симптоматикой [34] и, напротив, очаговый неврологический дефицит может наблюдаться при нормальной картине нейровизуализации [35, 36].
Описаны случаи дифференциальной диагностики нейрорадиологической картины при линейной склеродермии с такими заболеваниями, как токсоплазмоз или нейроцистицеркоз [37], острый рассеянный энцефаломиелит [38, 39], рассеянный склероз [40, 41], синдром Стерджа—Вебера [20], энцефалит Расмуссена [14].
По данным литературы, анатомическое распределение внутричерепной гиперинтенсивности сигнала в режиме T2 преимущественно локализовано в лобной доле [23, 41], однако очаги могут быть локализованы в теменной, височной, затылочной долях, располагаться субинсулярно, реже — в мозолистом теле и задней черепной ямке. Все пациенты имели поражения подкоркового белого вещества, у 71% были перивентрикулярные поражения белого вещества, а у 57% наблюдались центральные поражения белого вещества [42]. Более характерно ипсилатеральное расположение внутричерепных МР-находок по отношению к пораженной коже [23, 35—37, 43], хотя M. Careta и соавт. [42] описывают и контралатеральные поражения.
Наиболее специфичными признаками являются: атрофия черепа на стороне поражения (истончение наружного диплоэ) [21, 23, 26, 37, 40, 42, 44] и очаги гиперинтенсивности в белом веществе на T2-взвешенных последовательностях [21, 23, 28, 36], кальцинаты [13, 24, 36, 37, 45]. Реже встречалась асимметрия желудочков (увеличение желудочка на стороне кожного поражения) [23, 24, 42, 45], многочисленные кисты [23, 46], обедненность сосудистого русла на стороне поражения [47—49], сглаженность борозд ипсилатерального полушария [24, 45]. Уникальными находками являются каверномы [24, 44, 50] и атрофия гиппокампа ипсилатерально кожному поражению [51].
Результаты визуализации и гистопатологические исследования показали, что процесс, скорее всего, является очаговым воспалительным и может быть прогрессирующим [34].
По данным ЭЭГ, эпилептиформная активность наиболее часто регистрировалась регионально, на стороне атрофии лица/кожных изменений, без преимущественной долевой локализации [20, 25, 26]. В нескольких случаях наблюдались контралатеральные, двусторонние или генерализованные вспышки [25], а также замедление основного ритма в 5% [20].
Открытым к обсуждению остается вопрос влияния иммуносупрессивной терапии на выявленные в головном мозге очаги и неврологические симптомы. Некоторые авторы приводят в своих работах случаи улучшения неврологического статуса и данных нейровизуалиции при добавлении к терапии иммунносупрессивного лечения (глюкокортикостероиды, циклофосфамид, метотрексат, микофенолата мофетил, ингибиторы интерлейкина-6 в моно- и политерапии) [50, 52, 53]. Однако требуется предоставление большего количества многолетних наблюдений об использовании иммуносупрессивной терапии при данной патологии. Системная терапия метотрексатом была наиболее распространенным методом монотерапии и в сочетании с глюкокортикостероидами при локализованной склеродермии, при этом частота положительного ответа достигала 100% [54]. M. Vieira Martins и соавт. [54] представили долгосрочное наблюдение за пациентом с линейной склеродермией по типу «удара саблей» и появившимися в 20 мес судорогами с хорошим эффектом на фоне применения метотрексата и глюкокортикостероидов [55]. Несмотря на это, C. Magro и соавт. [11] презентуют свое 10-летнее наблюдение за пациентом с фармакорезистентной эпилепсией и прогрессирующим когнитивным дефицитом до степени нарушения навыков самообслуживания, несмотря на прием многочисленных иммунодепрессантов и нескольких противоэпилептических препаратов. Положительная динамика была достигнута лишь после выполнения биопсии мозга и терапии ингибитором интерлейкина-6 — тоцилизумабом. В данном случае доказано, что иммуносупрессивная терапия широкого спектра была неэффективна, так как воспаление опосредовано именно системой комплемента. Однако в описываемом нами клиническом случае, несмотря на наличие кистозно-глиозных изменений, линейных обызвествлений в правом полушарии головного мозга и регионального замедления по данным ЭЭГ, эпилептические приступы были купированы с применением низких доз левитирацетама без рецидива в течение 2 лет катамнестического наблюдения, терапия иммунодепрессантами не потребовалась. Гемипарез нельзя было объяснить проявлением постприступной слабости в конечностях (паралич Тодда), так как его развитие предшествовало появлению судорог и, по данным литературы, продолжительность паралича Тодда не превышает 36 ч [56]. Полагать, что гемипарез является следствием инфаркта мозга также не представляется возможным ввиду отсутствия характерных для ишемического поражения изменений по МРТ в режиме DWI в остром периоде.
Заключение
Представленное наблюдение иллюстрирует клиническое разнообразие неврологических нарушений при ЮЛС. Остро развившийся гемипарез у ребенка, сохраняющийся в течение 3 нед, в сочетании с фокальными эпилептическими приступами требовал дифференциальной диагностики с острым нарушением мозгового кровообращения. Причина острого и длительно сохраняющегося гемипареза остается неясной.
Учитывая наличие кистозно-глиозных изменений с наличием линейных обызвествлений в правом полушарии головного мозга, наличие регионального замедления по данным ЭЭГ, семиологию приступов (левосторонний гемиконвульсивный, левосторонний версивный приступы), можно предположить, что причиной приступов являются структурные церебральные изменения.
Таким образом, неспецифичность и полиморфность неврологической симптоматики, существующие данные об ее появлении на любом этапе заболевания затрудняют диагностику неврологических проявлений при ЮЛС. Вопрос об эффективности иммуносупрессивной терапии и долгосрочный неврологический прогноз остаются открытыми.
Авторы заявляют об отсутствии конфликта интересов.
- Li SC. Scleroderma in children and adolescents: localized scleroderma and systemic sclerosis. Pediatr Clin N Am. 2018;65:757-781. https://doi.org/10.1016/j.pcl.2018.04.002
- Vasquez-Canizares N, Li SC. Juvenile Localized Scleroderma: Updates and Differences from Adult-Onset Disease. Rheum Dis Clin North Am. 2021;47(4):737-755. https://doi.org/10.1016/j.rdc.2021.07.014
- Ferreli C, Gasparini G, Parodi A, et al. Cutaneous Manifestations of Scleroderma and Scleroderma-Like Disorders: a Comprehensive Review. Clin Rev Allergy Immunol. 2017;53(3):306-336. https://doi.org/10.1007/s12016-017-8625-4
- Prasad S, Zhu JL, Schollaert-Fitch K, et al. An Evaluation of the Performance of Current Morphea Subtype Classifications. JAMA Dermatol. 2021;157(4):1-8. https://doi.org/10.1001/jamadermatol.2020.5809
- George R, George A, Kumar TS. Update on Management of Morphea (Localized Scleroderma) in Children. Indian Dermatol Online J. 2020;11(2):135-145. https://doi.org/10.4103/idoj.IDOJ_284_19
- Papara C, De Luca DA, Bieber K, et al. Morphea: The 2023 update. Front Med (Lausanne). 2023;10:1108623. https://doi.org/10.3389/fmed.2023.1108623
- Tollefson MM, Witman PM. En coup de sabre morphea and Parry-Romberg syndrome: a retrospective review of 54 patients. J Am Acad Dermatol. 2007;56(2):257-263. https://doi.org/10.1016/j.jaad.2006.10.959
- Fett N, Werth VP. Update on morphea: part I. Epidemiology, clinical presentation, and pathogenesis. Journal of the American Academy of Dermatologyvol. 2011;64(2):217-228. https://doi.org/10.1016/j.jaad.2010.05.045
- Katsumoto TR, Whitfield M, Connolly MK. The pathogenesis of systemic sclerosis. Annual Review of Pathology. 2011;6:509-537. https://doi.org/10.1146/annurev-pathol-011110-130312
- Amaral TN, Peres FA, Lapa AT, et al. Neurologic involvement in scleroderma: a systematic review. Semin Arthritis Rheum. 2013;43(3):335-347. https://doi.org/10.1016/j.semarthrit.2013.05.002
- Magro CM, Halteh P, Olson LC, et al. Linear scleroderma «en coup de sabre» with extensive brain involvement-Clinicopathologic correlations and response to anti-Interleukin-6 therapy. Orphanet J Rare Dis. 2019;14(1):110. https://doi.org/10.1186/s13023-019-1015-7
- Kashyape P, D’Souza AP, Fathalla B. En coup de sabre presenting as status epilepticus. Clin Rheumatol. 2020;39:3885-3886. https://doi.org/10.1007/s10067-020-05289-9
- English SW, Ho ML, Tollefson MM, et al. Focal Epilepsy in a Teenager With Facial Atrophy and Hair Loss. Semin Pediatr Neurol. 2018;26:68-73. https://doi.org/10.1016/j.spen.2017.03.009
- Paprocka J, Jamroz E, Adamek D, et al. Difficulties in differentiation of Parry-Romberg syndrome, unilateral facial sclerodermia, and Rasmussen syndrome. Childs Nerv Syst. 2006;22:409-415. https://doi.org/10.1007/s00381-005-1262-x
- Shah JR, Juhasz C, Kupsky WJ, et al. Rasmussen encephalitis associated with Parry-Romberg syndrome. Neurology. 2003;61:395-397. https://doi.org/10.1212/wnl.61.3.395
- Sommer A, Gambichler T, Bacharach-Buhles M, et al. Clinical and serological characteristics of progressive facial hemiatrophy: a case series of 12 patients. J Am Acad Dermatol. 2006;54:227-233. https://doi.org/10.1016/j.jaad.2005.10.020
- Zulian F, Russo R, Laxer R, et al. Is juvenile localized scleroderma really «localized»? (abstract). Arthritis Rheum. 2003;48:512.
- Holland KE, Steffes B, Nocton JJ, et al. Linear scleroderma en coup de sabre with associated neurologic abnormalities. Pediatrics. 2006;117(1):132-136. https://doi.org/10.1542/peds.2005-0470
- Polcari I, Moon A, Mathes EF, et al. Headaches as a presenting symptom of linear morphea en coup de sabre. Pediatrics. 2014;134(6):1715-1719. https://doi.org/10.1542/peds.2014-0019
- Павлова М.С., Хачатрян Л.Г., Осминина М.К. и др. Неврологические расстройства при очаговой ювенильной склеродермии по типу «удара саблей». Детская и подростковая реабилитация. 2020;3(43):40-45. https://nasdr.ru/wp-content/uploads/2021/02/dpl_3_34_20_0302-s-vyletami-1.pdf
- Zhuo XW, Fang F, Gong S, et al. Analysis of clinical and imaging features of 6 cases of linear scleroderma en coup de sabre with central nervous system involvement in children. Chinese journal of pediatrics. 2022;60(11):1147-1152. https://doi.org/10.3760/cma.j.cn112140-20220429-00396
- Mansour M, Liy Wong C, Zulian F, et al. Natural history and extracutaneous involvement of congenital morphea: Multicenter retrospective cohort study and literature review. Pediatr Dermatol. 2018;35:76. https://doi.org/10.1111/pde.13605
- Maloney E, Menashe SJ, Iyer RS, et al. The central nervous system manifestations of localized craniofacial scleroderma: a study of 10 cases and literature review. Pediatr Radiol. 2018;48(11):1642-1654. https://doi.org/10.1007/s00247-018-4177-x
- Knights H, Minas E, Khan F, et al. Magnetic resonance imaging findings in children with Parry-Romberg syndrome and en coup de sabre. Pediatr Rheumatol Online J. 2021;19(1):42. https://doi.org/10.1186/s12969-021-00512-6
- Hixon AM, Christensen E, Hamilton R, et al. Epilepsy in Parry-Romberg syndrome and linear scleroderma en coup de sabre: Case series and systematic review including 140 patients. Epilepsy Behav. 2021;121(PtA):108068. https://doi.org/10.1016/j.yebeh.2021.108068
- Rocha R, Kaliakatsos M. Epilepsy in paediatric patients with Parry-Romberg syndrome: A review of the literature. Seizure. 2020;76:89-95. https://doi.org/10.1016/j.seizure.2020.01.017
- Kamdar HA, Bittar J, Maturu S. Adult new-onset status epilepticus secondary to en coup de sabre: a case report and review of the literature. Epileptic Disord. 2022;24(2):423-426. https://doi.org/10.1684/epd.2021.1387
- Braun-Falco O, Plewig G, Wolff HH, et al. Connective tissue diseases. Dermatology. 2002;34(7):711-787. https://doi.org/10.1007/978-3-662-00181-3_18
- Martins R, Quintas S, Coelho J, et al. Extensive linear scleroderma en coup de sabre with exertion-induced hemiplegic migraine. Mult Scler Relat Disord. 2020;37:101457. https://doi.org/10.1016/j.msard.2019.101457
- Sagild JC, Alving J. Hemiplegic migraine and progressive hemifacial atrophy. Annals of Neurology. 1985;17(6):620. https://doi.org/10.1002/ana.410170621
- Choi EJ, Lee DW, Park CW, et al. A case of linear scleroderma involving cerebellum with vertigo. Korean J Audiol. 2012;16(2):87-90. https://doi.org/10.7874/kja.2012.16.2.87
- Miyamoto M, Kinoshita M, Tanaka K, et al. Recurrent myelitis in localized scleroderma. Clinical Neurology and Neurosurgery. 2014;127:140-142. https://doi.org/10.1016/j.clineuro.2014.10.005
- García Martos Á, González Gómez FJ, et al. Stroke-mimic and scleroderma in «coup de sabre»: Case report. Revista Colombiana de Reumatología. (English Edition). 2021;28(4):306-308. https://doi.org/10.1016/j.rcreue.2020.05.015
- Appenzeller S, Montenegro MA, Dertkigil SS, et al. Neuroimaging findings in scleroderma en coup de sabre. Neurology. 2004;62(9):1585-1589. https://doi.org/10.1212/01.wnl.0000124518.25087.18
- Polcari I, Moon A, Mathes EF, et al. Headaches as a presenting symptom of linear morphea en coup de sabre. Pediatrics. 2014;134(6):1715-1719. https://doi.org/10.1542/peds.2014-0019
- Pinho J, Rocha J, Sousa F, et al. Localized scleroderma en coup de sabre in the Neurology Clinic. Mult Scler Relat Disord. 2016;8:96-98. https://doi.org/10.1016/j.msard.2016.05.013
- Kashyape P, D’Souza AP, Fathalla B. En coup de sabre presenting as status epilepticus. Clin Rheumatol. 2020;39:3885-3886. https://doi.org/10.1007/s10067-020-05289-9
- Kraus V, Lawson EF, von Scheven E, et al. Atypical cases of scleroderma en coup de sabre. J Child Neurol. 2014;29(5):698-703. https://doi.org/10.1177/0883073813520494
- Alper G, Sreedher G, Zuccoli G. Isolated brain stem lesion in children: is it acute disseminated encephalomyelitis or not? AJNR Am J Neuroradiol. 2013;34(1):217-220. https://doi.org/10.3174/ajnr.a3176
- Kister I, Inglese M, Laxer RM, et al. Neurologic manifestations of localized scleroderma: a case report and literature review. Neurology. 2008;71(19):1538-1545. https://doi.org/10.1212/01.wnl.0000334474.88923.e3
- Doolittle DA, Lehman VT, Schwartz KM, et al. CNS imaging findings associated with Parry-Romberg syndrome and en coup de sabre: correlation to dermatologic and neurologic abnormalities. Neuroradiology. 2015;57(1):21-34. https://doi.org/10.1007/s00234-014-1448-6
- Careta MF, Leite CC, Cresta F, et al. Prospective study to evaluate the clinical and radiological outcome of patients with scleroderma of the face. Autoimmun Rev. 2013;12(11):1064-1069. https://doi.org/10.1016/j.autrev.2013.05.005
- Chiu YE, Vora S, Kwon EK, et al. A significant proportion of children with morphea en coup de sabre and Parry-Romberg syndrome have neuroimaging findings. Pediatr Dermatol. 2012;29(6):738-748. https://doi.org/10.1111/pde.12001
- Alwash N, Dinani N, Felton J. A case of multiple cerebral cavernomas associated with en coup de sabre scleroderma. Pediatric Dermatology. 2019;37(1):237-238. https://doi.org/10.1111/pde.14052
- Meng L, Wang Q. Neuroimaging findings of linear scleroderma of the head and face: a case report. J Int Med Res. 2022;50(1):3000605211066002. https://doi.org/10.1177/03000605211066002
- Waqar Z, Majid H. Neurological Manifestations in Two Cases of En Coup De Sabre. J Coll Physicians Surg Pak. 2022;32(12):193-196.
- Pinho J, Rocha J, Sousa F, et al. Localized scleroderma en coup de sabre in the Neurology Clinic. Mult Scler Relat Disord. 2016;8:96-98. https://doi.org/10.1016/j.msard.2016.05.013
- Grosso S, Fioravanti A, Biasi G, et al. Linear scleroderma associated with progressive brain atrophy. Brain Dev. 2003;25(1):57-61. https://doi.org/10.1016/s0387-7604(02)00147-x
- Qureshi UA, Wani NA, Altaf U. Parry-Romberg syndrome associated with unusual intracranial vascular malformations and Phthisis bulbi. Journal of the Neurological Sciences. 2010;291(1-2):107-109. https://doi.org/10.1016/j.jns.2010.01.003
- Fain ET, Mannion M, Pope E, et al. Brain cavernomas associated with en coup de sabre linear scleroderma: Two case reports. Pediatr Rheumatol Online J. 2011;9:18. https://doi.org/10.1186/1546-0096-9-18
- Verhelst HE, Beele H, Joos R, et al. Hippocampal atrophy and developmental regression as first sign of linear scleroderma «en coup de sabre». Eur J Paediatr Neurol. 2008;12(6):508-511. https://doi.org/10.1016/j.ejpn.2007.12.001
- Holl-Wieden A, Klink T, Klink J, et al. Linear scleroderma «en coup de sabre» associated with cerebral and ocular vasculitis. Scandinavian journal of rheumatology. 2006;35(5):402-404. https://doi.org/10.1080/03009740600556126
- Menascu S, Padeh S, Hoffman C, et al. Parry-Romberg syndrome presenting as status migrainosus. Pediatr Neurol. 2009;40(4):321-323. https://doi.org/10.1016/j.pediatrneurol.2008.11.007
- Vieira Martins M, Azevedo I, Rodrigues C, et al. Linear scleroderma en coup de sabre — a different clinical presentation. Linear scleroderma en coup de sabre — a different clinical presentation. Acta Reumatol Port. 2021;46(1):72-76. Accessed December 17, 2024. https://www.arprheumatology.com/files/article/1337_linear_scleroderma_en_coup_de_sabre_a_different_clinical_presentation_file.pdf
- Ulc E, Rudnicka L, Waśkiel-Burnat A, et al. Therapeutic and Reconstructive Management Options in Scleroderma (Morphea) en Coup de Sabre in Children and Adults. A Systematic Literature Review. Journal of clinical medicine. 2021;10(19):4517. https://doi.org/10.3390/jcm10194517
- Xu S, Li Y, Z X, et al. Frequency and Pathophysiology of Post-Seizure Todd’s Paralysis. Medical science monitor: international medical journal of experimental and clinical research. 2020;26:e920751. https://doi.org/10.12659/MSM.920751


Рекомендуем статьи по данной теме:
Эпилептогенез и факторы риска симптоматических эпилептических приступов у больных с острым нарушением мозгового кровообращения.Журнал неврологии и психиатрии им. С.С. Корсакова. Спецвыпуски. 2025;125(8-2):26-31