Синдром кольцевидной хромосомы 14
Журнал: Журнал неврологии и психиатрии им. С.С. Корсакова. Спецвыпуски. 2025;125(10-2):96-102.
DOI: 10.17116/jnevro202512510296
Прочитано: 1408 раз
Резюме
В статье представлены случаи эпилепсии у 2 больных с редкой наследственной патологией, связанной с хромосомной мутацией, — делецией 14-й хромосомы. Описанные нами клинические наблюдения представляют профессиональный и научный интерес, так как относятся к редкой неврологической патологии, ведущим проявлением которой была резистентная эпилепсия.
Ключевые слова
- резистентная эпилепсия
- хромосомные заболевания
- делеции
- кольцевая хромосома
Дата поступления: 23.10.2024
Дата принятия в печать: 21.02.2025
Дата публикации: 24.11.2025
В последние десятилетия развитие генетики привело к открытию ряда заболеваний с хромосомными мутациями. Среди мутаций выделяют делеции, дупликации, транслокации и инверсии. При делеции аномальное развитие клетки связано с недостатком генетической информации из-за потери удаленных участков генетической цепи. Делеции бывают терминальными (конечными) и интерстициальными (с 2 точками разрыва в пределах 1 плеча какой-либо хромосомы). Крупные делеции часто летальны, и вообще среди всего обширного спектра хромосомной патологии делеции нередко наиболее патогенны по сравнению с транслокациями, инсерциями и др. Клинические симптомы при делециях зависят от размеров участков, затронутых перестройкой, а также от генов, содержащихся в них. У людей с делецией 14q отсутствует часть генетического материала на длинном плече одной из копий 14-й хромосомы. Другая копия 14-й хромосомы остается неповрежденной. Тяжелых проблем со здоровьем не возникнет, если часть генетического материала утрачена на коротком плече 14-й хромосомы, так как там не содержится особенно важных для жизнедеятельности генов [1, 2].
У носителя такой мутации находят моносомию по концевым участкам в связи с концевыми делециями, при которых может сформироваться кольцевая хромосома. Представителем таких патологических состояний является синдром кольцевой хромосомы r(14), вызваный одной аберрантной хромосомой 14, сломанные концы которой срастаются вместе, образуя кольцо [3]. Больные с r(14) имеют одну копию аномальной хромосомы в некоторых или во всех своих клетках. У большинства больных не удается обнаружить семейный анамнез по этому заболеванию, хотя задокументировано 2 случая, когда кольцевая хромосома 14 была передана ребенку от матери. Чаще мутация хромосомы возникает как случайное событие во время раннего эмбрионального развития или во время формирования мужских и женских половых клеток.
Область длинного плеча 14-й хромосомы человека 14q32.2 несет в себе кластер импринтированных генов, включающих гены, экспрессирующиеся с отцовского аллеля: DLK1 (Delta-Like 1 Homolog (Drosophila)) и RTL1 (Retrotransposon Like 1), а также гены, экспрессирующиеся с материнского аллеля: MEG3 (Maternally Expressed Gene 3), RTL1as (Retrotransposon Like 1 Antisense), MEG8 (Maternally Expressed Gene 8), и многочисленные ядерные: (sno)RNAs (small nucleolar RNAs) и micro-RNAs [4]. Более того, импритированный локус 14q32.2 содержит два дифференциально метилированных региона (DMRs): первичный межгенный IG-DMR (Intergenic Differentially Methylated Region), расположенный между генами DLK1 и MEG3, и вторичный — между MEG3-DMR. Эти регионы метилированы на отцовской и не метилированы на материнской 14-й хромосоме в большинстве соматических клеток [4].
Делеция регуляторного элемента в локусе 14q32.2 на материнской или отцовской хромосоме ассоциирована с высоким повторным риском рождения больного ребенка. В исследованиях было показано, что MEG3 и IG-DMR функционируют как центры контроля импринтинга в соматических клетках и плаценте. Функциональная иерархия IG-DMR как регулятора метилирования MEG3-DMR была описана у пациента с делецией 8,6 т.п.н., унаследованной от матери, затрагивающей IG-DMR, но не включающей промотор MEG3, который, в свою очередь, ассоциирован с эпимутацией (гиперметилированием) MEG3-DMR и имеет фенотипические и плацентарные проявления. В противоположность этому другой пациент в этом же исследовании имел делецию размером 4,3 т.п.н. материнского аллеля, затрагивая MEG3-DMR и не вовлекая IG-DMR. Такая делеция ассоциирована с нормальным метилированием IG-DMR. Плацента этого пациента не имела изменений. Оба пациента имели фенотип, характерный для синдрома отцовской однородительской дисомии [4].
Первые научные данные об этом заболевании были представлены с 1971 г. [5]. Поскольку во всем мире зарегистрировано менее 100 случаев r(14), эта патология представляет медицинский и научный интерес в связи с недостаточной изученностью [3]. Фенотип хромосомы r(14) характеризуется дисморфическими чертами лица, рефрактерной эпилепсией с ранним началом, задержкой развития, умственной отсталостью и расстройством аутистического спектра [3, 5—10]. Дети с синдромом r(14), как правило, невысокого роста, характерны микроцефалия, ретинопатия, рецидивирующие респираторные инфекции, вызванные проблемами с иммунитетом [3]. Начало эпилепсии при синдроме r(14) приходится на 1-й год жизни ребенка [11, 12], обычно в 1-й месяц [11]. Эпилептические приступы (ЭП) могут быть генерализованными или фокальными, реже носят миоклонический характер. Фокальные приступы характеризуются пристальным взглядом, отклонением глаз или головы, остановкой дыхания, глотанием и гипертонусом/гипотонусом или клоническими судорогами. Приступы могут проявляться в виде сенсорных или поведенческих нарушений, потери сознания, а также потери контроля над функциями тазовых органов [3].
Приводим 2 клинических случая синдрома кольцевой хромосомы с рефрактерной эпилепсией.
Цель работы — провести анализ 2 клинических случаев синдрома кольцевой хромосомы с резистентной эпилепсией.
Клинический случай 1
В психоневрологическое отделение (ПНО) №1 Детского центра психоневрологии и эпилептологии (ДЦПНиЭ) ГБУЗ РДКБ экстренно поступил ребенок 11 мес (дата рождения — 02 февраля 2018 г.) из города Кумертау Республики Башкортостан, где находился 31 день (с 08.01.2019 по 08.02.2019).
Со слов матери, у ребенка на фоне полного благополучия возникли приступы судорог во сне и при засыпании, с подергиванием конечностей, нарушением сознания.
Ребенок от 3-й беременности, протекавшей на фоне хронической гипоксии плода, диффузного узлового зоба матери; 2-х родов. Во время беременности мать ребенка принимала левотироксин натрия по поводу диффузного узлового зоба. Роды в 38—39 нед, завершились плановым кесаревым сечением. При рождении масса тела ребенка 3190 г. Выписаны на 8-е сутки. Раннее развитие соответствовало возрасту.
На момент поступления общее состояние пациента средней степени тяжести. Сознание ясное. Окружность головы 43 см, микроцефальной конфигурации. Большой родничок закрыт. Имеются особенности строения лицевого черепа и скелета: эпикант, антимонголоидный разрез глаз (опущены наружные углы глазных щелей), плоская спинка носа, вывернутые ноздри, узкое небо, короткая шея, воронкообразная грудь; аномалии пигментации кожи и сетчатки. Зрачки D=S, реакция на свет живая. Взор фиксирует, за предметами следит. Глотание и фонация не нарушены. Голову держит, переворачивается, сидит, встает у опоры, передвигается у опоры, ходит с поддержкой. Тонус мышц — гипотония с обеих сторон. Опора на полные стопы. Патологические знаки отсутствуют. Менингеальных знаков нет. Познавательно-ориентировочная деятельность с отставанием по возрасту. Задержка речевого развития.
На электроэнцефалограмме (ЭЭГ) при поступлении эпилептиформная активность отсутствует. Во время пребывания в стационаре запись проводилась неоднократно. Перед выпиской из отделения на 30-й день пребывания в стационаре на фоне противосудорожной терапии во время сна у ребенка произошел генерализованный тонико-клонический приступ. На ЭЭГ во время приступа зарегистрированы редуцированные комплексы «пик-волна» амплитудой 40 мкв по всем отведениям длительностью 6 с, заканчивающиеся волнами дельта-диапазона амплитудой до 500 мкв с преобладанием в передних отведениях (рис. 1).
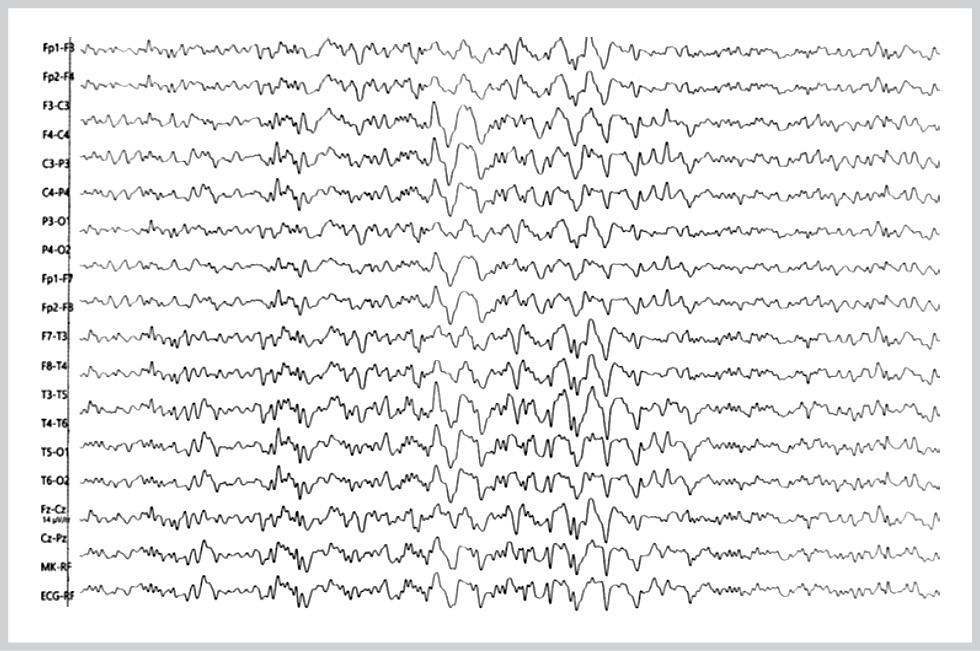
Рис. 1. ЭЭГ в период эпиприступа, пациент К. (11 мес).
На ночном видео-ЭЭГ мониторинге через 2 нед после выписки из стационара: регистрируется бета-ритм по всем отведениям с амплитудным преобладанием в передних отведениях амплитудой 25—40 мкв в сочетании с билатерально-синхронными вспышками в альфа-ритме амплитудой до 55 мкв (сонные веретена), К-комплексы в лобных, затылочных областях по всем отведениям. Паттерны эпилептического приступа, эпилептиформная активность не зарегистрированы.
На магнитно-резонансной томографии головного мозга (МРТ) при поступлении (от 11.01.2019): на серии МР-томограмм головного мозга без контрастного усиления желудочковая система обычной конфигурации и размеров. Перивентрикулярно в области рогов боковых желудочков отмечается диффузное повышение интенсивности сигнала (ИС) в импульсной последовательности (ИП) FLAIR. Субарахноидальные пространства конвекситальной поверхности полушарий большого мозга расширены. Борозды лобных долей умеренно углублены. Срединные структуры не смещены. Отмечается умеренный периневральный отек по ходу зрительных нервов. Гипофиз смещен к передней стенке турецкого седла и выстилает дно, между аденогипофизом и нейрогипофизом определяется жидкостная, кистоподобная структура, размерами до 2×3×4 мм, с большей вероятностью — киста кармана Ратке. Стволовые структуры и мозжечок без патологических сигналов. Заключение: киста кармана Ратке (рис. 2).
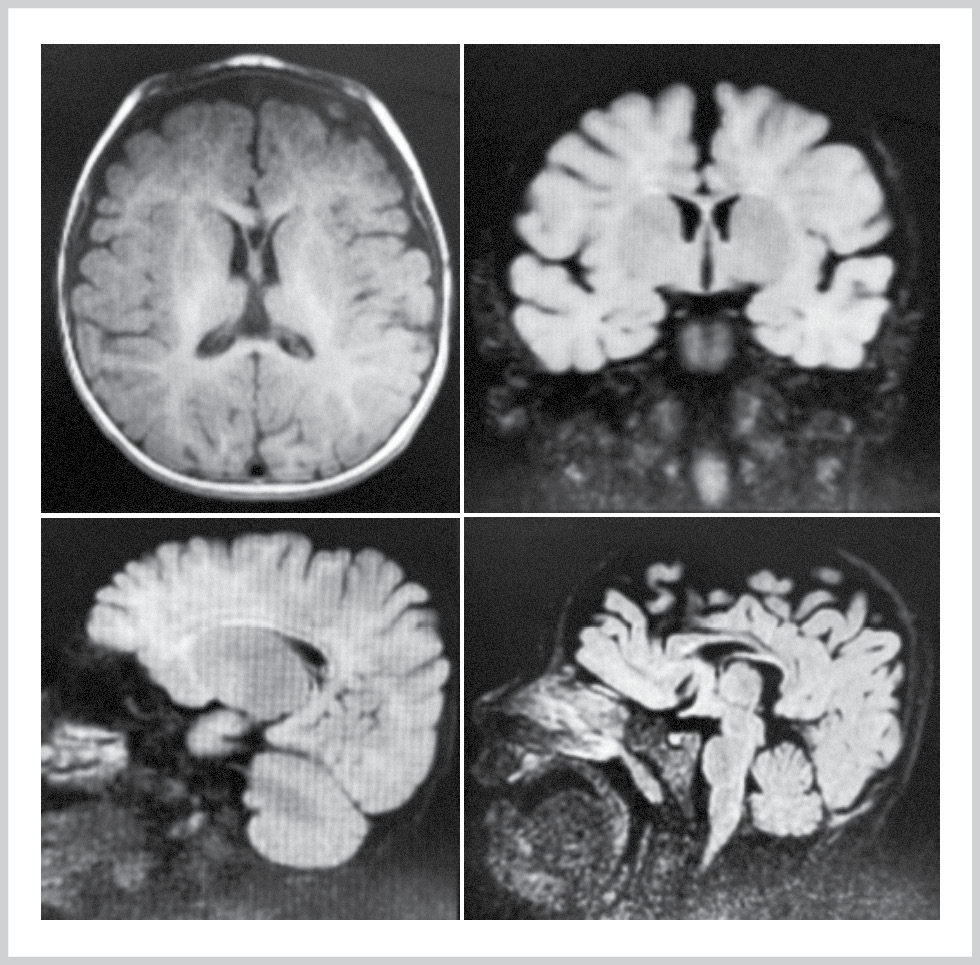
Рис. 2. МРТ головного мозга пациента К. (11 мес).
Через 2 нед после выписки из стационара на МРТ ГМ с контрастированием подтверждается киста кармана Ратке.
Проводилась тандемная масс-спектрометрия, наследственных болезней обмена веществ не обнаружено.
В связи с неоднозначной клинической картиной было решено провести кариотипирование (в январе 2019 г.) в Республиканском медико-генетическом центре Уфы с целью выявления возможной хромосомной патологии. Выявлен кариотип мужской аномальный — кольцевая хромосома 14 (46XY, r(14)(p12q32)).
Установлен диагноз: Q99.8 хромосомное заболевание, кольцевая 14-я хромосома. Генерализованные тонико-клонические приступы, генерализованная генетическая эпилепсия. Задержка психоречевого развития, микроаномалии лицевого черепа.
В отделении наблюдались ЭП, которые носили серийный характер — несколько приступов с интервалом в 5 мин, в течение которых сознание относительно восстанавливалось, с периодичностью каждые 2—3 дня. Во время приступа зрачки расширены, лицо гиперемировано, тонико-клонические судороги в течение нескольких секунд. При нарушении дневного сна (чуткий, беспокойный сон) приступы учащались.
Одной из основных задач терапевтической тактики было купирование приступов. Монотерапия вальпроевой кислотой не дала ожидаемого результата, и ребенок был переведен на политерапию противосудорожными препаратами: вальпроевая кислота (127 мг 3 раза в день), леветирацетам (200 мг 2 раза в день), окскарбазепин (165 мг 2 раза в день). Несмотря на комбинированную противоэпилептическую терапию (ПЭТ) тремя препаратами, у ребенка сохранялись серийные ЭП, но уменьшилась их периодичность: они стали возникать каждые 3—4 дня. Было решено отменить окскарбазепин и ввести в терапию фенобарбитал по 5 мг 1 раз в сутки, что дало положительный эффект, приступы купировались, общее состояние пациента несколько улучшилось — ребенок стал более активным в психоэмоциональной сфере.
На 31-е сутки пребывания в стационаре ребенок выписан домой с рекомендацией продолжить ПЭТ под наблюдение невролога по месту жительства, при необходимости консультация эпилептолога.
Ведение пациента осуществлялось сообразно принципам Хельсинкской декларации Всемирной медицинской ассоциации (Форталеза, Бразилия, 2013 г.). От родителей пациента получено информированное согласие для проведения клинико-лабораторно-инструментального анализа с последующей публикацией материала в журнале.
Клинический случай 2
Ребенок Х., 4 года 3 мес (дата рождения — 29 марта 2019 г.), поступил в ПНО №1 ДЦПНиЭ ГБУЗ РДКБ из Балтачевского района Республики Башкортостан в плановом порядке (в июне 2023 г.) с жалобами на неустойчивую походку, приступы судорог.
Первый приступ судорог произошел в возрасте 7 мес, приступы повторялись ежедневно первые 10 дней, затем 1—2 раза в неделю. На фоне терапии наблюдалась ремиссия в течение 2 лет 4 мес. Приступы судорог возобновились с февраля 2023 г., по поводу которых ребенок в отделение госпитализировался неоднократно. С июля 2023 г. приступы не наблюдались.
Ребенок от 4-й беременности, 2-х родов. Во время беременности мать перенесла острую респираторную вирусную инфекцию, хроническую гипоксию плода, были изменения в анализах: анемия, протеинурия, резус фактор «–» . Роды на 38-й неделе, с массой тела ребенка 3900 г, окружность головы 34 см, балл по шкале Апгар 7—9. Из роддома выписаны на 4-е сутки. Задержка моторного развития с 6 мес, задержка речевого развития с 11 мес. Ходит самостоятельно с 1 года 6 мес. Первые слова с 1 года.
На момент поступления общее состояние пациента средней степени тяжести. Сознание ясное. Окружность головы 48 см, большой родничок закрыт. Менингеальных знаков нет. Черепно-мозговые нервы: глазные щели D=S, зрачки D=S, фотореакция живая, следит за предметами, альтернирующее косоглазие. Лицо симметричное. Глотание и фонация не нарушены. Гипотония мышц, D=S. Сухожильные рефлексы живые, D=S. Рефлекс Бабинского положительный с обеих сторон. Сидит, переворачивается, ходит самостоятельно с широкой базой. Гипермобильность суставов кистей. Познавательно-ориентировочная деятельность снижена, грубая задержка психоречевого развития.
На ЭЭГ через 20 дней после первого приступа во время сна регистрировались группы «сонных веретен» частотой 12—13 Гц в сочетании с К-комплексами, вертекс-потенциалами в центральных областях с переходом в дельта-сон в виде высокоамплитудных, до 550 мкв, медленных волн, синхронных по всем областям.
В возрасте 1 года 7 мес на ЭЭГ в состоянии сна регистрируется полиморфная медленноволновая активность, преобладающая по периоду и амплитуде до 350 мкв в теменно-затылочных и височных областях, без асимметрии. Вторая стадия фазы медленного сна характеризуется появлением билатерально-синхронных вспышек частотой 11—13 Гц, К-комплексов в виде полифазных потенциалов с преобладанием в лобных, затылочных отделах полушарий амплитудой до 200 мкВ как изолированно, так и в сочетании с «сонными веретенами» в виде вспышек по всем отведениям. Глубокая фаза сна с медленными Δ-волнами амплитудой до 300 мкв занимает до 40% записи. Эпилептиформная активность не зарегистрирована.
На ЭЭГ в 3 года 2 мес при открытых глазах с эпизодами двигательных артефактов зональные различия ослаблены, регистрируются группы альфа-волн частотой 8—9 Гц, амплитудой до 50 мкв, медленные волны тета-диапазона амплитудой до 120 мкв в теменных, затылочных областях, умеренно выраженный β-ритм частотой 20—25 Гц, амплитудой до 20 мкв в передних отделах, без признаков эпилептических паттернов. После фотостимуляции частотой 3—5—7—11—15—20 Гц реакция активации удовлетворительная. Эпилептиформная активность не зарегистрирована.
ЭЭГ в 4 года 3 мес — во время сна регистрируются синхронные группы волн тета-диапазона амплитудой до 140 мкв в теменно-затылочно-задневисочных областях, пробеги волн тета-диапазона амплитудой до 110 мкв, группы сонных веретен частотой 13—14 Гц, амплитудой до 30 мкв в передних отделах, К-комплексы в виде вспышек полифазных потенциалов амплитудой до 120 мкв. Во время записи произошел приступ длительностью до 2 мин с появлением на ЭЭГ миографических артефактов в височных областях, диффузными, ритмичными, редуцированными (замедленными) комплексами «острая волна-медленная волна» амплитудой до 300 мкв в лобно-височных областях (рис. 3).
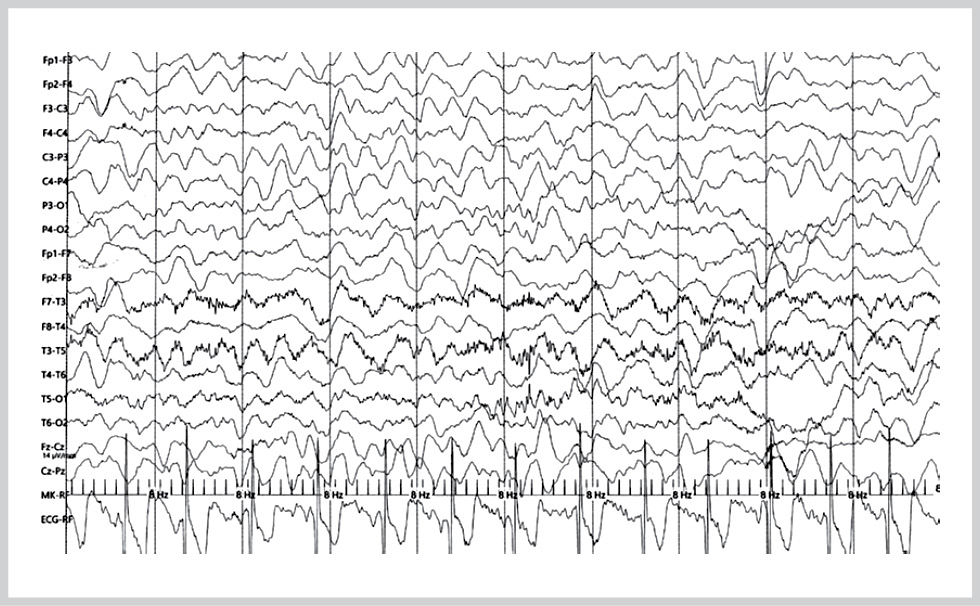
Рис. 3. ЭЭГ во время эпиприступа пациента Х. (4 года 3 мес).
На МРТ в возрасте 10 мес: локальное расширение большой цистерны мозга.
На МРТ в 1 год 5 мес (28.08.2020): на серии МР-томограмм головного мозга без контрастного усиления зон патологической ИС в веществе головного мозга не выявлено. Данных за мальформацию кортикального развития не выявлено. Очагов патологической ИС в гиппокампе не выявлено. Ствол мозолистого тела неравномерно умеренно истончен, все отделы сформированы. Боковые желудочки асимметричны, передние рога сужены. В области рогов с преимуществом в области треугольников перивентрикулярно в белом веществе отмечаются диффузные зоны повышения ИС на FLAIR ИП, возможно, обусловленные лейкомаляцией. Отмечается незаращение прозрачной перегородки с образованием ликворосодержащей полости между передними рогами боковых желудочков шириной до 4 мм. Между треугольниками боковых желудочков определяется ликворная полость промежуточного паруса шириной до 8 мм. Остальная желудочковая система обычной конфигурации и размеров. Субарахноидальные пространства конвекситальной поверхности полушарий большого мозга в лобно-теменных областях и передних отделах височных областей неравномерно умеренно расширены. Борозды лобных и теменных долей углублены. Сильвиевы щели несколько расширены. Срединные структуры не смещены. Отмечается умеренный периневральный отек по ходу зрительных нервов. Гипофиз обычного положения и размеров. Отмечается низкое расположение синусного стока. Стволовые структуры без патологических сигналов. Миндалины мозжечка не опущены. Большая цистерна мозга локально расширена до 27×52×20 мм (нижняя ретроцеребеллярная киста?). Заключение: локальное расширение большой цистерны мозга.
МРТ в 3 года 11 мес (01.03.2023). Заключение: очагов и диффузных зон патологической ИС в веществе головного мозга не выявлено. Дисгенезия мозолистого тела. Киста кармана Блейка.
На МРТ (3Тл) в 4 года 2 мес (25.05.2023): все отделы мозга сформированы. Мозолистое тело неравномерно умеренно истончено. Боковые желудочки асимметричны, передние рога сужены. Перивентрикулярно в белом веществе отмечаются диффузные зоны повышения сигнала в режиме FLAIR. Отмечается незаращение прозрачной перегородки с образованием ликворосодержащей полости между передними рогами боковых желудочков шириной до 4 мм. Между треугольниками боковых желудочков определяется ликворная полость шириной до 8 мм. Субарахноидальные пространства конвекситальной поверхности полушарий большого мозга в лобно-теменных областях и передних отделах височных областей умеренно неравномерно расширены. Борозды лобных и теменных долей углублены. Сильвиевы щели несколько расширены. Срединные структуры не смещены. Отмечается умеренный периневральный отек по ходу зрительных нервов. Низкое расположение синусного стока. Большая цистерна мозга локально расширена до 27×52×20 мм (нижняя ретроцеребеллярная киста?). Заключение: изолированная гипоплазия нижних отделов червя мозжечка. Гипогенезия мозолистого тела. Незаращение прозрачной перегородки (рис. 4).
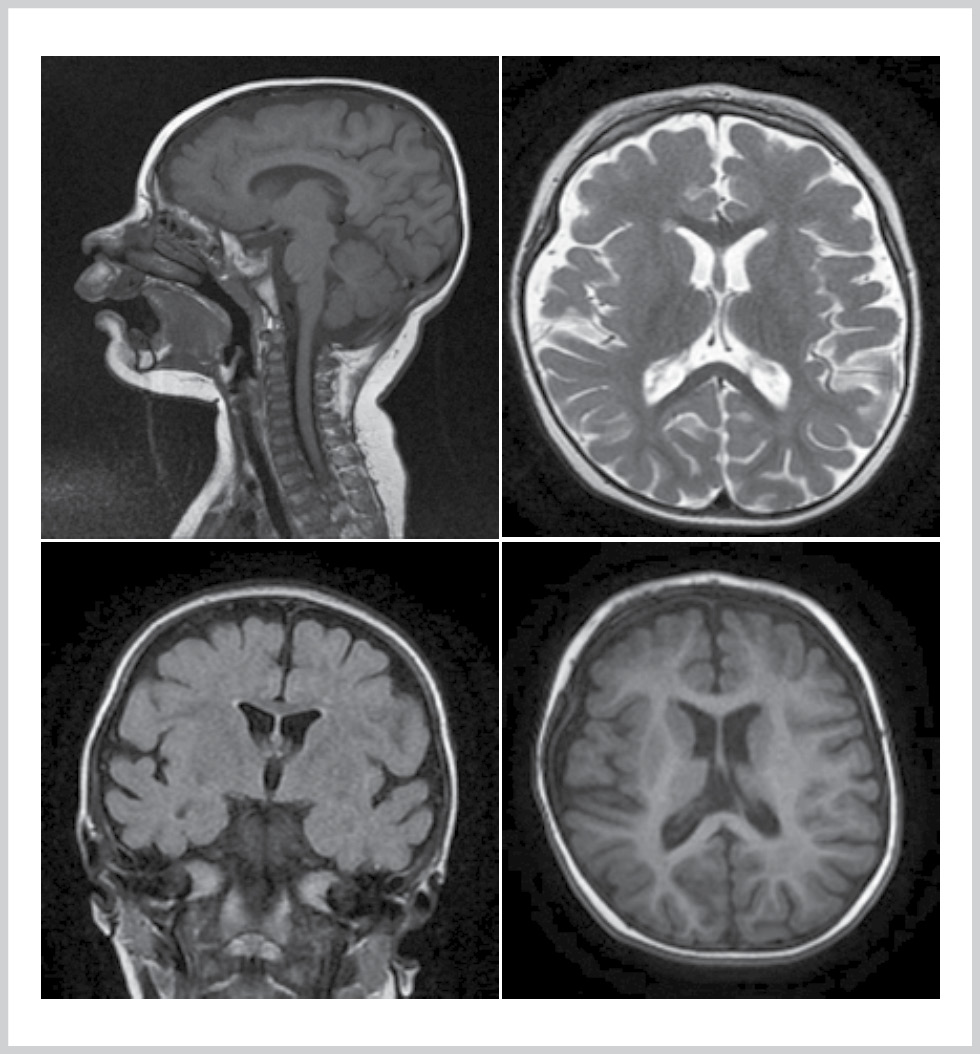
Рис. 4. МРТ головного мозга ребенка Х. (3 года 2 мес).
Во время последней госпитализации МРТ не проводилась.
Проводилась тандемная масс-спектрометрия в возрасте 10 мес: наследственных болезней обмена веществ не обнаружено.
Кариотипирование проведено в Республиканском медико-генетическом центре г. Уфы (в ноябре 2020 г.). Выявлен кариотип мужской аномальный — кольцевая хромосома 14 (XY, r(14)(p11.1q32)).
Консультация — общее недоразвитие речи I уровня; консультация психолога: задержка психического развития. Осмотр окулиста — OU альтернирующее косоглазие, ангиопатия сетчатки.
Диагноз: Q99.8 хромосомное заболевание, кольцевая 14-я хромосома. Тонические эпилептические приступы, генерализованная генетическая эпилепсия. Пирамидно-атактический синдром. Задержка психоречевого развития. Микроаномалии развития. Изолированная гипоплазия нижних отделов червя мозжечка. Гипогенезия мозолистого тела. Гипермобильность суставов кистей.
Особенности течения эпилепсии. Первый судорожный приступ наблюдался в 7 мес: внезапная потеря сознания, генерализованные тонические судороги в конечностях, глазные яблоки заведены вверх. Длительность приступа от 1 до 2 мин. Приступы повторялись ежедневно первые 10 дней, затем 1—2 раза в неделю. Лечился в Центральной районной больнице Балтачевского района. Проводилась ПЭТ леветирацетамом и окскарбазепином — без эффекта. Ребенок был переведен в ПНО №1 ДЦПНиЭ ГБУЗ РДКБ г. Уфы, где терапия была изменена: отменены прежние препараты, назначены вальпроевая кислота с титрованием дозы до 2,2 мл (125 мг) 3 раза в день внутрь, топирамат с титрованием до 1 таблетки (25 мг) 2 раза в день. Данная схема оказалась эффективной, приступы прекратились, наблюдалась ремиссия в течение 2 лет 4 мес — с 15.11.2020 до 12.02.2023, когда приступы возобновились, но протекали мягче по выраженности судорожного компонента и продолжительности.
В 3 года 10 мес (12.02.2023) — приступы с потерей сознания в виде генерализованных тонических судорог с последующим замиранием до 1 мин. Дозировку антиэпилептических препаратов (АЭП) увеличили, приступы стали покороче, небольшой промежуток времени без приступов. Принимал сироп вальпроевой кислоты 3,5 мл (200 мг) 3 раза в день (45 мг/кг/сут), топирамат 31,25 мг 2 раза в день (4,5 мг/кг/сут).
С 4 лет 2 мес (с мая 2023 г.) до 4 лет 4 мес (июль 2023 г.) зафиксированы приступы в виде замираний. Вновь госпитализирован в ПНО №1 ДЦПНиЭ ГБУЗ РДКБ (июнь 2023 г.), произведена коррекция дозы АЭП: вальпроевая кислота 3,5 мл (200 мг) 3 раза в день, топирамат 50 мг 2 раза в день, к лечению добавлен фенобарбитал с титрованием дозы до 6,25 мг утром и 12,5 мг вечером, что привело к ремиссии.
В настоящее время (учитывая вес на сегодняшний день — 15 кг) принимает препараты вальпроевой кислоты по 3,5 мл (200 мг) 3 раза в день внутрь (40 мг/кг/сут — лекарственный мониторинг — 97 мкг/мл), топирамат 50 мг 2 раза в день внутрь (6,6 мг/кг/сут — лекарственный мониторинг — 5,7 мкг/мл), фенобарбитал 6,25 мг утром, 12,5 мг вечером (2 раза в день) внутрь (1,25 мг/кг/сут).
С июля 2023 г. (4 года 4 мес) приступы не наблюдались.
Во время последней повторной госпитализации в марте 2024 г. продолжалась ПЭТ: вальпроевая кислота 3,5 мл (200 мг) 3 раза в день внутрь, топирамат 0,025 мг по 2 таблетки (50 мг) 2 раза в день внутрь, фенобарбитал 6,25 мг утром, 12,5 мг вечером (2 раза в день) внутрь. Также назначались этилметилгидроксипиридин 1,0 (50 мг) в/м №10, биоптрон по полям (на область лица, шеи, область печени, область кистей), переменное магнитное поле на шейный отдел позвоночника, соллюкс на область икроножных мышц. В динамике улучшился эмоциональный фон, улучшился тонус в конечностях. Приступов в отделении не было. Ребенок был выписан домой с рекомендацией наблюдения невролога по месту жительства.
Ведение пациента осуществлялось сообразно принципам Хельсинкской декларации Всемирной медицинской ассоциации (Форталеза, Бразилия, 2013 г.). От родителей пациента получено информированное согласие для проведения клинико-лабораторно-инструментального анализа с последующей публикацией материала в журнале.
Обсуждение
Так как другие хромосомные нарушения могут иметь сходные клинические признаки, для идентификации заболевания и подтверждения диагноза необходимо проводить хромосомное тестирование. Метод цитогенетического исследования обычно может идентифицировать кольцевую хромосому после того, как с помощью молекулярного кариотипирования устанавливается терминальная делеция хромосомы 14q. В некоторых случаях r(14) может быть диагностирована внутриутробно с помощью ультразвука, амниоцентеза и/или взятия пробы ворсинок хориона [3]. Однако дороговизна и сложность инвазивной пренатальной диагностики, наличие возможных осложнений при ее проведении, редкость микроделеций с образованием кольцевых хромосом, при которых отсутствуют тяжелые врожденные пороки развития у детей, ограничивают применение данного метода.
Есть сведения о вариантах делеции 14-й хромосомы с учетом дефицита отдельных генов. Так, клинические проявления делеции 14q13 могут различаться в зависимости от того, какого размера делеция, а также сколько и какие именно гены были утрачены. В целом, предполагается, что существуют две группы людей с делецией 14q13: с легкими и тяжелыми симптомами. Делеции, затрагивающие ген NKX2-1, приводят к чрезвычайно вариабельному виду патологии, известному как синдром «мозг—легкие—щитовидная железа». Наиболее общие черты делеции хромосомы 14q13, включающей ген NKX2-1: задержка в развитии, задержка в развитии речи, различная степень трудности в обучении или неспособность к обучению, врожденная пониженная секреция щитовидной железы (гипотиреоз), непроизвольные и неконтролируемые движения (хореоатетоз), возможны нарушения в работе легких, может привести к затруднению дыхания и респираторным инфекциям. Потеря соседнего гена PAX9 может привести к гиподонтии/олигодонтии (отсутствие зубов). Ген RALGAPA1 считается причиной неврологических расстройств, связанных с делецией хромосомы 14q. Дети, имеющие только одну копию этого гена, обладают теми же отличительными особенностями, что и дети с мутациями в этом гене: нарушением умственного развития, регрессом речевого развития в детстве, проявлениями аутического поведения, задержкой в развитии и гипотонией. Также предполагают, что дисфункция гена RALGAPA1 может быть связана с судорожным синдромом.
Если затронуты соседние участки хромосомы, то последствия могут быть более тяжелыми; наиболее серьезные симптомы обнаружены у людей с делециями, распространяющимися на участок 14q12. На участке 14q12 расположен ген FOXG1, потеря которого приводит к тяжелой форме инвалидности. В случае, если затронут ген FOXG1 (или делеция происходит относительно близко к нему), обнаруживается ряд клинических особенностей, включающий микроцефалию, агенезию мозолистого тела, необычные черты лица, низкий мышечный тонус и судорожный синдром.
Наиболее общие черты микроделеций хромосомы 14q12—14q13.1: задержка в развитии, замедленные темпы роста головы, трудности при кормлении, рефлюкс и нестабильный набор веса, задержка физического развития, запоры, низкий мышечный тонус или комбинация повышенного и пониженного мышечного тонуса, необычные черты лица, врожденные затруднения дыхания, апноэ, на МРТ — нарушение развития мозолистого тела, судорожный синдром/судорожные движения, бруксизм, холодные кисти и стопы, нарушения сна, частые инфекционные заболевания (пневмония, воспаления среднего уха), пневмония может быть вызвана рефлюксом (аспирация), повторяющиеся (стереотипные) движения, походка может быть неустойчивой, слабое зрение, раздражительность и беспричинный плач у новорожденных. Остается вопрос о дальнейшей генетической диагностике секвенирования экзома для уточнения точковых мутаций эпилептических энцефалопатий [2].
Клинические проявления r(14) отличаются полиморфизмом, ЭП в рамках данной патологии могут быть генерализованными и фокальными. Эпилепсия при хромосомной патологии по патогенезу относится к наследственным эпилепсиям и, как показывают данные литературы и наши наблюдения, отличается фармакорезистентностью [1, 14]. Характеристикой резистентной (рефрактерной) эпилепсии являются трудности достижения стойкой ремиссии и регресс эпилептических приступов на фоне адекватной терапии двумя АЭП [13]. В наших клинических наблюдениях диагноз хромосомного заболевания — мутация 14-й хромосомы — был выставлен на 11—12-м месяце жизни пациентов после дебюта ЭП, которые в обоих случаях имели генерализованный характер. Учитывая генерализованный тип эпилепсии, в первом случае была начата монотерапия вальпроевой кислотой, но даже добавление еще двух АЭП не привело к ожидаемому результату — купированию судорожных приступов. У второго пациента стартовая терапия начата двумя препаратами, она оказалась неэффективной, проведена замена на два других АЭП, включая вальпроевую кислоту. Лечение двумя АЭП и добавление третьего — окскарбазепина — не привело к ремиссии, судорожные приступы продолжались. Положительный эффект был достигнут при добавлении к лечению фенобарбитала и отмене окскарбазепина у обоих пациентов.
Заключение
ЭП являются одним из наиболее распространенных клинических симптомов у больных с кольцевой 14-й хромосомой. Эпилепсия при этой патологии отличается тяжестью течения и фармакорезистентностью. Исходя из этого, целесообразно начинать ПЭТ препаратами вальпроевой кислоты как средством первой линии, однако монотерапия препаратами вальпроевой кислоты и последующее добавление второго и третьего препаратов не были эффективными. В обоих случаях окскарбазепин в качестве дополнительной ПЭТ не дал позитивного результата. Фенобарбитал оказался средством достижения ремиссии в сочетании с проводимой ПЭТ. Учитывая редкую встречаемость кольцевой 14-й хромосомы, мы посчитали целесообразным представить наши наблюдения, чтобы больше специалистов (невролог, эпилептолог, педиатр) были знакомы с этой патологией.
Таким образом, при наличии рефрактерной эпилепсии и симптомов задержки развития в младенческом возрасте, характерных для хромосомных микроделеций, следует проводить генетическое консультирование и обследование с целью поиска хромосомной патологии [14], необходимо обследовать родителей для исключения микроделеций 14-й хромосомы для оценки генетического риска, а также при возможности использовать метод матричной сравнительной геномной гибридизации для уточнения вариантов утраченных генов.
Авторы заявляют об отсутствии конфликта интересов.
- Кравец В.С., Юров Ю.Б., Данцев И.С. и др. Редкая интерстициальная делеция хромосомы 11: необходимость молекулярно-цитогенетической диагностики. Российский вестник перинатологии и педиатрии. 2016;4:196-197.
- Understanding Rare Chromosome and Gene Disorders (Unique). Electronic resource: https://www.rarechromo.org/media/translations/Russian
- Ivanoff AE, Ivanoff CS. Ring chromosome 14 syndrome: what the dentist should know to manage children with r(14) effectively. Folia Medica. 2023;65(1):20-29. https://doi.org/10.3897/folmed.65.e71784
- Семенова Н.А., Анисимова И.В., Володин И.В. и др. Делеция импринтированного региона 14q32.2 у пациента с синдромом Кагами-Огата. Медицинская генетика. 2018;17(11):43-47.
- Rinaldi B, Vaisfeld A, Amarri S, et al. Guideline recommendations for diagnosis and clinical management of Ring14 syndrome-first report of an ad hoc task force. Orphanet Journal of Rare Diseases.2017;12(1):69. https://doi.org/10.1186/s13023-017-0606-4
- Vaisfeld A, Spartano S, Gobbi G, et al. Chromosome 14 deletions, rings, and epilepsy genes: A riddle wrapped in a mystery inside an enigma. Epilepsia. 2021;62(1):25-40. https://doi.org/10.1111/epi.16754
- Vasconcelos HM Jr, Vargas ME, Pennesi ME. Multimodal imaging of ring 14 syndrome associated maculopathy. Ophthalmic Genet. 2019;40(6):541-544. https://doi.org/10.1080/13816810.2019.1688839
- Zollino M, Ponzi E, Gobbi G, et al. The ring 14 syndrome. European Journal Medical Genetics. 2012;55(5):374-380. https://doi.org/10.1016/j.ejmg.2012.03.009
- Incecik F, Hergüner MO, Mert G, et al. Ring chromosome 14 syndrome presenting with intractable epilepsy: a case report. The Turkish Journal of pediatrics. 2013;55(5):549-551.
- Zampini L, Zanchi P, Rinaldi B, et al. Developmental trends of communicative skills in children with chromosome 14 aberrations. European Journal of pediatrics. 2017;176(4):455-464. https://doi.org/10.1007/s00431-017-2859-2
- Specchio N, Trivisano M, Serino D, et al. Epilepsy in ring 14 chromosome syndrome. Epilepsy Behavior. 2012;25(4):585-592. https://doi.org/10.1016/j.yebeh.2012.09.032
- Giovannini S, Marangio L, Fusco C, et al. Epilepsy in ring 14 syndrome: a clinical and EEG study of 22 patients. Epilepsia. 2013;54(12):2204-2213. https://doi.org/10.1111/epi.12393
- Котов А.С., Фирсов К.В., Санду Е.А. Фармакорезистентная эпилепсия. Клиническая лекция. Усский медицинский журнал. 2021;6:33-39.
- Imataka G, Noguchi M, Tsukada K, et al. Partial epilepsy and developmental delay in infant with ring chromosome 14. Genetic Counseling. 2013;24(1):81-83.


Рекомендуем статьи по данной теме:
Синдром делеции длинного плеча хромосомы 18 (18q-) у ребенка.Журнал неврологии и психиатрии им. С.С. Корсакова. 2025;125(12):244-248