Автор:
>Маргарита Викторовна Шарова,
врач-генетик, научный сотрудник научно-консультативного отдела ФГБНУ «МГНЦ»

Поликистоз почек: что нужно знать терапевту
Поликистоз почек – наследственное заболевание, при котором в почках образуются множественные кисты, заполненные жидкостью, что в конечном итоге может приводить к терминальной почечной недостаточности (ТПН). Здоровые почки у взрослого человека размером с кулак и весят около 150 г. При наследственном поликистозе они могут вырастать до 30 см и весить 10–15 кг из-за множества кист – от крошечных (с булавочную головку) до огромных (рис. 1).
Рис. 1. Схематичное представление различной степени проявления поликистоза почек
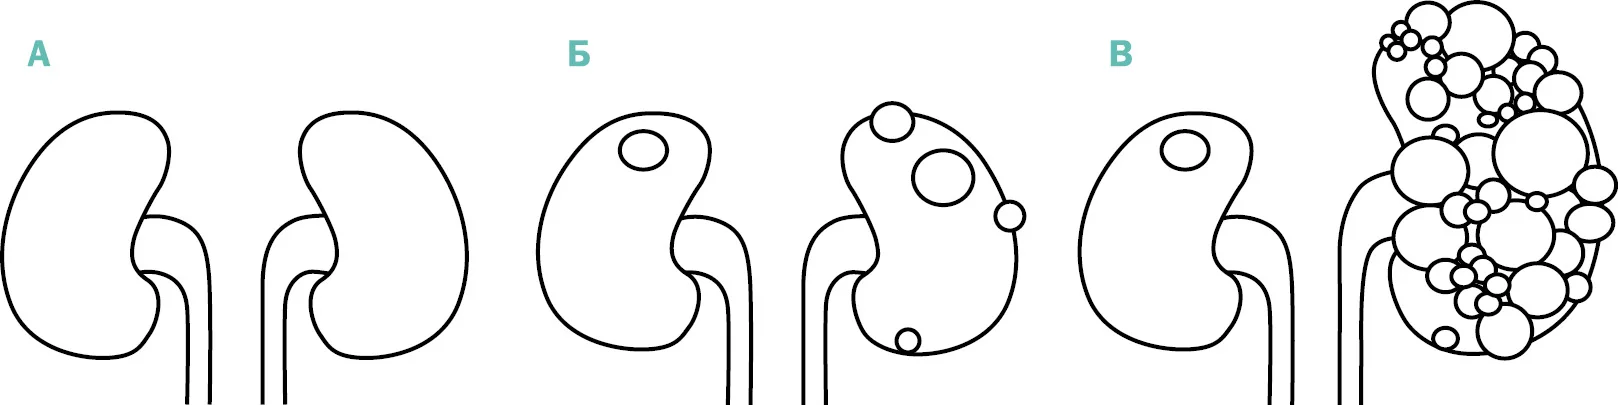
Примечание. А – почки без кист; Б – почки с единичными кистами в качестве проявления поликистоза; В – почки с множественными кистами, увеличением объема почки справа.
Две формы
Чаще всего описываются две формы наследственного поликистоза почек: в чем разница?
Аутосомно-доминантный поликистоз почек (АДПКП) – самая распространенная форма поликистоза и самое частое наследственное заболевание почек. Заболевание встречается у 1 из 500–1000 человек и имеет аутосомно-доминантный тип наследования, то есть передается от родителя к ребенку с вероятностью 50%. При этом в 20–30% случаев пациенты не имеют семейного анамнеза поликистоза почек и заболевание возникает из-за спонтанной патогенной мутации (генетики называют это вариантами de novo) (рис. 2, А, Б). При данном заболевании более чем у половины больных к 50–60 годам развивается почечная недостаточность.
Рис. 2. Различия типов наследования поликистоза почек
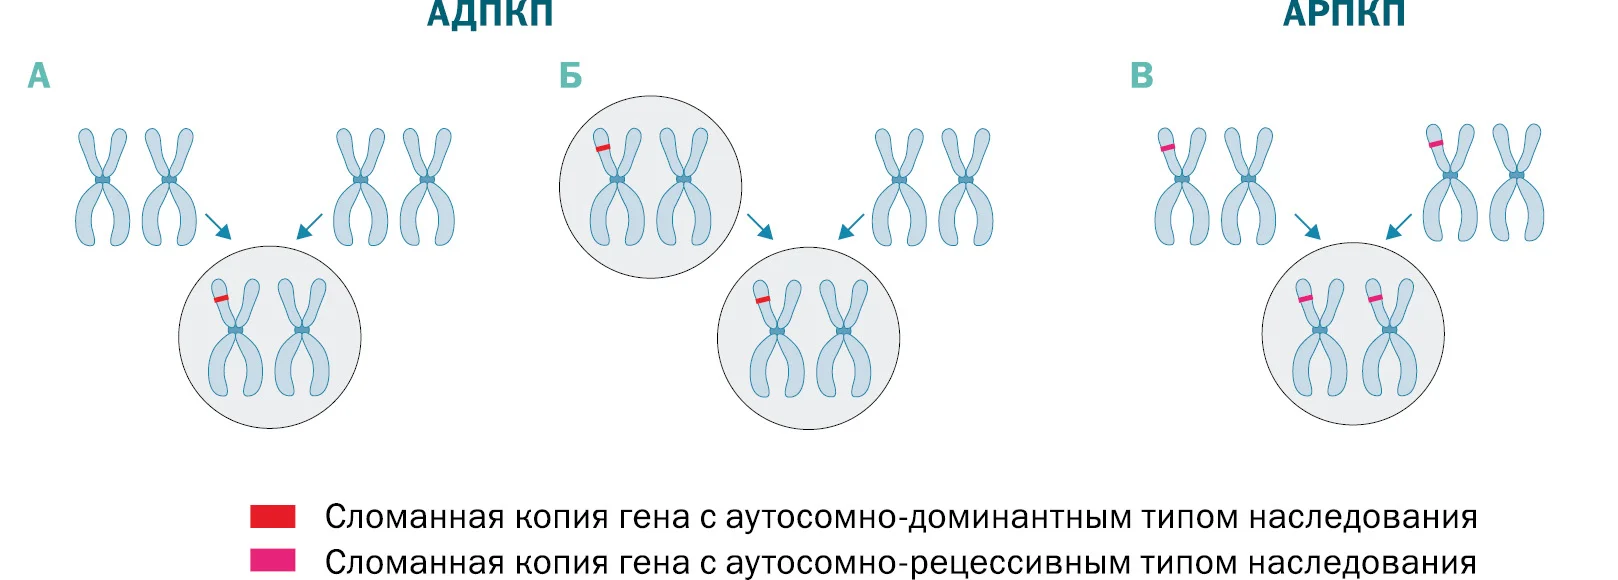
Примечание. В серый круг обведен больной член семьи. А, Б – АДПКП. А – родители здоровы, патогенный вариант возник de novo. Б – один из родителей болен и передал сломанную копию гена ребенку с вероятностью 50%. В – АРПКП. Оба родителя являются здоровыми носителями сломанного гена, с вероятностью 25% ребенок унаследовал две сломанные копии.
Аутосомно-рецессивный поликистоз почек (АРПКП) – редкая и более тяжелая форма. Заболевание диагностируется у 1 из 20 000 новорожденных, а в некоторых случаях кисты или изменения в паренхиме почек у плода могут быть заподозрены еще внутриутробно. Данная форма возникает только если оба родителя – носители патогенных вариантов в одном и том же гене (сами при этом являются здоровыми) (рис. 2, В). Поражение может распространяться не только на почки, но и на другие внутренние органы, например печень, поджелудочную железу и другие органы, а около 60% пациентов развивают терминальную стадию почечной недостаточности к 20 годам [1].
Как подтвердить или исключить диагноз?
Рассмотрим АДПКП. Конечно, пациенты не станут жаловаться именно на «увеличение размеров почек», скорее всего, они обратятся к врачу с жалобами на такие симптомы, как повышение артериального давления, боли в пояснице, появление мочевого синдрома, рецидивирующие инфекции мочевыводящих путей или другие характерные признаки болезни.
Основной метод диагностики – визуализация почек: ультразвуковое исследование (УЗИ), компьютерная томография (КТ) или магнитно-резонансная томография (МРТ). Выбор зависит от клинической картины и функции почек. УЗИ – первый этап диагностики. Если кисты обнаружены и соответствуют критериям АДПКП – диагноз подтверждается. Если результат сомнительный – назначают МРТ (она лучше выявляет мелкие кисты) или КТ с контрастированием в случае сохранной почечной функции и противоречивых данных.
Критерии диагностики АДПКП по УЗИ
Существуют четкие ультразвуковые критерии АДПКП (см. таблицу), основанные на количестве и размере кист в зависимости от возраста. Современные УЗИ-аппараты обнаруживают кисты от 5 мм (раньше – только от 1 см), что повысило точность диагностики.
Критерии постановки диагноза АДПКП по данным УЗИ почек [2]
|
Возраст пациента, годы |
Данные УЗИ |
|
15–39 |
Три и более кист (с одной стороны или с двух) |
|
40–59 |
Две кисты и более в каждой почке |
|
>60 |
Четыре кисты и более в каждой почке |
Если УЗИ не дало однозначного результата (особенно у пациентов моложе 40 лет), проводится МРТ, позволяющая выявить даже одиночные кисты. Наличие менее пяти кист по данным МРТ дает основание исключить диагноз АДПКП (например, у доноров почки).
Конечно же, при АДПКП кисты не возникают только в 15-летнем возрасте и могут появляться гораздо раньше. При этом большинство детей с АДПКП не имеют симптомов – заболевание выявляют случайно при УЗИ, проведенном по другим причинам, либо при целенаправленном скрининге, если в семье ранее были выявлены случаи этого заболевания. Лишь у 2–5% детей наблюдаются ранние клинические проявления АДПКП, сходные с теми, что возникают у взрослых пациентов, а внепочечные кисты (печень, поджелудочная железа) у детей встречаются редко. Самым частым проявлением у детей выступает артериальная гипертензия (20–35% случаев): она может быть первым признаком даже при сохранной функции почек. У половины таких детей наблюдаются нарушения нормального снижения артериального давления ночью, концентрации мочи (полиурия, повышенная жажда), иногда обнаруживаются протеинурия, гематурия, боли в пояснице или животе (обусловленные инфекциями, кровоизлияниями в кисту либо наличием камней в почках), а также возможны эпизоды энуреза. У большинства пациентов функция почек (скорость клубочковой фильтрации) остается нормальной до взрослого возраста. Однако у небольшой группы (особенно с ранним началом до 18 месяцев) высок риск развития ТПН в детстве [3].
АРПКП, как уже было указано выше, протекает гораздо тяжелее и не может быть бессимптомным. При этом возраст возникновения заболевания различен. В случае пренатальной (до рождения) манифестации заболевания на УЗИ после 24 недель видны такие проявления, как увеличенные гиперэхогенные почки (без четкого разделения на слои), маловодие (из-за сниженной выработки мочи) и иногда мелкие кисты (5–7 мм), но крупные (>10 мм) редки.
АРПКП может быть заподозрен в период новорожденности в случаях дыхательной недостаточности, обусловленной гипоплазией легких (при тяжелом маловодии), синдромом Поттера (при выраженном маловодии может присутствовать такое сочетание признаков, как деформация конечностей (косолапость, вывих бедра) и характерное лицо (плоский нос, маленькая нижняя челюсть, низко посаженные уши)) или почечной недостаточностью, требующей заместительной терапии.
Поражение печени также является типичным проявлением АРПКП. Часто выявляются фиброз и портальная гипертензия (варикоз, асцит, тромбоцитопения), холангит (воспаление желчных протоков) – проявляется лихорадкой и желтухой, а также синдром Кароли (расширение внутрипеченочных протоков).
У детей, переживших неонатальный период, почки могут временно улучшать свою функцию, но затем болезнь прогрессирует и проявляется детской формой болезни в виде нарушения концентрационной способности мочи (полидипсии, полиурии), наличия метаболического ацидоза, повышения артериального давления (у 2/3 детей, плохо поддается лечению). Снижение функции почек возникает у всех детей, и у 30% к 10 годам возникает потребность в заместительной почечной терапии, у 60% – к 20 годам.
Конечно, терминальная стадия почечной недостаточности, требующая заместительной терапии, – не та перспектива, о которой мечтают пациенты, поэтому крайне важно обращать их внимание на необходимость медико-генетического консультирования. Врач-генетик поможет объективно оценить вероятность повторного появления заболевания в семье, особенно если диагноз установлен у ребенка или у одного из родителей, а также определит тактику молекулярно-генетической диагностики для конкретной семьи.
Основной генетический вклад в классический АДПКП вносят два гена – PKD1 (80% случаев) и PKD2 (15% случаев); остальные гены (DNAJB11, ALG5, IFT140 и др.) встречаются значительно реже и обусловливают менее тяжелые формы течения заболевания.
Для АРПКП наибольший вклад вносит ген PKHD1 и гораздо реже другие, например DZIP1L, CYS1 и др. [4]. При этом пациентам практически никогда не будет рекомендовано исследование на один ген (PKD1 или PKHD1) на основании клинической картины заболевания. Это связано с выраженным клиническим полиморфизмом проявлений заболевания. Тяжелая форма раннего PKD1-ассоциированного поликистоза напоминает легкую форму заболевания, вызванную мутациями в гене PKHD1, а назначение неправильного исследования затянет постановку диагноза и приведет к выбору ошибочной тактики лечения. В случае подозрения на наследственный поликистоз почек основными методами молекулярно-генетического исследования будут либо NGS-панели, включающие множество генов различных поликистозов почек, либо полноэкзомное секвенирование.
Подтверждение наследственной формы и выявление молекулярно-генетической природы заболевания является крайне важным как для определения прогноза течения заболевания (например, PKD1-ассоциированный поликистоз может протекать более тяжело, чем PKD2-ассоциированный), так и для планирования беременности. В случае выявления конкретной причины заболевания (патогенный вариант / варианты в гене) возможно проведение пренатальной диагностики (анализ ДНК плода после амниоцентеза или биопсия ворсин хориона) или предимплантационной генетической диагностики (ПГТ) при проведении экстракорпорального оплодотворения (ПГТ-М позволяет выбрать эмбрион без выявленной патогенной мутации, приводящей к поликистозу почек).